

ペロブスカイトのバンド構造(8バンドk·pモデル)— 立方晶系のCsPbX₃およびMAPbX₃、ならびに混合ハライド合金
1. はじめに
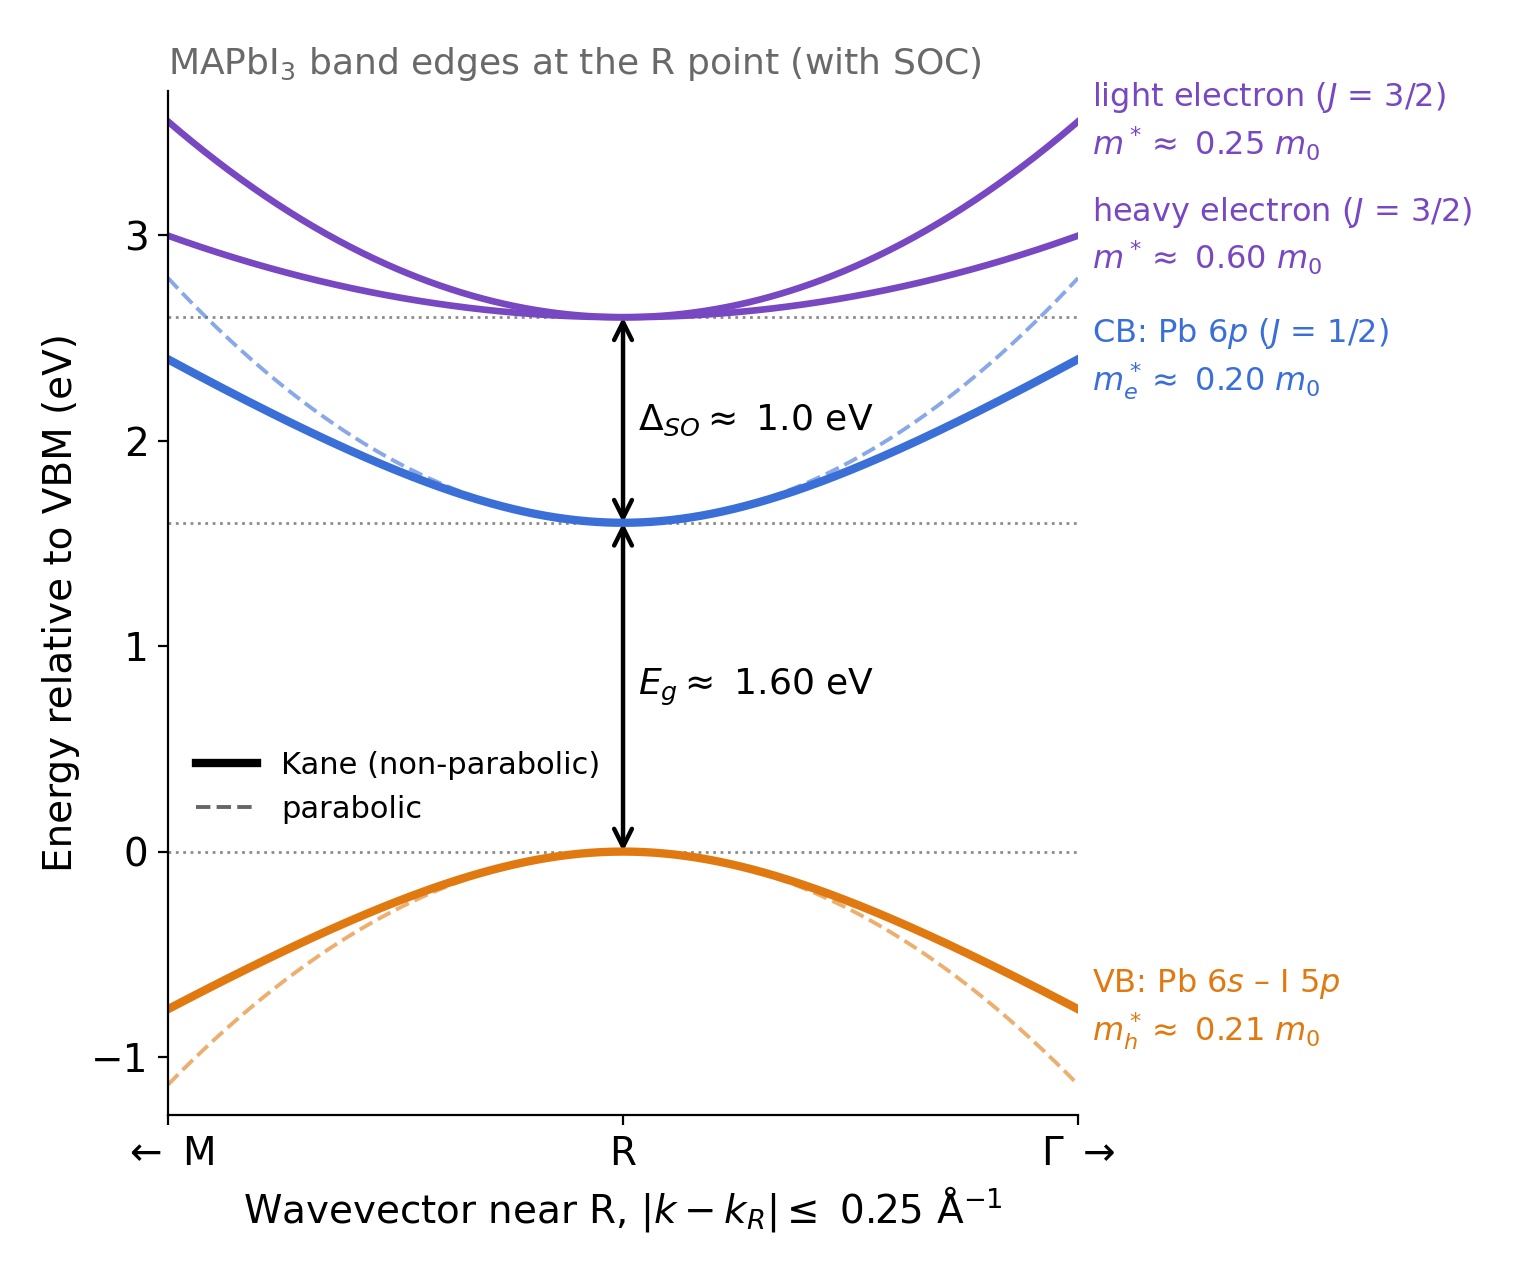
金属ハライドペロブスカイトのバンド構造およびキャリア移動度を算出することは、太陽電池、LED、レーザーにおけるその性能を理解する上で極めて重要である。CsPbI3、CsPbBr3、MAPbI3(MA=メチルアンモニウム)といった材料は特異な電子構造を持ち、これは??に示されている。GaAsなどの従来のIII–V族半導体とは異なり、これらの材料では価電子帯が主にs様の性質を示し、伝導帯はp様の性質を示す。強いスピン軌道相互作用により伝導帯は約1.4~1.5 eV分だけ分裂しており、最も低エネルギー側にある分裂した伝導帯が立方晶相におけるブリルアン領域のR点で基本的なバンドギャップを形成している。
これらの電子バンドは、有効質量、キャリア統計、光学的利得、およびキャリア移動度といった重要な物性を決定する。第一原理に基づく密度汎関数法(DFT)でも電子構造の計算は可能だが、輸送現象の計算のために密な波数ベクトル格子を用いると計算コストが膨大になる。そこで8バンドk·p法が有効な代替手法となり、DFT結果に基づいてパラメータ化された簡潔なハミルトニアンを用いる。本稿ではGawareckiらがPhysical Review Applied 22, 014058 (2024)にて発表したモデル(DOI、arXiv)を採用しており、これは6種類の立方晶および擬立方晶構造を持つハロゲン化鉛ペロブスカイト材料を対象としている。
このチュートリアルでは、OghmaNanoを用いてCsPbCl3、CsPbBr3、CsPbI3、MAPbCl3、MAPbBr3、MAPbI3ならびに混合ハライド合金の電子バンド構造を計算する方法を説明する。既存のk·pパラメータを基にバンド分散を算出した後、得られた電子状態を用いてフレーリッヒ電子–フォノン散乱、緩和時間、およびフォノンが支配要因となるキャリア移動度を評価する。さらにキャリア密度に応じたキャリア統計分布やフェルミ準位の変化についても解析する。
2. 新規シミュレーションの作成
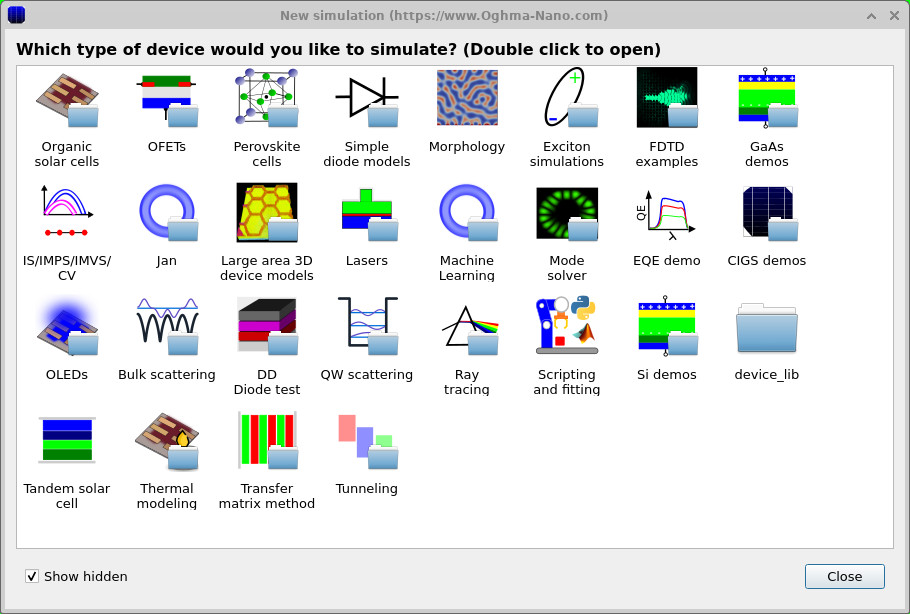
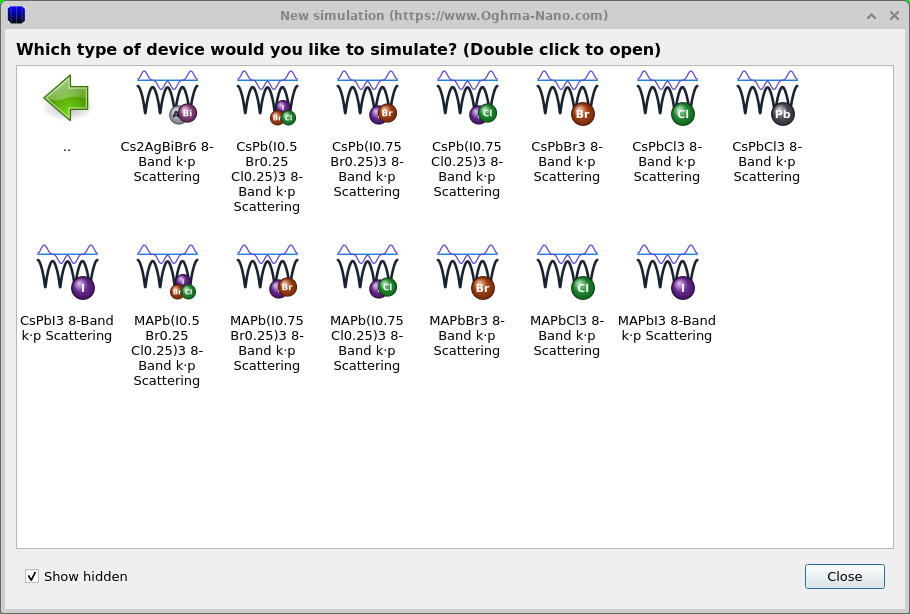
ペロブスカイトのバンド構造およびキャリア移動度の計算を開始するには、OghmaNanoのツールバーにある「新規シミュレーション」をクリックしてシミュレーション種別選択ダイアログを開きます(??参照)。次に「バルク散乱」をダブルクリックすると、利用可能な8バンドk·pペロブスカイトモデルの例が表示されます(??参照)。
CsPbCl3、CsPbBr3、CsPbI3、MAPbCl3、MAPbBr3、MAPbI3および数種類の混合ハライド合金に関する例が示されている。これらのいずれも本チュートリアルで利用可能だが、ここではまずCsPbCl3から始める。該当する8バンドk·p散乱モデルの例をダブルクリックし、保存用のディレクトリを選択して新規シミュレーションを保存する。
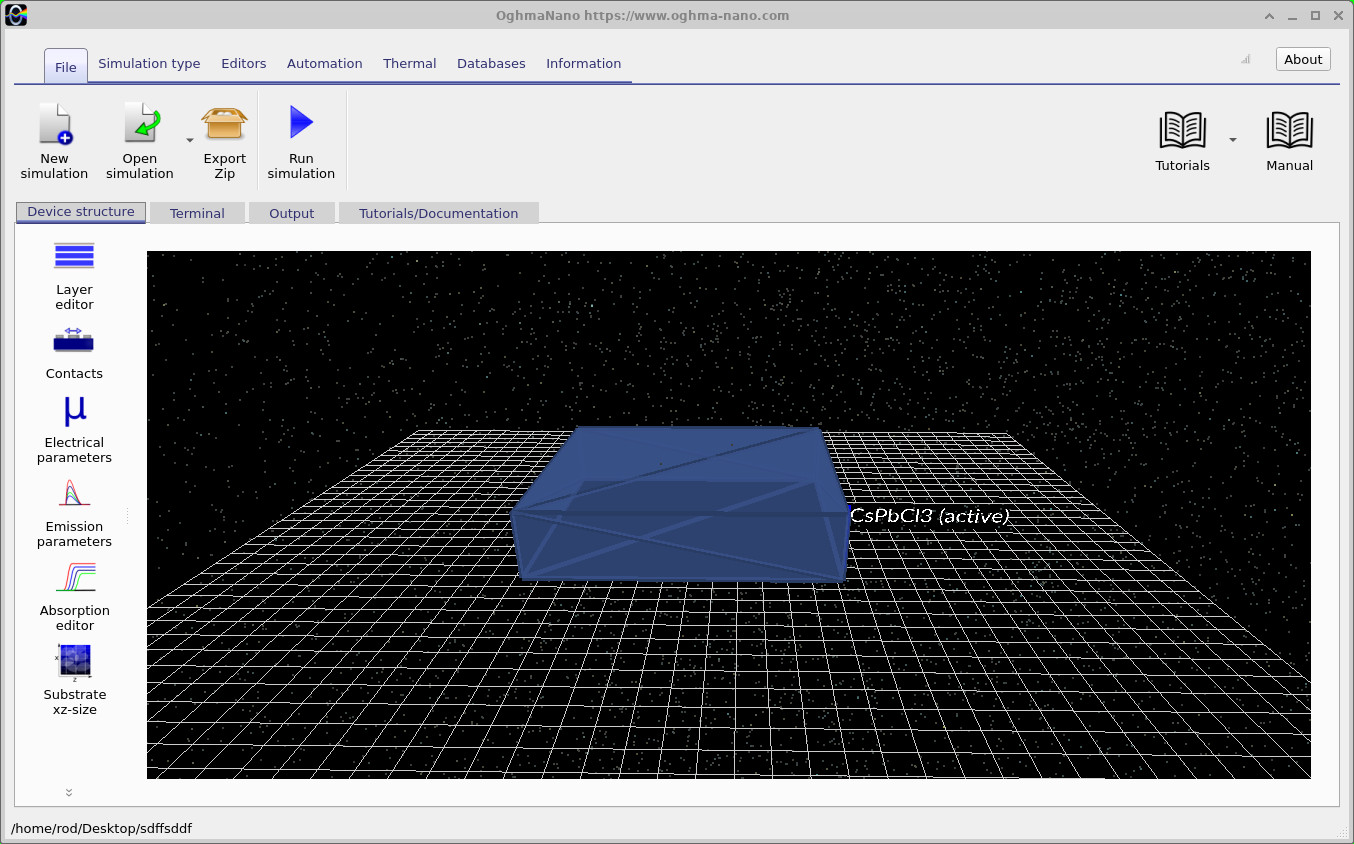
保存後、OghmaNanoはメインのシミュレーションウィンドウを開き(??参照)、CsPbCl3からなる単一の活性層が表示される。これはバルク材料の計算であるため、この層は単に解析対象の材料を定義するためだけに用いられ、その物理的な厚みは計算されるバルクのバンド構造に影響を与えない。これでシミュレーションは準備完了となり、材料パラメータや8バンドk·pモデルを検証できる状態となる。
3. シミュレーションおよび材料パラメータの確認
バンド構造計算を実行する前に、シミュレーションの設定内容を把握しておくことが重要です。??を開いてください。そこには厚さ40ナノメートルのCsPbCl3層が1つだけ存在し、光学材料としてはGeneric/n/2.0が設定されています。これは単なるプレースホルダーに過ぎません。なぜなら、バルク材料の電子的特性を計算する際には、層の厚さや光学定数はバンド構造およびキャリア移動度の計算に一切用いられないからです。したがって、Layer editor内の設定を変更する必要はありません。
代わりに、デバイス構造タブから「電気的パラメータ」を開いてください(??参照)。そうすると、移動度、バンドギャップ、有効状態密度、誘電率といった通常の材料パラメータがグレーアウトされており、「値についてはスクリプトを参照」と表示されているのが確認できます。これは意図的な仕様です。グラフィカルインターフェースから個々の値を入力する代わりに、本シミュレーションではLua言語で記述された材料スクリプトを用いて物理的性質を定義しているのです。
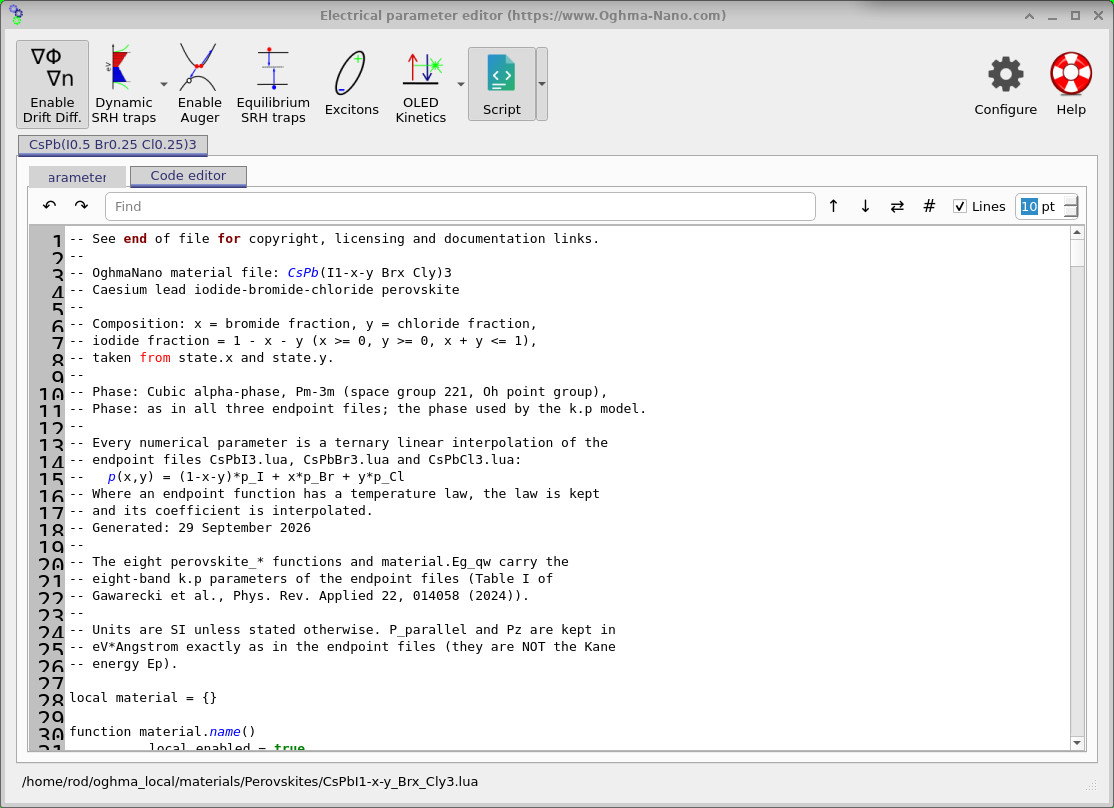
「コードエディタ」タブをクリックすると、材料定義用のスクリプトであるCsPbCl3.luaが表示されます(??参照)。ファイルの冒頭部分には、材料の種類、結晶構造、各パラメータの出典情報、単位の規定などが記載されています。材料の物理的特性はファイルの後半部分で定義されており、必要に応じて温度や組成に依存するように設定可能です。
スクリプトの末尾部分までスクロールしてください(??参照)。そこには電子バンド構造の計算に用いられる数値パラメータが記載されており、バンドギャップやスピン軌道分裂、さらにバンド形状を決定する各種パラメータも含まれます。各値には文献参照情報も付記されており、計算内容を元の研究に遡って確認することが可能です。
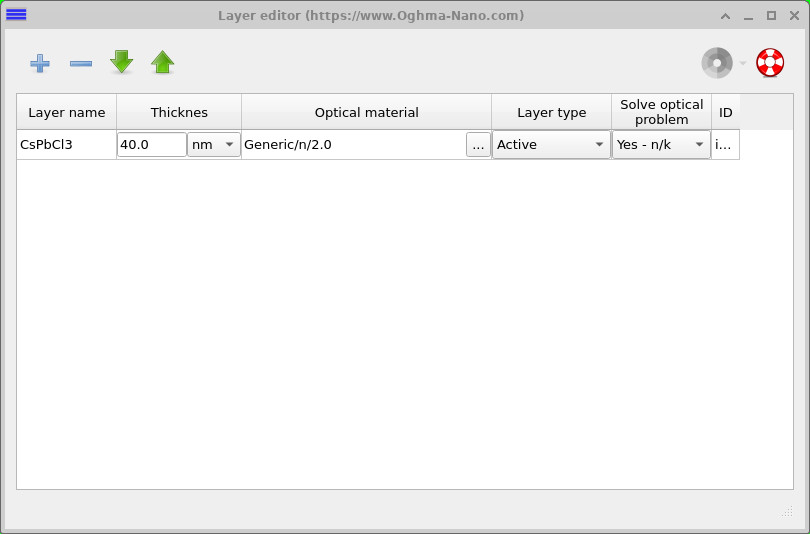
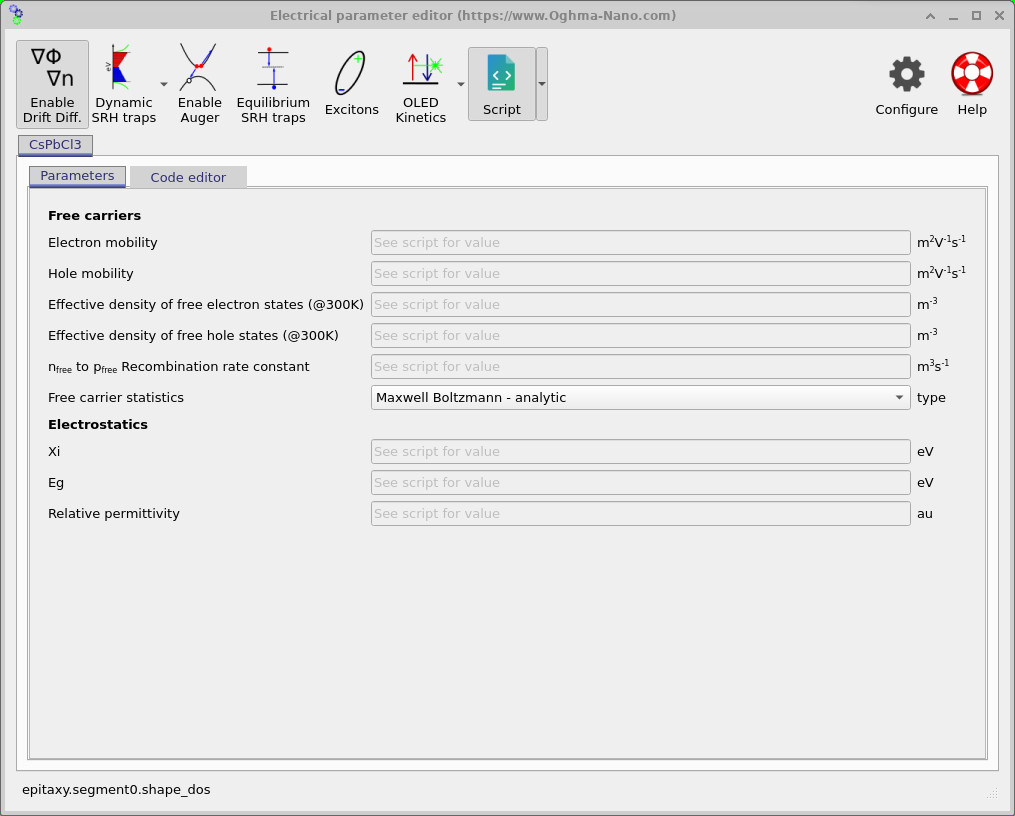
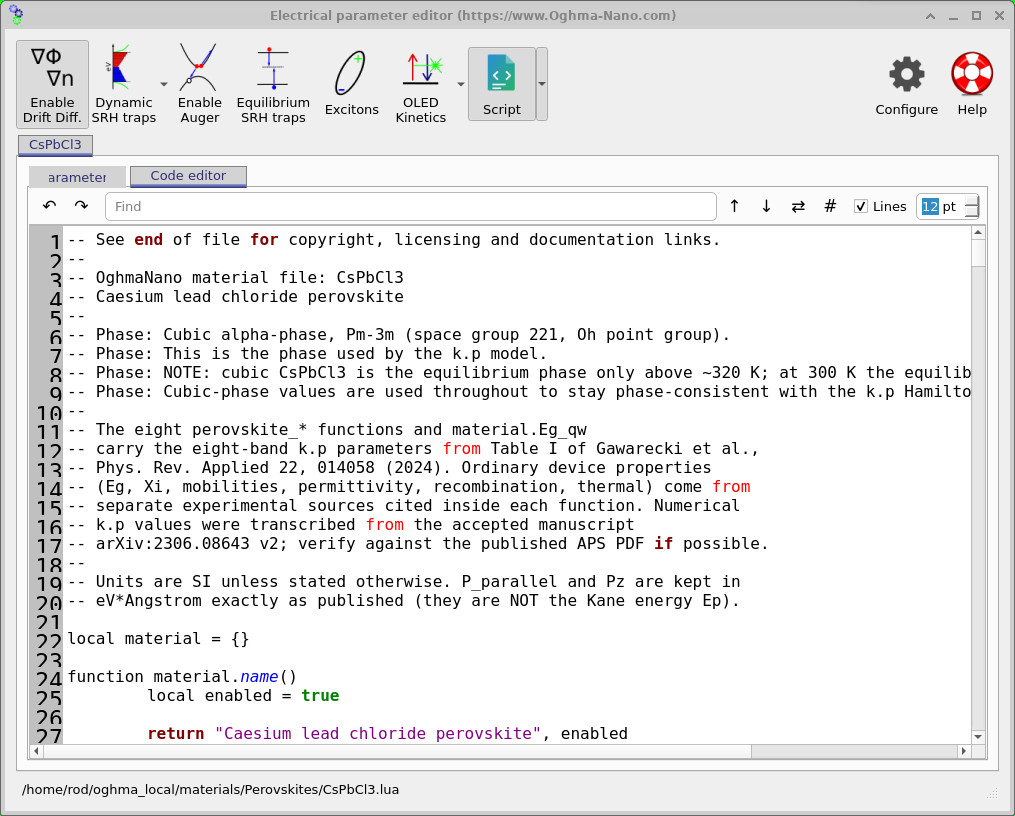
CsPbCl3.luaのヘッダー部分およびそのパラメータの出典を示すコードエディタ。
バンド構造の計算に用いられるパラメータの理解
バンド構造の計算には、Gawareckiら(2024年)によって示された一連の材料パラメータが用いられる。これらはバンドギャップ付近における電子バンドのエネルギーおよび形状を記述するものである。サポートされている6種類のペロブスカイト材料に関する数値は??に記載されている。表の上部には計算に直接使用されるパラメータが、下部にはそれらから導出された補足的な値が記載されている。
| パラメータ | CsPbCl₃ | CsPbBr₃ | CsPbI₃ | MAPbCl₃ | MAPbBr₃ | MAPbI₃ |
|---|---|---|---|---|---|---|
| バンドギャップ(単位:eV) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc(単位:電子ボルト) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ(電子ボルト) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ(電子ボルト) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P∥(単位:電子ボルト・オングストローム) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz(単位:eV・Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
これらのパラメータは何を意味するのか?
バンド構造計算において用いられる主なパラメータについて以下に説明します。本チュートリアルを進める上でこれらの値を変更する必要はありませんが、各パラメータの意味を理解しておくことで様々なペロブスカイト材料を比較する際に役立ちます。
- aexpおよびaDFT — 結晶単位格子のサイズ:実験およびDFT計算によって求められた結晶単位格子の大きさであり、単位はオングストローム(Å)である。
- バンドギャップ:価電子帯の上端と最も低い伝導帯の下端との間のエネルギー差です。これは半導体の最も重要な特性の一つであり、特に太陽電池や発光デバイスにおいて重要な意味を持ちます。
- Δc — スピン軌道分裂:これは最も低い伝導帯とそれより高エネルギー側にある伝導帯群との間のエネルギー差を表す。鉛ハライド系ペロブスカイトにおいては、重い鉛原子の存在によりこの分裂が特に大きくなる。
- δ — 追加的なバンド分裂:結晶構造が完全な立方晶系でない場合に、より高エネルギー側の伝導帯間で生じるごくわずかなエネルギー分離を表す。
- ζ — スピン依存型分裂:結晶対称性が低下した材料において生じ得る電子バンドの追加的な分裂現象を指す。この効果はラシュバ分裂とも呼ばれる。
- P∥およびPz — バンド結合度:価電子帯と伝導帯がどの程度強く相互作用するかを示す値である。これらの値は計算されるバンドの形状や曲率、ひいては電荷キャリアの有効質量に影響を与える。それぞれの値は結晶内の異なる方向に対応している。
- γ′1、γ′2、およびγ′3 — バンド形状パラメータ:結晶内における電子バンドの曲率や方向依存性を決定するのに用いられる。これらは有効質量やキャリア移動度の計算において重要な役割を果たす。
- mv — 価電子帯の有効質量:物質内で正孔が外部からの力にどのように反応するかを示す値です。これは価電子帯の曲率と関連しており、自由電子の質量(m0)を基準として表されます。
- γ1、γ2、γ3 — 派生パラメータ:モデルから算出され、参照用として元の論文に記載されている補足的な値である。バンド構造の計算にはこれらの派生量ではなく、上記のプライム付きパラメータが用いられる。
これらのパラメータはすべてOghmaNanoの材料ファイルに既に記載されているため、手動で入力する必要はない。別の材料を選択すると、該当するパラメータが自動的に読み込まれる。次のセクションでは、ペロブスカイト材料間の切り替え方法やさまざまな材料組成の設定方法について説明する。
4. 材料パラメータの変更方法
このバルク状態におけるバンド構造計算においては、材料の特性はすべてLuaスクリプトによって定義される。本シミュレーションは事実上ゼロ次元(0D)の電気的特性計算であり、レイヤーエディターに示される物理的寸法は使用されない。代わりに、バンド構造、散乱現象、およびキャリア移動度を算出するために必要なあらゆる材料パラメータが、そのスクリプトから直接取得されるのである。
材料パラメータを変更する方法は2通りあります。まず、既存のスクリプトを直接編集する方法です。例えば、学術文献で別の数値が示されている場合や、特定のパラメータを変更した際に結果がどう変化するかを調査したい場合に利用できます。もう1つは、OghmaNanoの材料データベースから全く別のペロブスカイト材料を読み込む方法です。
新しい材料をインポートするには、電気的パラメータ編集画面でScriptボタンの横にある小さな矢印をクリックし、Import material scriptを選択してください(??参照)。これによりmaterials/Perovskites/にある材料ライブラリが開きます(??参照)。このライブラリにはCsPbCl3、CsPbBr3、CsPbI3、MAPbCl3、MAPbBr3、MAPbI3および混合ハライドペロブスカイトの材料定義が収録されています。
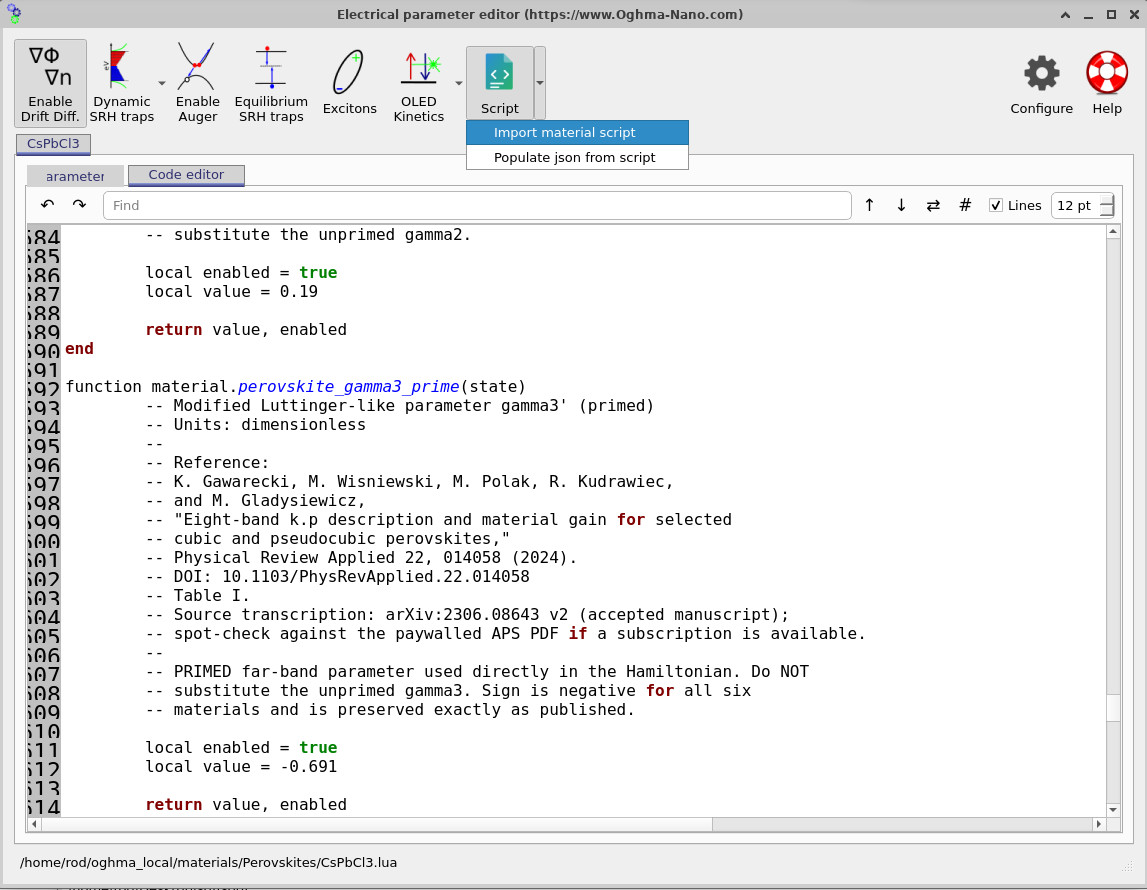
マテリアルスクリプトをダブルクリックすると、その全パラメータが現在のシミュレーションにインポートされる。インポートされたスクリプトはシミュレーションディレクトリ内にコピーされ、コードエディタを用いて閲覧や編集が可能となる。例えば、CsPbBr3.luaをインポートすると元のCsPbCl3用パラメータがCsPbBr3用のものに置き換わる。これらの新しい値は次回のシミュレーション実行時に使用される。
任意の値を手動で編集する際には、各パラメータの出典が明確にわかるよう関連する文献情報も更新しておくことが望ましい。なお、今回のバルク計算においては、Luaスクリプトを変更することで材料が更新されるため、レイヤーエディターを修正する必要はない。
5. シミュレーションの実行とバンド構造の計算
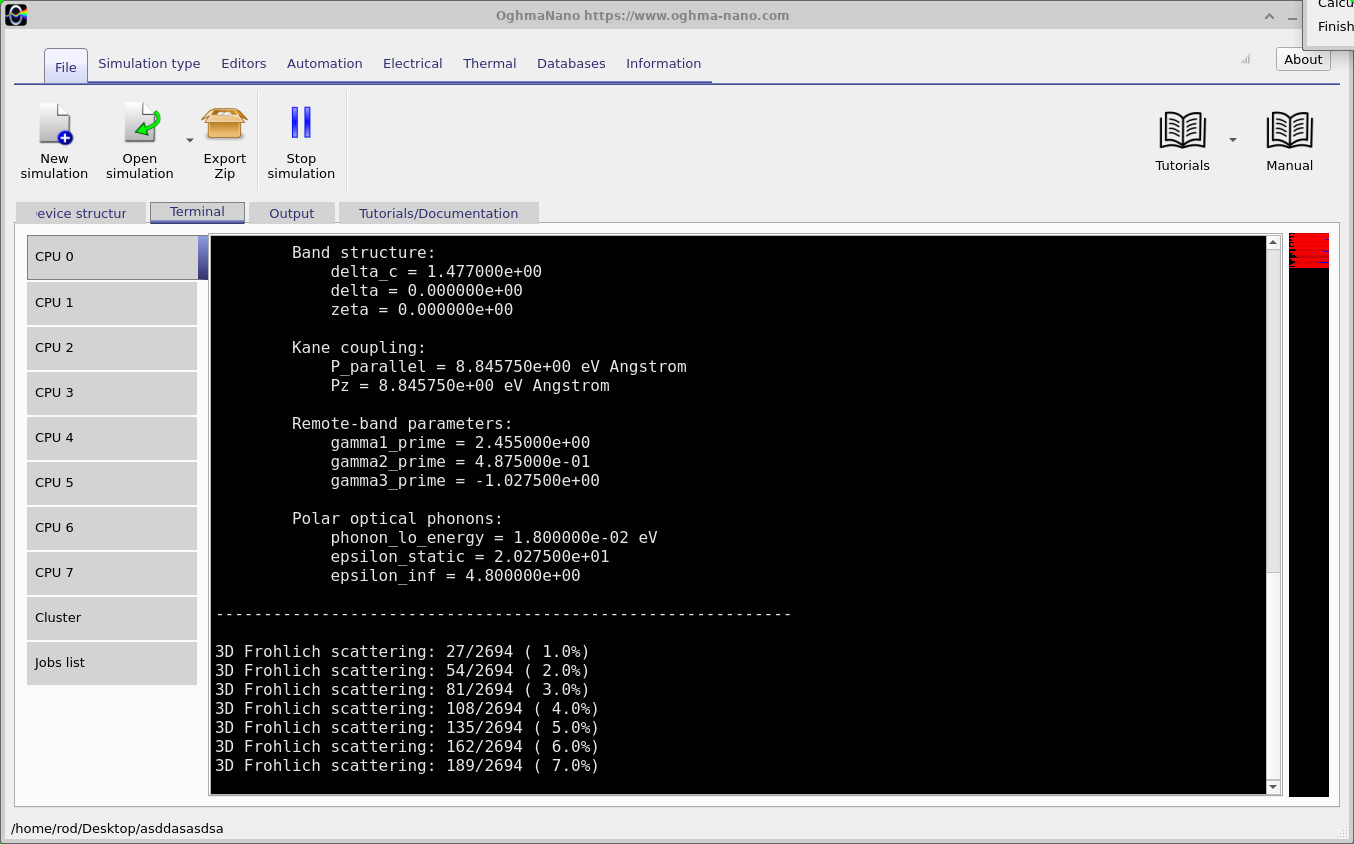
これでペロブスカイトの電子バンド構造の計算準備が整いました。OghmaNanoのメインウィンドウで「Run simulation」ボタンをクリックしてください。ターミナルタブには使用される材料パラメータが表示され、続いてバンド構造および散乱計算の進行状況が示されます(??参照)。特に材料スクリプトを変更した場合や混合ハロゲン組成を選択した場合には、これらの値を確認しておくことが重要です。
この例では、CsPb(I0.5Br0.25Cl0.25)3の物性を計算しています。ターミナルに表示されるパラメータ値は、前節で説明した線形補間法を用いて??に記載されている値と照合することが可能です。例えば、スピン軌道分裂の値は以下のように算出されます:
\[ \Delta_c = 0.5(1.494) + 0.25(1.476) + 0.25(1.444) = 1.477\ \mathrm{eV}. \]これがソルバーによって出力される値である。その他のバンド構造パラメータも同様の方法で算出され、選択した混合ハライド組成が正しく読み込まれているかを確認するための有効な手段となる。
シミュレーションが完了したら、出力タブを開いてください(??を参照)。OghmaNanoでは計算結果がCSVファイルとして保存され、ソフトウェア内で直接プロットしたり、さらなる解析のためにエクスポートしたりすることが可能です。個々の電子バンドデータはbandsディレクトリに保存され、さらに3つのファイルが結果を確認するための便利な手段となります。
-
Ec.csv— 計算された伝導帯。 Ev.csv— 計算された価電子帯。Ec_Ev.csv— 伝導帯および価電子帯の合成されたバンド構造である。
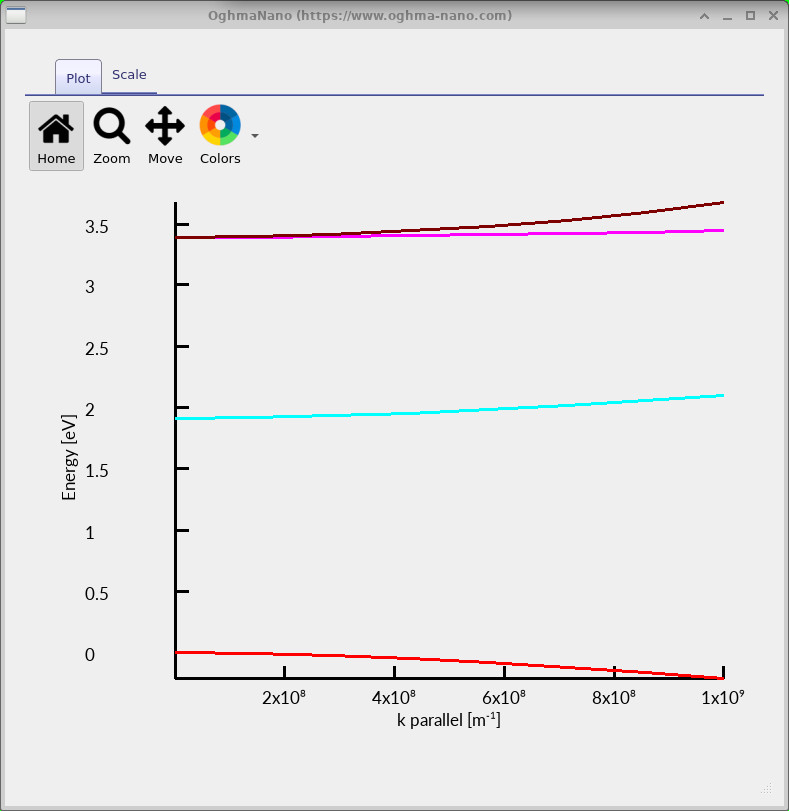
Ec_Ev.csvをダブルクリックすると、??に示すように計算されたペロブスカイトのバンド構造が表示される。このグラフは、波数ベクトル(k)の変化に伴う電子状態のエネルギー変化を示している。簡単に言えば、これが電子バンドの形状を表しており、そこからバンドギャップや有効質量といった重要な物性値が求められるのである。
結果を理解するためには、まずプロットの中心部に注目してください。ここではk=0がブリルアン領域のR点に対応します。価電子帯の頂点がエネルギーの基準点として定義されており、その値は0 eVに設定されています。グラフの下部から上方に向かって読み進めると、3つの主要な特徴が確認できます。
- 価電子帯(赤色):最も高いエネルギー準位を持つ価電子帯は0 eVから下方に湾曲している。この湾曲の度合いは、材料中の正孔の有効質量と関連している。
- 最も低エネルギー側の伝導帯(水色):この帯はおよそ1.91 eVから始まり、混合ハロゲンペロブスカイトの基本的なバンドギャップを決定している。この値は前節で示した3種類の純粋化合物のバンドギャップを線形補間して得られた値(1.912 eV)と一致している。
- より高エネルギー側にある伝導帯群:これらはおよそ3.39 eVの位置から始まり、最も低い伝導帯よりも約1.477 eV高いエネルギー値を示す。このエネルギー差は、ハロゲン化鉛ペロブスカイトにおける強いスピン軌道相互作用に起因する。波数ベクトルが増大するにつれてこれらのバンドは互いに分離していくが、これは各バンドの曲率が異なるためである。
バンド構造における重要な特徴の一つがバンドの曲率である。曲率が強いバンドは一般に有効質量の小さい荷電キャリアに対応し、逆に曲率が緩やかなバンドは有効質量の大きいキャリアに対応する。この点はキャリア移動度の計算において特に重要であり、バンド構造が外部電界に対する電子および正孔の応答を決定づけるからである。
最後に、このモデルが記述しているのはバンドギャップ付近の電子構造であり、ブリルアン領域全体にわたるものではない点を忘れてはなりません。ここで示されている波数ベクトルの範囲は約109 m−1(0.1 Å−1)までであり、これはGawareckiらがDFT計算結果と良好な一致を示している範囲(同論文の図3)とほぼ一致します。したがって、R点からかなり離れた領域における予測結果については慎重に扱う必要があります。
6. 混合ハライドペロブスカイトのバンド構造の計算
混合ハライドペロブスカイトは、ヨウ素・臭素・塩素の相対的な含有量を変えることで材料の電子的特性を容易に調整できる手段を提供する。例えば、CsPbI3中の一部のヨウ素を臭素に置き換えると一般的にバンドギャップが増大し、さまざまな用途に応じて光学的・電子的特性を最適化することが可能となる。実際には、実験研究者は3種類の純粋なハライド化合物の中間的な組成を持つ材料を扱う場合が多い。
OghmaNanoを用いれば、あらゆる混合ハロゲン組成におけるバンド構造を推定することが可能であり、各混合比ごとに個別のバンド構造パラメータを公開する必要はない。これは特に実験室で作製された材料の研究に有用である。試料の組成を入力するだけで、予測されるバンド構造を算出でき、組成の変化に伴うバンドギャップの変動を調査したり、散乱現象やキャリア移動度の特性を解析したりできる。また、あるハロゲンを別のハロゲンに段階的に置き換えた際に材料の電子的特性がどのように変化するかを調べることも可能となる。
混合ハライド材料用のスクリプトが2種類用意されており、それぞれCsPb(I1−x−yBrxCly)3および対応するメチルアンモニウム(MA)系材料用である。ここでxは臭化物の割合、yは塩化物の割合を表し、残りの1 − x − yがヨウ化物の割合となる。これらの割合はx ≥ 0、y ≥ 0、かつx + y ≤ 1という条件を満たす必要があり、これによりハロゲン成分の合計が常に100%となる。
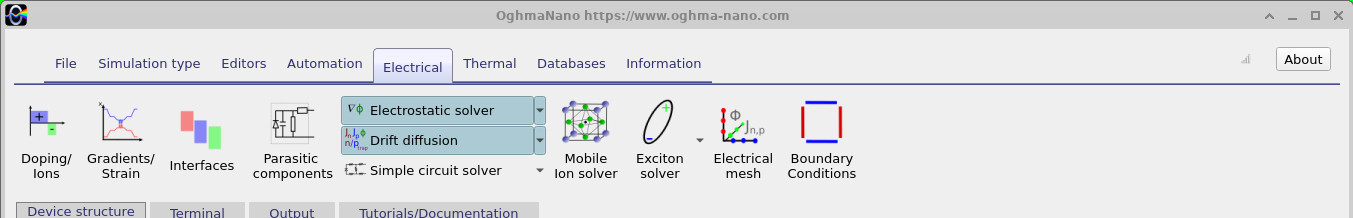
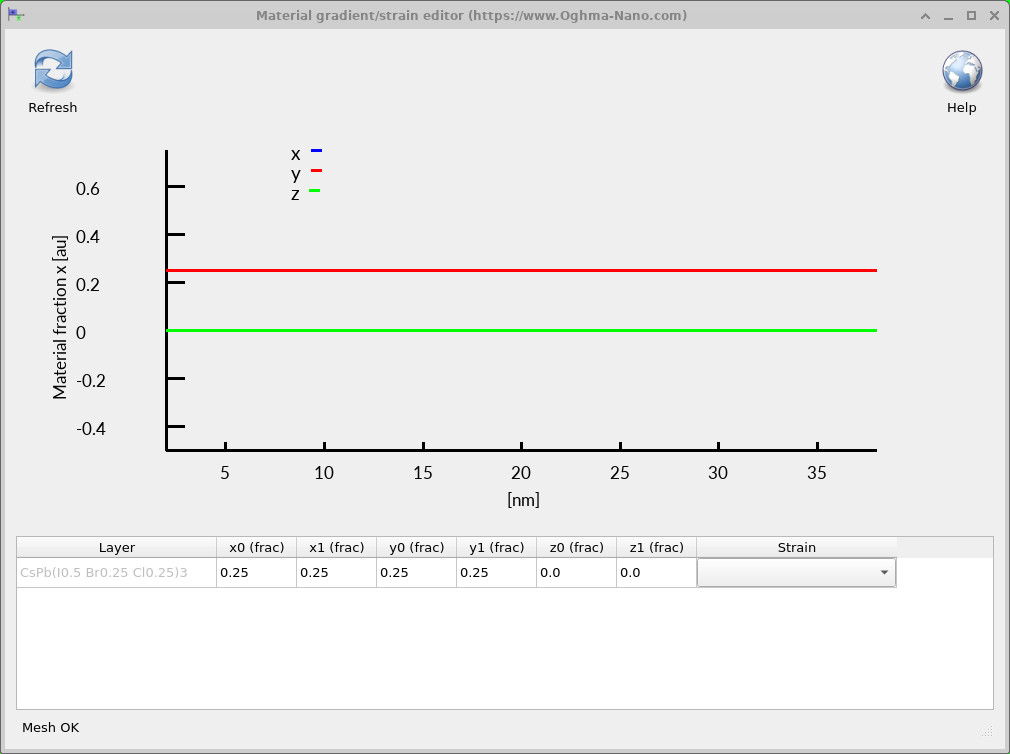
合金の特性を計算するには、まず前項で説明した手順に従い適切な混合ハロゲン材料スクリプトをインポートします。次に電気関連リボンを開き「Gradients/Strain」をクリックします(??参照)。これにより材料組成エディタが開きます(??参照)。ここで臭化物および塩化物の含有率を入力することが可能です。
このエディタでは、層の始点(x0, y0, z0)および終点(x1, y1, z1)における組成を指定することが可能である。今回はバルク計算を行うため組成は均一であるべきであり、両端で同じ値を入力する必要がある。例えば、x0 = x1 = 0.25かつy0 = y1 = 0.25と設定すると、ヨウ化物50%、臭化物25%、塩化物25%を含むCsPb(I0.5Br0.25Cl0.25)3が得られる。この様子は??に示されている。なお、これらの材料スクリプトではzの値は使用されない。
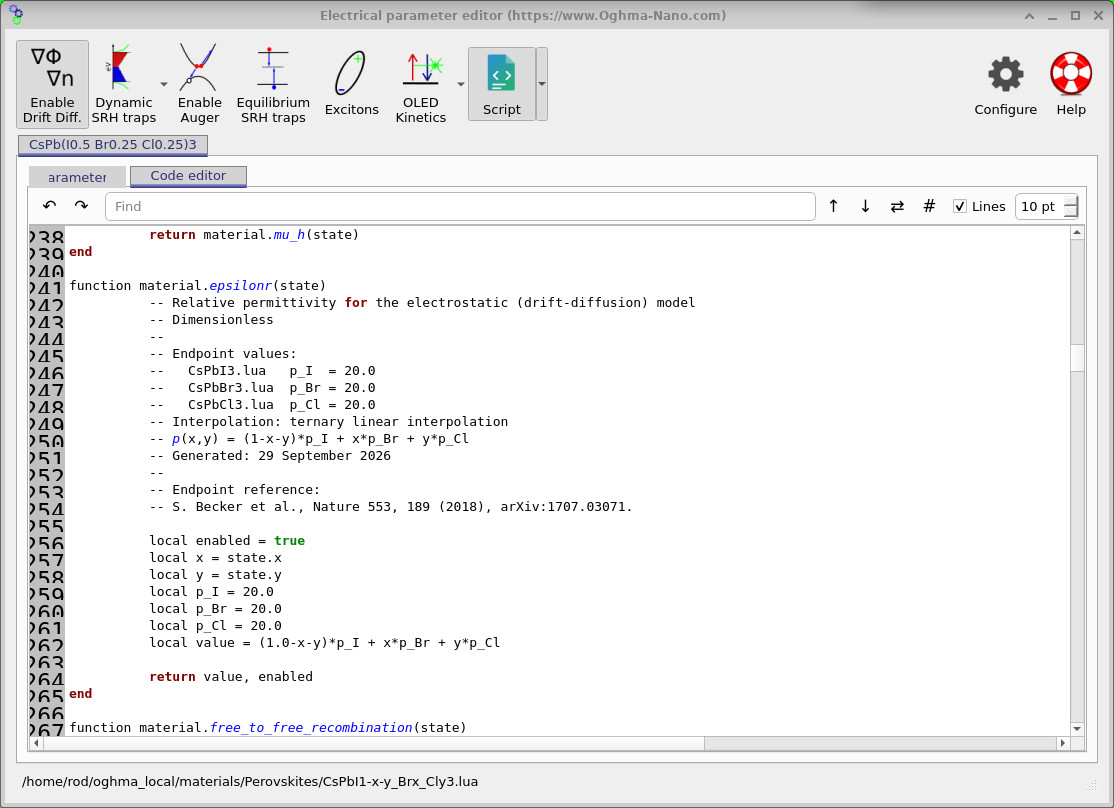
合金の電子物性を推定する際、OghmaNanoでは3種類の純物質のパラメータ間で線形補間が行われる。これらのパラメータは??に記載されている既知の物質パラメータと同一である。本ソフトウェアでは完成済みのバンド構造を補間するのではなく、まず所定の組成に対応する新たな物質パラメータを算出し、その後でバンド構造計算を実行する。
例えば、バンドギャップ、スピン軌道分裂、および電子バンドの形状を決定する各パラメータは、ヨウ化物、臭化物、塩化物の値の加重平均として算出される。その一般式は次の通りである:
\[ p(x,y) = (1-x-y)\,p_{\mathrm{I}} + x\,p_{\mathrm{Br}} + y\,p_{\mathrm{Cl}}, \]ここでpは特定の材料パラメータを表し、pI、pBr、pClはそれぞれヨウ化物、臭化物、塩化物の純粋な化合物における対応する値である。上記の例においては、計算ではヨウ化物の値の50%、臭化物の値の25%、塩化物の値の25%が用いられる。
例として、パラメータ表に記載されたバンドギャップ値を用いると、CsPb(I0.5Br0.25Cl0.25)3の推定バンドギャップは次のように算出される。
\[ E_g = 0.5(1.416) + 0.25(2.073) + 0.25(2.744) = 1.912\ \mathrm{eV}. \]同様の線形補間手法が、材料スクリプト内に記載されたその他の数値的特性値にも適用される。これには??で示されている誘電率も含まれる。ある特性値が温度に依存する場合、対応する係数値に対しても線形補間が行われる。この処理により、任意の混合ハライド組成に対して一貫性のあるパラメータ群を生成でき、それらを用いて電子のバンド構造やその後の輸送特性を計算することが可能となる。
線形補間は、特に実験データが不足している場合に材料組成を検討するための有用な出発点となる。だが実際の混合ハライドペロブスカイトは必ずしも線形的な挙動を示すわけではない。例えばバンドギャップにおいては、測定値が単純な補間によって予測される値と異なる「バンドギャップボウイング」現象が生じる可能性がある。また本モデルは局所的な合金の無秩序性を明示的に考慮せず、元のパラメータが前提とする結晶相の仮定も維持している。したがって特定の実験サンプルとの定量的な比較を行う際には、計算結果を実測値と照合し、必要に応じてLua記述の材料スクリプトを調整することが求められる。
6. ペロブスカイトにおける電荷キャリアの移動度および散乱の計算
電子のバンド構造が算出された後、OghmaNanoはその結果を用いてペロブスカイト中における電子および正孔の移動のしやすさを求めることができる。この際には電子バンドの形状のみならず、電荷キャリアが結晶格子の振動すなわちフォノンとどのように相互作用するかも考慮する必要がある。こうした相互作用によってキャリアは散乱され、その結果キャリア移動度が制限されるのである。
ハロゲン化鉛ペロブスカイトにおいては、電荷キャリアと縦光学(LO)フォノンとの相互作用が散乱の主要な要因であり、これはフレーリッヒ電子–フォノン散乱として知られている。この相互作用の強さはフォノンエネルギーおよび材料の誘電率に依存する。OghmaNanoでは、計算された電子バンド構造に加え、Lua言語で記述された材料スクリプト内で定義されたフォノンパラメータを用いることで、こうした散乱過程を評価し、結果として得られるキャリア移動度を推定する。この物理現象に関するより詳細な説明は、当サイトのフレーリッヒ電子–フォノン散乱に関するガイドに記載されている。
フォノンパラメータは、各材料スクリプト内で引用されている別個の文献情報から取得されるものであり、元々のGawareckiら(2024年)によるバンド構造パラメータセットには含まれていません。したがってここで算出される移動度は、フレーリッヒ散乱メカニズムを考慮した場合の電荷輸送特性を示す、フレーリッヒ散乱に制限された移動度となります。
シミュレーションが完了したら、出力タブを開いてください(??参照)。前述したバンド構造ファイルのほか、scatteringおよびmobilityという2つの重要なディレクトリが存在します。これらのディレクトリには、計算されたフレーリッヒ散乱率、緩和時間、キャリア統計データ、およびキャリア移動度の結果が格納されています。
scatteringディレクトリ(??を参照)を開くと、各電子バンドにおけるフレーリッヒ散乱に関する情報が記載された一連のCSVファイルが存在する。frohlich_rateを含むファイルには散乱率が記録されており、frohlich_tauを含むファイルにはそれに対応する緩和時間が記載されている。一般的に散乱率が高いほどキャリアの散乱頻度が増加し、それに伴い緩和時間は短くなる。
次に、mobilityディレクトリを開いてください(??を参照)。このディレクトリには、キャリア密度の関数として求められた電子および正孔の移動度、有効散乱率、緩和時間、ならびにフェルミ準位のデータが格納されています。これらのファイルを用いることで、物質中により多くの電荷キャリアが導入された際に輸送特性がどのように変化するかを調査することが可能となります。
scatteringおよびmobilityというディレクトリが示されている。
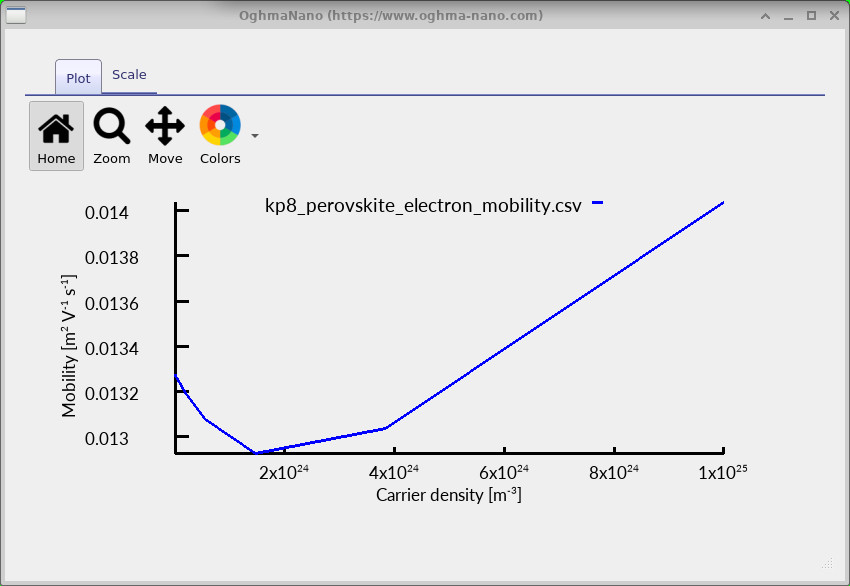
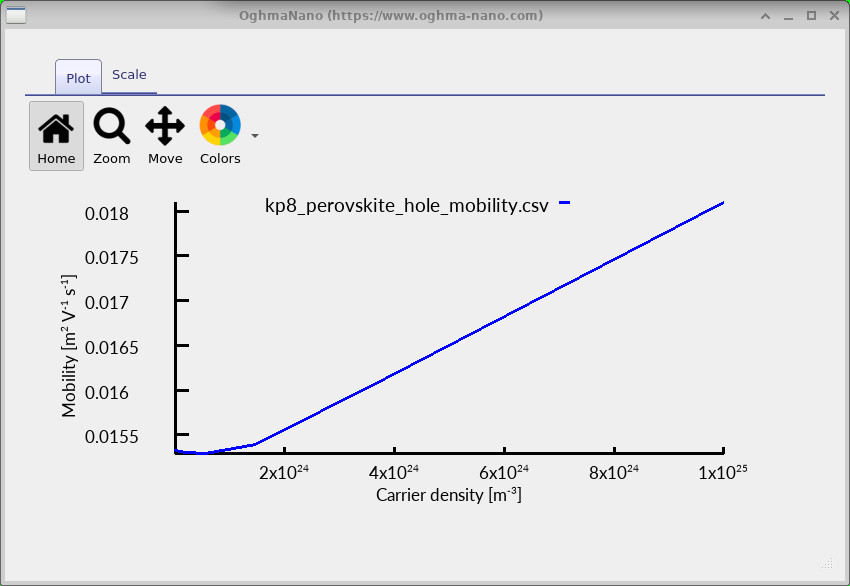
結果を確認するには kp8_perovskite_electron_fermi_level.csv、kp8_perovskite_electron_mobility.csv、kp8_perovskite_hole_mobility.csv をダブルクリックしてください。以下に CsPb(I0.5Br0.25Cl0.25)3 に関する計算結果のプロットを示します。
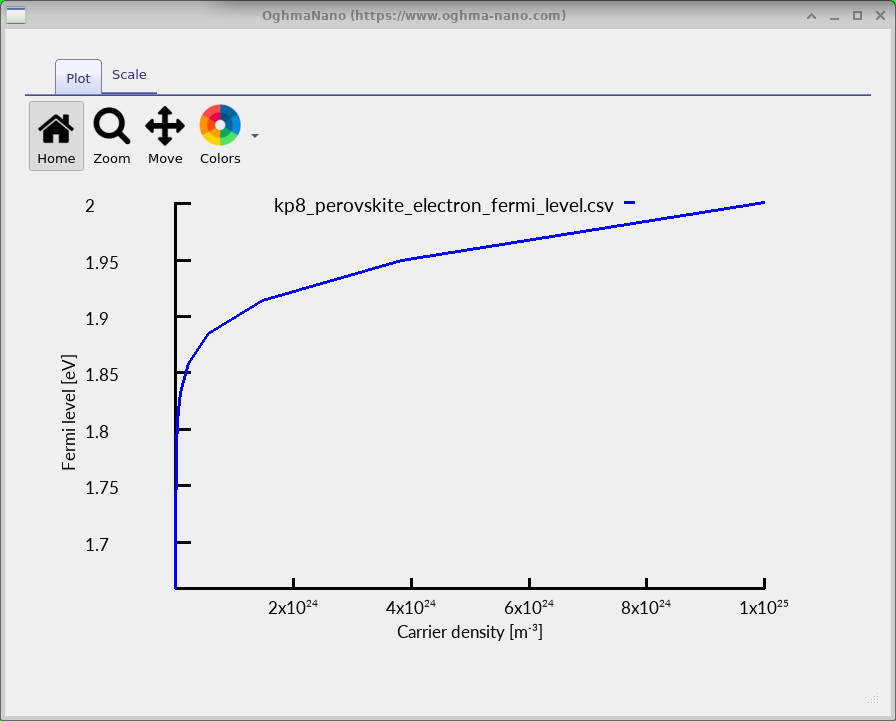
最初の図(??を参照)は、キャリア密度の増加に伴う電子のフェルミ準位の変化を示している。フェルミ準位とは、電子が存在しうる各電子状態にどのように分布しているかを示す指標である。物質中に電子がより多く導入されるにつれて、低エネルギー側の状態は次第に占有され、フェルミ準位も上昇していく。この混合ハライド材料においては、最も低い伝導帯のエネルギー位置はおよそ1.91 eVである。フェルミ準位がこの伝導帯に近づき、そこに入り込むと電子の分布状態が変化し、それに伴って計算される輸送特性にも影響が生じる可能性がある。
残りの2つの図は、それぞれ電子および正孔の移動度を示している。興味深いことに、キャリア密度が増加しても移動度は一定の値を保つわけではない。本例においては、電子移動度は初めわずかに減少した後、より高い密度域で増加する傾向が見られる(??参照)。一方、計算された正孔移動度はほぼ同様の密度範囲において増加していく(??参照)。
計算されたキャリア移動度は、材料の種類に応じてキャリア密度の増加に伴い増加または減少する。この挙動は主に2つの要因に起因する。
- バンド構造:キャリア密度が増加すると、より高エネルギー側の電子状態が占有されるようになる。これらの状態ではバンドの曲率やキャリア速度が異なるため、電荷が物質内を移動しやすさにも影響を与える。
- 散乱:キャリアが光学フォノンと相互作用する頻度は、そのエネルギーにも依存する。キャリアが運動量の小さい状態をより多く占めるようになると、移動度が向上することもある。逆に、散乱が強くなると移動度が低下することもある。
ここで扱う混合ハライドペロブスカイトにおいては、計算された電子移動度は初期段階でわずかに低下した後上昇する傾向を示す一方、正孔移動度はプロットされた密度範囲の大部分において増加する。他のペロブスカイト組成物では、バンド構造や散乱率が異なるため別の傾向が現れる可能性がある。したがってこれらの計算により、材料組成の変化が電荷キャリア輸送にどのような影響を与えるかを検討することが可能となる。
7. モデルの適用範囲と限界
本チュートリアルで紹介する手法は、三次元構造を持つ金属ハライドペロブスカイト材料における電子のバンド構造およびキャリア移動度を物理法則に基づいて算出するものである。フレーリッヒ電子–フォノン散乱は、特に室温条件下においてこれら材料内のキャリア移動度を制限する主要な本質的メカニズムとして広く認識されている。したがって、この相互作用をモデルに組み込むことで、電荷輸送現象を物理的に妥当な形で解析し、さまざまなペロブスカイト組成間で比較検討を行うことが可能となる。
このモデルでは、算出された電子バンド構造と極性光学フォノン散乱を組み合わせることで、エネルギー依存性の散乱率、緩和時間およびキャリア移動度を求める。主な仮定は以下の通りである:
- 散乱機構:現在の実装ではフレーリッヒ散乱のみを考慮していますが、音響フォノン散乱、欠陥散乱、イオン化不純物散乱はまだ含まれていません。したがって得られる結果は、すべての散乱機構の複合的な影響ではなく、フレーリッヒ散乱によって制限された移動度を示しているに過ぎません。
- 理想的なバルク材料:本計算では均質な三次元結晶を想定している。粒界、表面、界面および量子閉じ込めに起因する効果は明示的には考慮されていない。
- 結晶構造およびバンド構造:本計算ではGawareckiらが検討した立方晶および擬立方晶構造が用いられ、ブリルアン領域のR点付近における電子バンドが記述される。その他の結晶相や構造相転移については自動的には考慮されない。
- 混合ハライド合金:混合ハライド組成物の物性は、純粋な化合物間での線形補間によって推定される。これにより任意の組成を検討することが可能となるが、バンドギャップの湾曲現象や局所的な合金無秩序といった効果は明示的に考慮されていない。
詳細な電子バンド構造の情報と、金属ハライドペロブスカイトにおける主要な固有散乱機構の一つを組み合わせることで、OghmaNanoはフォノン散乱に起因するキャリア移動度を計算するための有用かつ計算効率に優れた手法を提供する。本ツールは特に、材料の傾向を調査したり、各種ハライド組成を比較したり、電子構造の変化が電荷輸送に与える影響を解明したりするのに適している。
8. さらなる探究
これまでにペロブスカイトのバンド構造、散乱率、およびキャリア移動度の計算方法を学んだので、今度は材料パラメータを変更してさまざまな組成が結果に与える影響を調査してみましょう。以下に参考となる3つの手順を示します。
これらの例はあくまで出発点として用意されたものです。また、Lua言語で記述された材料定義スクリプト内の個々のパラメータを編集することで、文献に記載されている材料や自らの研究室で作製した組成物についても解析を行うことが可能です。