

페로브스카이트 밴드 구조(8-밴드 k·p 모델) — 입방정계 CsPbX3, MAPbX3 및 혼합할로겐 합금
1. 서론
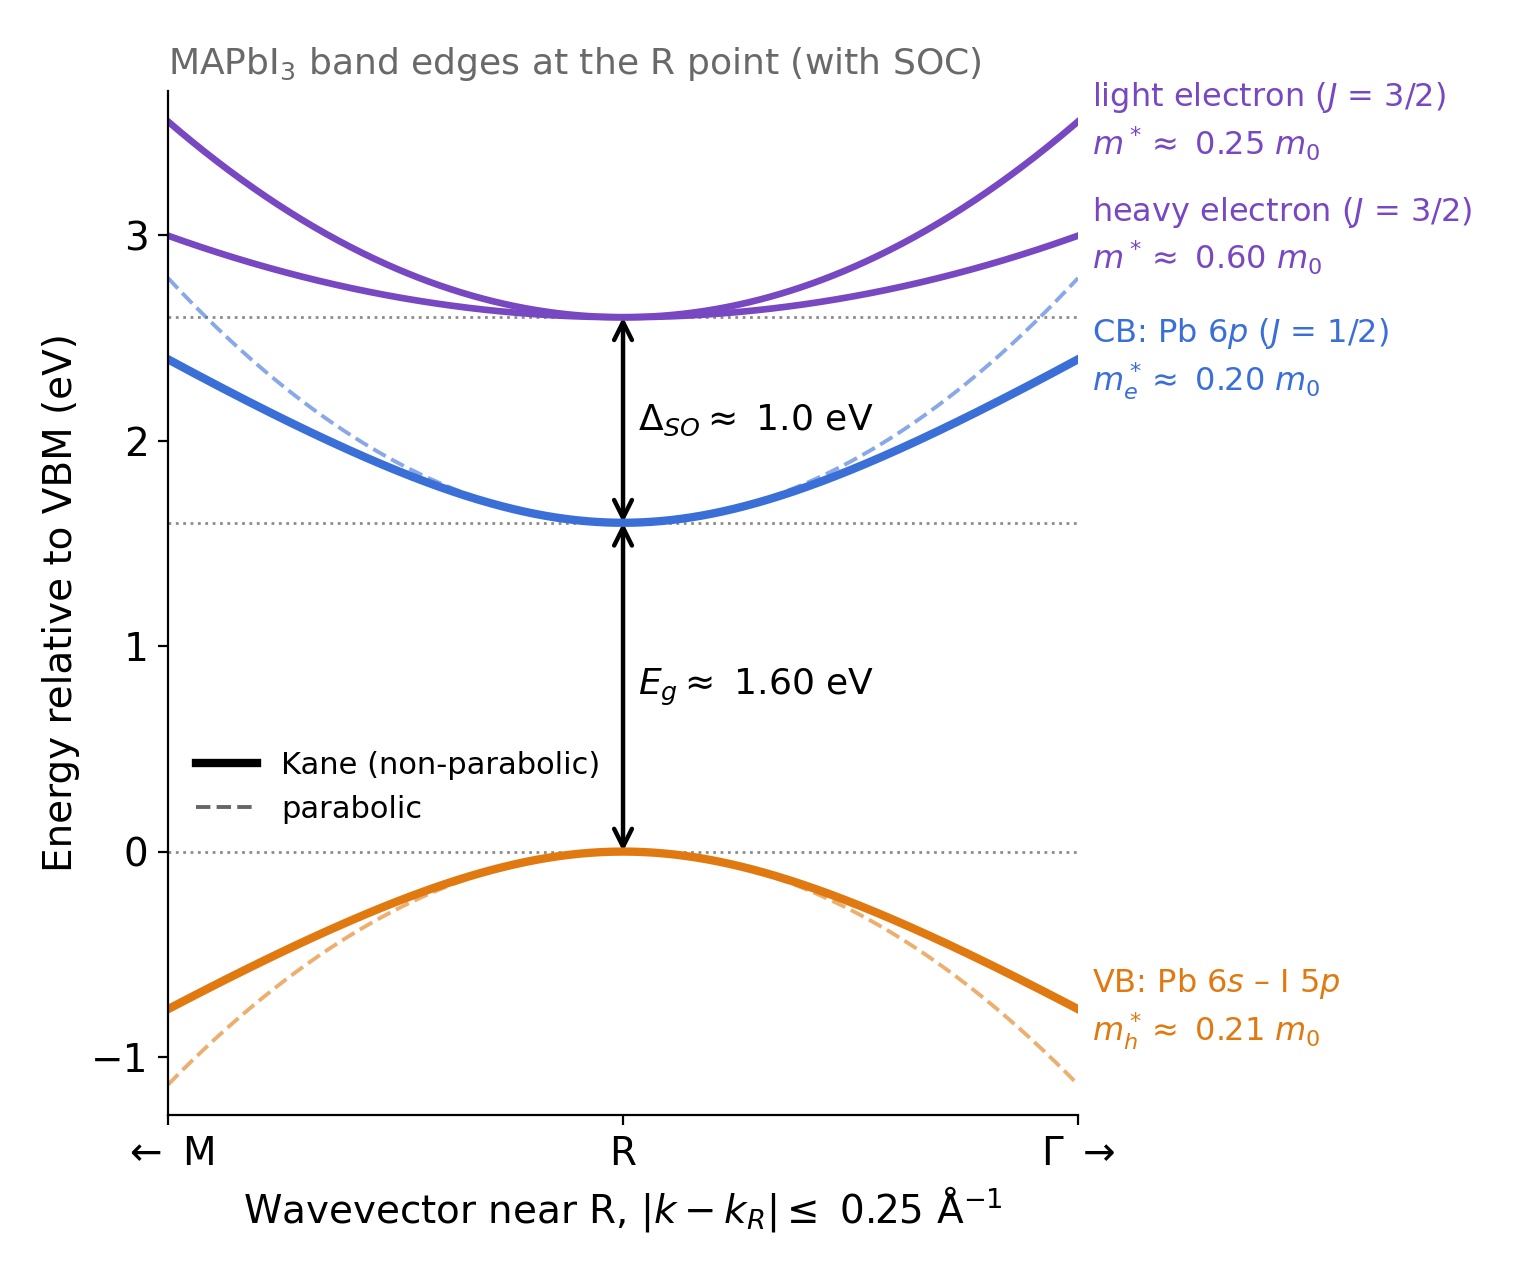
금속 할라이드 페로스카이트의 밴드 구조와 전하 캐리어 이동도를 계산하는 것은 이들 물질이 태양전지, OLED, 레이저에서 어떠한 성능을 발휘하는지 파악하는 데 매우 중요하다. CsPbI3, CsPbBr3, MAPbI3(MA = 메틸암모늄)와 같은 물질들은 특이한 전자 구조를 지니는데, 이는 ??에서 확인할 수 있다. GaAs와 같은 기존의 III-V족 반도체와는 달리 이들 물질의 가전자대는 주로 s형 성질을 보이며 전도대는 p형 성질을 나타낸다. 강한 스핀-궤도 분열 현상으로 인해 전도대는 약 1.4~1.5 eV만큼 분리되며, 그중 가장 낮은 에너지 위치에 있는 전도대가 입방정계 구조에서 브릴루앙 영역의 R점에서 기본적인 밴드 갭을 형성한다.
이러한 전자 밴드 구조는 유효 질량, 전하 캐리어 통계, 광학 이득 및 전하 캐리어 이동도와 같은 중요한 물성을 결정한다. 제일원리 밀도범함수론(DFT)을 이용해 전자 구조를 계산할 수 있으나, 수송 현상 계산을 위해 다수의 파동벡터 격자를 평가하는 것은 계산 비용이 매우 크다. 8-밴드 k·p 모델은 DFT 결과에 기반하여 매개변수화된 간결한 해밀토니안을 활용함으로써 보다 효율적인 대안을 제공한다. 본 연구에서는 Gawarecki 등이 Physical Review Applied 22, 014058 (2024) (DOI; arXiv)에서 제시한 모델을 사용하였으며, 이 모델은 6종의 입방정계 및 준입방정계 납 할로겐 페로브스카이트 물질을 기술한다.
이 튜토리얼에서는 OghmaNano를 활용하여 CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 및 혼합할로겐 합금들의 전자 밴드 구조를 계산하는 방법을 설명합니다. 기존에 발표된 k·p 모델 파라미터를 기반으로 밴드 분산을 산출한 뒤, 이로부터 얻은 전자 상태를 이용해 프뢰블리히 전자-포논 산란, 완화 시간 및 포논에 의해 제한되는 전하 캐리어 이동도를 평가합니다. 또한 전하 캐리어 밀도에 따른 캐리어 통계량 및 페르미 준위의 변화도 분석합니다.
2. 새로운 시뮬레이션 생성하기
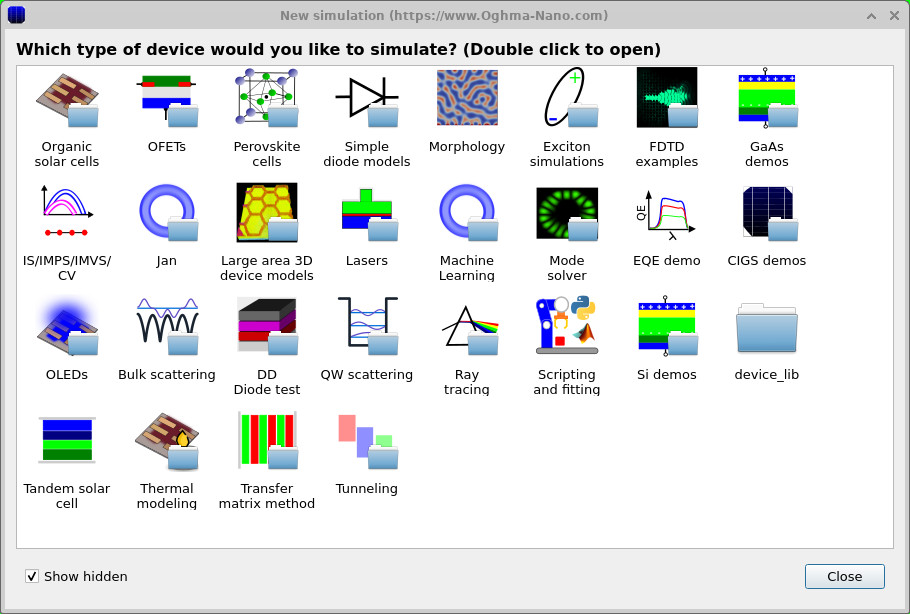
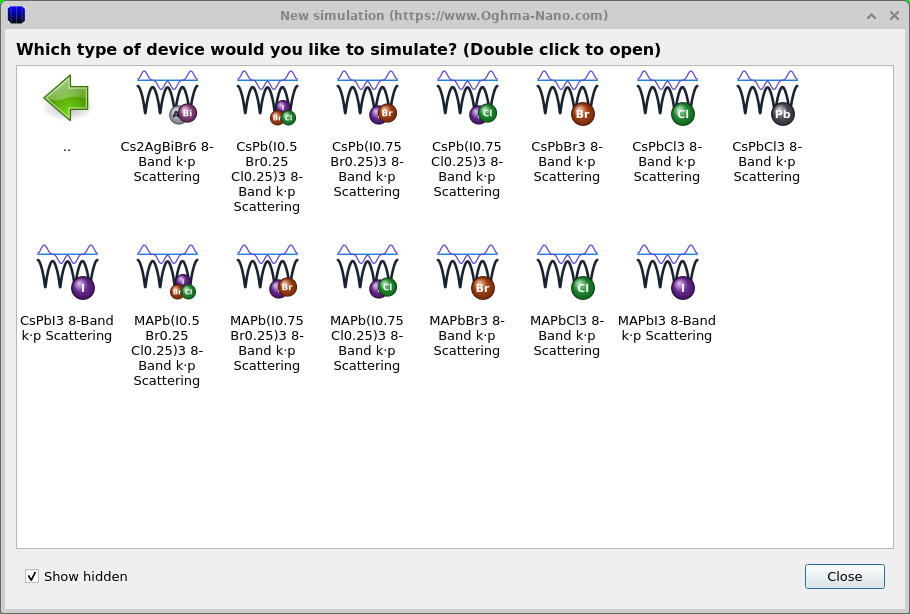
페로브스카이트의 밴드 구조와 전하 캐리어 이동도를 계산하려면 OghmaNano 툴바에서 ‘새 시뮬레이션’을 클릭하여 시뮬레이션 유형 선택 대화상자를 열어야 합니다(?? 참조). 그 후 ‘벌크 산란’을 더블클릭하면 사용 가능한 8-밴드 k·p 페로브스카이트 예제 목록이 표시됩니다(?? 참조).
CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 및 여러 혼합할로겐 합금에 대한 예시들이 제공됩니다. 이들 중 어느 것이든 본 튜토리얼에 활용 가능하나 여기서는 CsPbCl3부터 시작하겠습니다. 해당 8-밴드 k·p 산란 예시를 더블클릭한 뒤 디렉터리를 선택하여 새로운 시뮬레이션을 저장하시기 바랍니다.
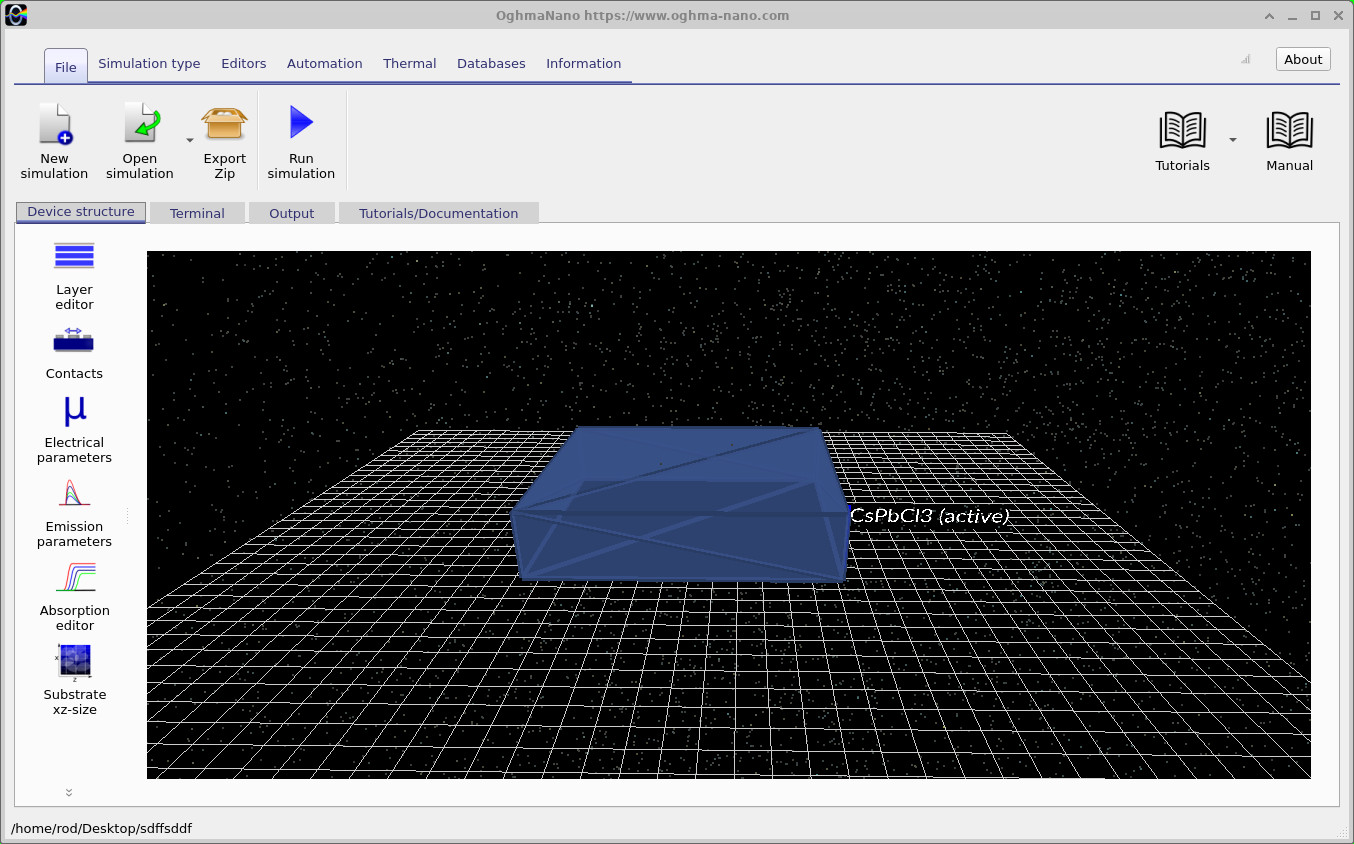
저장이 완료되면 OghmaNano에서 메인 시뮬레이션 창이 열리며(?? 참조) CsPbCl3로 구성된 단일 활성층이 표시됩니다. 이는 벌크 물질에 대한 계산이므로 해당 층은 연구 대상 물질을 정의하는 용도로만 사용되며, 물리적 두께는 계산된 벌크 밴드 구조에 영향을 주지 않습니다. 이제 시뮬레이션을 통해 물질 파라미터 및 8-밴드 k·p 모델을 검토할 준비가 되었습니다.
3. 시뮬레이션 및 재료 파라미터 탐색
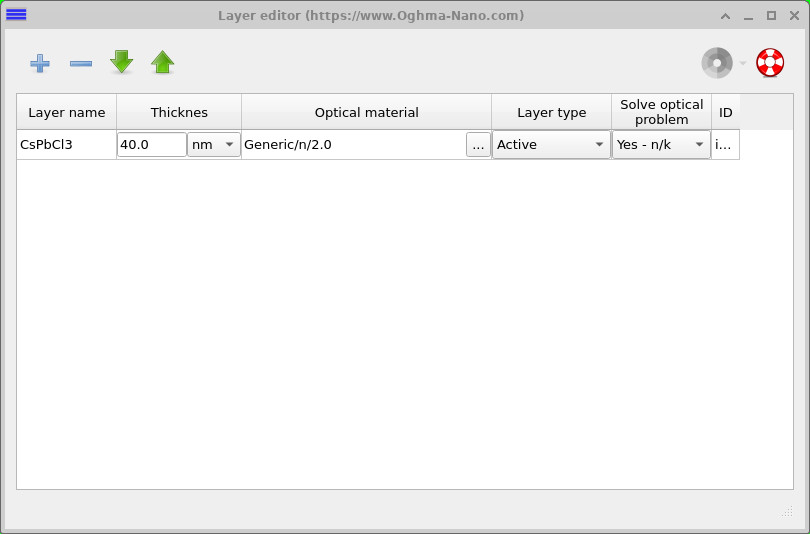
밴드 구조 계산을 수행하기에 앞서 시뮬레이션의 설정 방식을 이해해두는 것이 좋습니다. 레이어 편집기를 열어보세요(??). 그러면 광학 재료가 Generic/n/2.0로 설정된 두께 40 nm의 CsPbCl3 레이어 하나만 표시됩니다. 이는 단순한 플레이스홀더에 불과합니다. 우리가 벌크 재료의 전자적 특성을 계산하는 것이므로 레이어 두께나 광학 상수는 밴드 구조 및 전하 캐리어 이동도 계산에 전혀 사용되지 않기 때문입니다. 따라서 레이어 편집기에서 별도의 변경 작업을 할 필요는 없습니다.
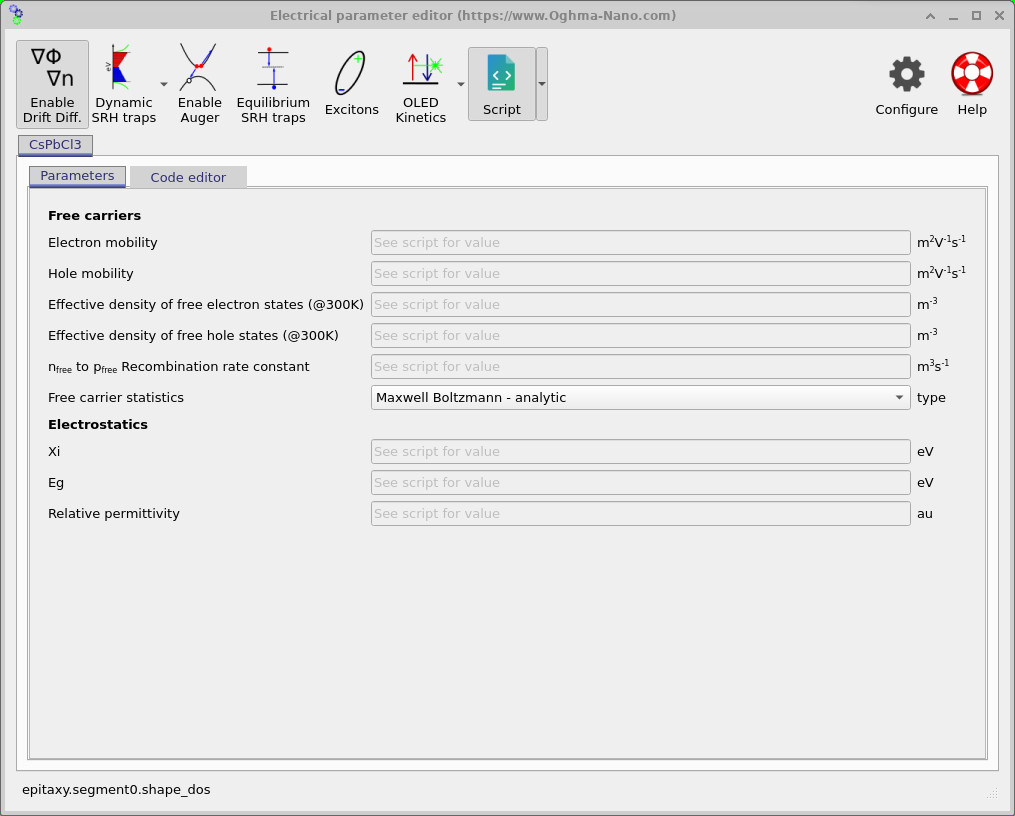
대신 Device structure 탭에서 Electrical parameters를 열어보세요(??). 그러면 이동도, 밴드 갭, 유효 상태 밀도, 유전율 등 일반적인 재료 파라미터들이 회색 처리되어 ‘값은 스크립트를 참조하십시오’라는 메시지를 표시하는 것을 확인할 수 있습니다. 이는 의도된 설정입니다. 그래픽 인터페이스를 통해 개별 값들을 입력하는 대신, 이 시뮬레이션에서는 물리적 특성을 정의하기 위해 Lua 기반의 재료 스크립트를 활용합니다.
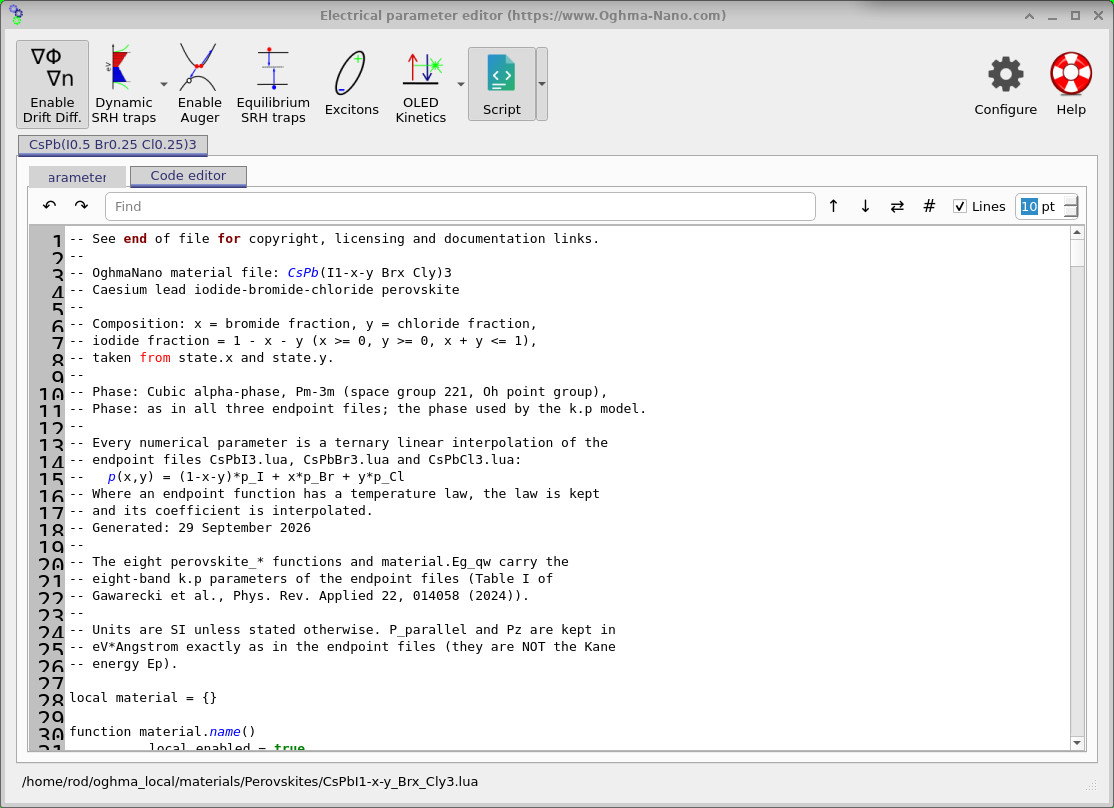
코드 편집기 탭을 클릭하면 물질 정의용 스크립트인 CsPbCl3.lua을 확인할 수 있습니다( ?? 참조). 파일의 시작 부분에는 해당 물질의 정보, 결정 구조, 매개변수 출처 및 단위 규칙이 기재되어 있습니다. 물질의 물리적 특성들은 파일 하단에서 정의되며, 필요한 경우 온도나 조성에 따라 달라질 수도 있습니다.
스크립트의 하단부로 스크롤해보세요(?? 참조). 여기에는 밴드 갭, 스핀-궤도 분열 및 밴드 형상을 결정하는 여러 매개변수를 포함하여 전자 밴드 구조를 계산하는 데 사용되는 수치적 매개변수들이 기재되어 있습니다. 각 값마다 관련 문헌 참고문헌이 함께 제시되어 있어 해당 계산이 어떤 연구 결과에 기반하는지 확인할 수 있습니다.
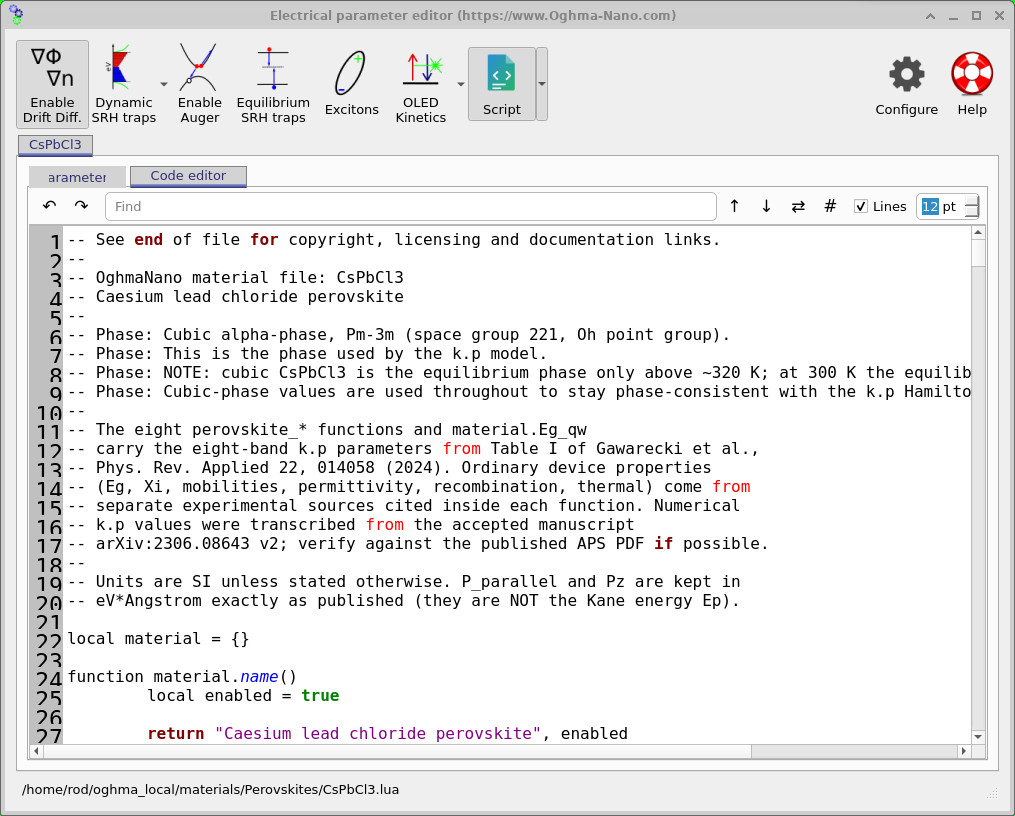
CsPbCl3.lua의 헤더와 그 매개변수 소스들을 보여주는 코드 편집기.
밴드 구조 계산에 사용되는 매개변수 이해하기
밴드 구조 계산에는 Gawarecki 등(2024)이 제시한 일련의 물질 파라미터들이 사용됩니다. 이 파라미터들은 밴드 갭 근처에서의 전자 밴드의 에너지 및 형태를 기술합니다. 지원되는 여섯 종류의 페로브스카이트에 대한 값들은 ??에 기재되어 있습니다. 표의 상단 부분에는 계산에 직접 사용되는 파라미터들이 나열되어 있으며, 하단 부분에는 이들로부터 도출된 추가적인 값들이 기재되어 있습니다.
| 매개변수 | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| 밴드 갭(EV) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (eV) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (eV) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (eV) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P∥ (eV·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (eV·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
이 매개변수들은 어떤 의미를 가지는가?
밴드 구조 계산에 사용되는 주요 매개변수들에 대해 아래에 설명합니다. 본 튜토리얼을 따라가기 위해 이러한 값들을 변경할 필요는 없으나, 각 매개변수가 의미하는 바를 이해하면 다양한 페로브스카이트 물질들을 비교하는 데 도움이 됩니다.
- a_exp와 a_DFT — 결정 단위셀 크기: 실험 및 DFT 계산을 통해 얻어진 결정 단위셀의 크기입니다. 두 값 모두 옹스트롬(Å) 단위로 표시됩니다.
- Eg — 밴드 갭: 원자가대 최상단과 가장 낮은 전도대 최하단 사이의 에너지 차이입니다. 이는 반도체의 가장 중요한 특성 중 하나로, 특히 태양전지 및 발광 소자에 있어서 매우 중요합니다.
- Δc — 스핀-궤도 분열: 최저 전도대와 그보다 높은 에너지 위치에 있는 전도대들 간의 에너지 차이를 나타냅니다. 납 할로겐화물 페로브스카이트에서는 무거운 납 원자들의 존재로 인해 이 분열 현상이 특히 크게 나타납니다.
- δ — 추가적인 밴드 분열: 결정 구조가 완벽한 입방정계가 아닐 경우 상위 전도대들 사이에 발생하는 미세한 추가적 분열을 나타냅니다.
- ζ — 스핀 의존적 분열: 결정 대칭성이 낮은 물질에서 발생할 수 있는 전자 밴드의 추가적인 분열 현상을 설명한다. 이 효과는 라시바 분열이라고도 불린다.
- P∥ 및 Pz — 밴드 결합도: 원자가대와 전도대 간의 상호작용 강도를 나타낸다. 이 값들은 계산된 밴드의 형태와 곡률에 영향을 미치며 결과적으로 전하 캐리어의 유효 질량을 결정한다. 각각의 값은 결정 내 서로 다른 방향에 대응한다.
- γ′1, γ′2, γ′3 — 밴드 형상 파라미터: 결정 내에서 전자 밴드가 방향에 따라 어떻게 곡률을 형성하고 변화하는지를 결정하는 데 기여한다. 이 값들은 전하 캐리어의 유효 질량 및 이동도를 계산할 때 중요한 역할을 한다.
- mv — 정공대 유효 질량: 물질 내에서 정공이 외부 힘에 어떻게 반응하는지를 나타내는 값입니다. 이 값은 정공대의 곡률과 관련이 있으며 자유 전자 질량(m0)을 기준으로 표현됩니다.
- γ1, γ2, γ3 — 파생 파라미터: 모델을 통해 계산된 추가적인 값으로, 참고용으로 원본 논문에 수록되었습니다. 밴드 구조 계산 시에는 이 파생 값들이 아닌 위에 명시된 프라임이 붙은 값들이 사용됩니다.
이러한 모든 매개변수들은 이미 OghmaNano 재료 파일에 포함되어 있으므로 사용자가 직접 입력할 필요가 없습니다. 다른 재료를 선택하면 해당 재료의 매개변수들이 자동으로 로드됩니다. 다음 절에서는 페로브스카이트 재료 간 전환 방법과 다양한 재료 조성을 탐색하는 방안에 대해 살펴보겠습니다.
4. 재료 파라미터 변경하기
이러한 벌크 밴드 구조 계산에서는 재료의 특성이 전적으로 Lua 재료 스크립트에 의해 정의됩니다. 해당 시뮬레이션은 사실상 0차원(0D) 전기적 계산으로서, 레이어 편집기에 표시된 물리적 치수는 사용되지 않습니다. 대신 밴드 구조, 산란 현상 및 전하 캐리어 이동도를 계산하는 데 필요한 모든 재료 특성들이 스크립트로부터 직접 도출됩니다.
재료 파라미터를 변경하는 방법은 두 가지가 있습니다. 과학 문헌에서 대안적인 값을 찾았거나 특정 파라미터를 변경했을 때 결과에 어떤 영향이 나타나는지 분석하고자 할 경우 기존 스크립트를 직접 편집할 수 있습니다. 또는 OghmaNano 재료 데이터베이스에서 전혀 다른 페로브스카이트 재료를 불러올 수도 있습니다.
새로운 물질을 불러오려면 전기적 파라미터 편집기에서 Script 버튼 옆에 있는 작은 화살표를 클릭한 뒤 Import material script를 선택하십시오(?? 참조). 그러면 materials/Perovskites/에 위치한 물질 라이브러리가 열리며(?? 참조), 이 라이브러리에는 CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 및 혼합할로겐 페로브스카이트에 대한 물질 정의 정보가 포함되어 있습니다.
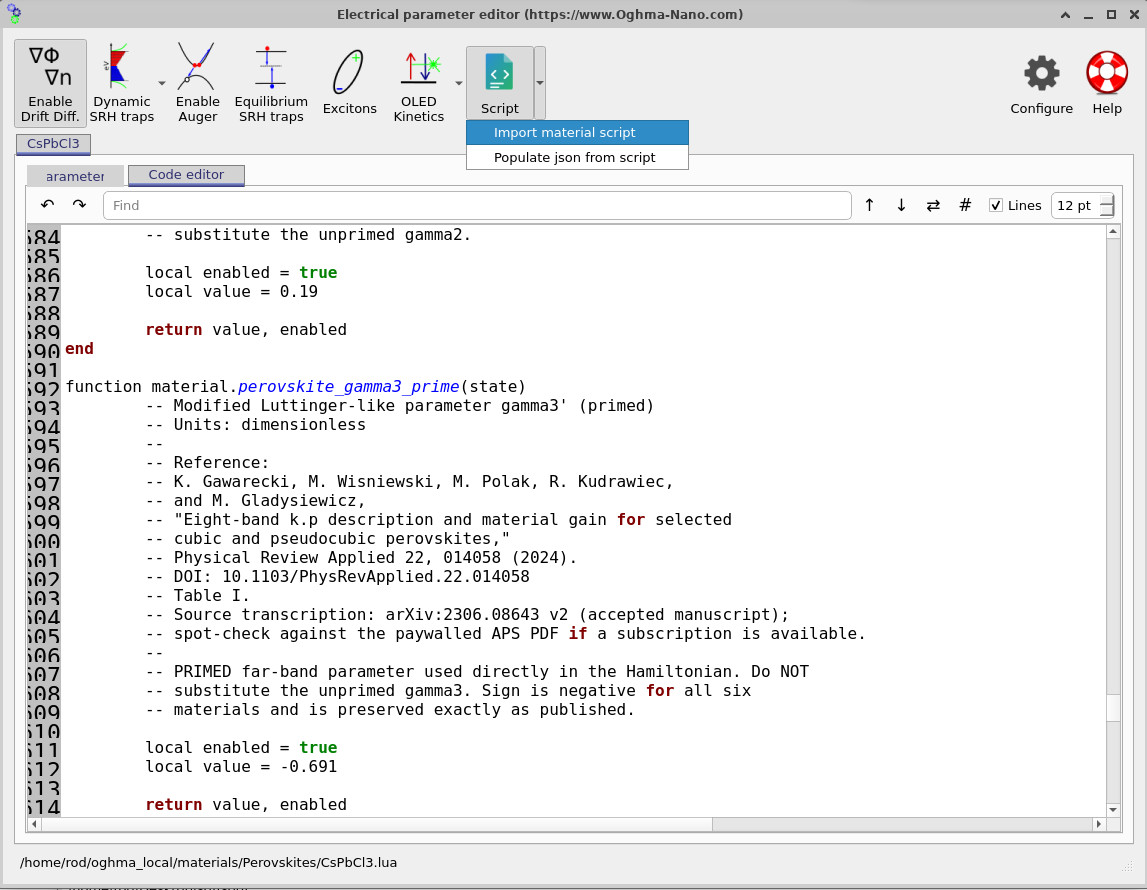
임의의 물질 스크립트를 더블클릭하면 해당 물질의 모든 매개변수가 현재 시뮬레이션에 불러들여집니다. 불러들여진 스크립트는 시뮬레이션 디렉터리에 복사되며, 코드 편집기를 통해 내용을 확인하거나 수정할 수 있습니다. 예를 들어 CsPbBr3.lua을 불러들이면 기존의 CsPbCl3 매개변수가 CsPbBr3에 해당하는 값들로 대체됩니다. 이러한 새로운 값들은 다음 시뮬레이션 실행 시 사용됩니다.
임의의 값을 수동으로 편집할 경우, 각 매개변수의 출처가 명확히 파악될 수 있도록 관련 문헌 참고문헌도 함께 업데이트하는 것이 바람직합니다. 이러한 벌크 재료 시뮬레이션의 경우, Lua 스크립트를 변경해야만 재료 특성이 변경되므로 레이어 편집기를 수정할 필요는 없다는 점을 기억해두시기 바랍니다.
5. 시뮬레이션 실행 및 밴드 구조 계산
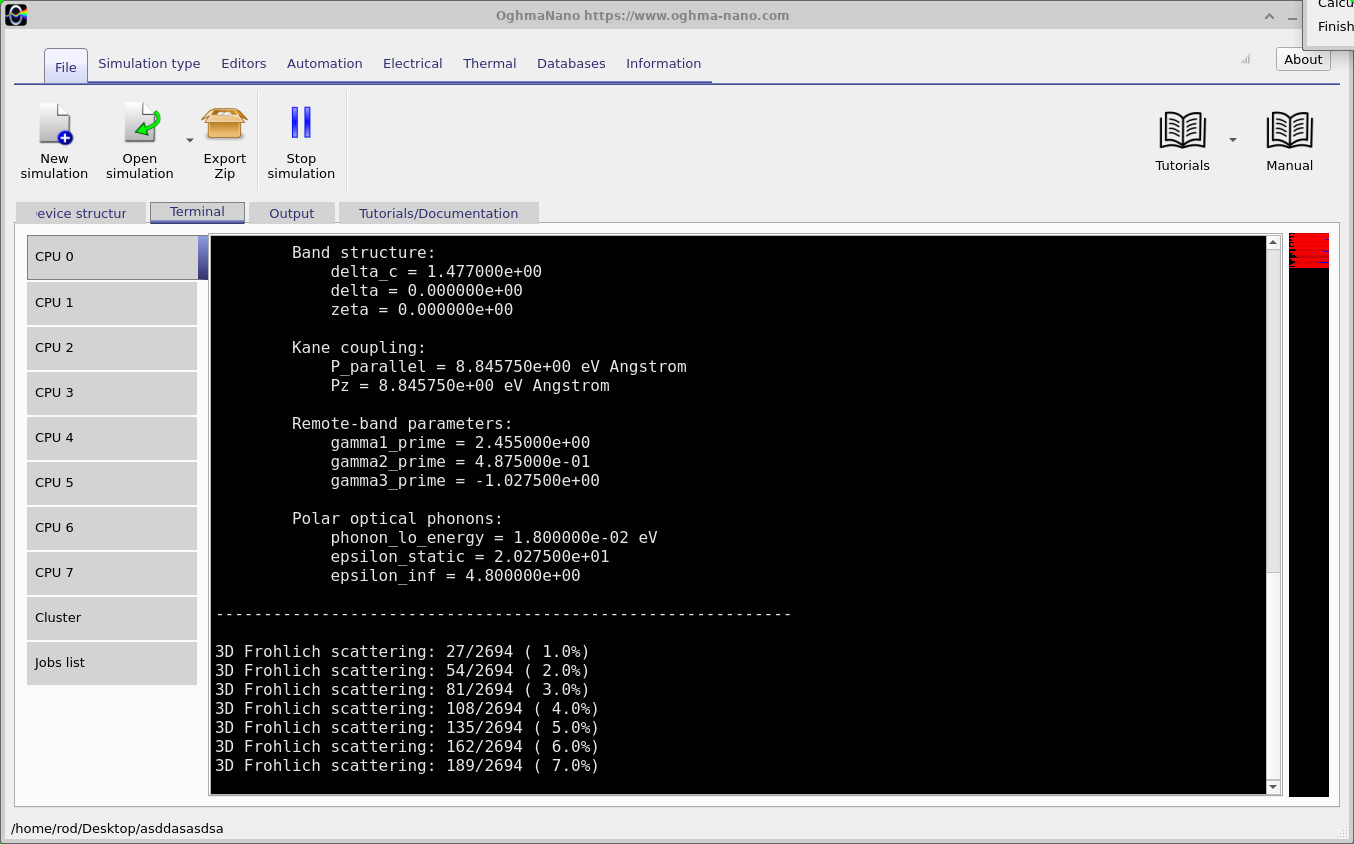
이제 페로브스카이트의 전자 밴드 구조를 계산할 준비가 되었습니다. OghmaNano 메인 창에서 ‘시뮬레이션 실행’ 버튼을 클릭하십시오. 터미널 탭에는 사용되는 물질 파라미터들이 표시되며, 이후 밴드 구조 및 산란 계산의 진행 상황이 나타납니다(?? 참조). 특히 물질 스크립트를 수정했거나 혼합 할로겐 조성을 선택한 경우 이러한 값들을 반드시 확인해보시기 바랍니다.
이 예제에서는 CsPb(I0.5Br0.25Cl0.25)3 물질의 특성을 계산하고 있습니다. 터미널에 출력된 매개변수들은 이전 절에서 설명한 선형 보간법을 이용하여 ??에 기재된 값들과 대조해볼 수 있습니다. 예를 들어, 스핀-궤도 분열 값은 다음과 같이 계산됩니다:
\[ \Delta_c = 0.5(1.494) + 0.25(1.476) + 0.25(1.444) = 1.477\ \mathrm{eV}. \]이 값은 솔버에 의해 출력된 값입니다. 나머지 밴드 구조 관련 파라미터들도 동일한 방식으로 계산되며, 이를 통해 선택된 혼합할로겐 합금 조성이 올바르게 로드되었는지 확인할 수 있습니다.
시뮬레이션이 완료되면 출력 탭을 열어주십시오(?? 참조). OghmaNano는 계산된 결과를 CSV 파일 형태로 저장하며, 이 파일들은 소프트웨어 내에서 직접 그래프화하거나 추가 분석을 위해 내보낼 수 있습니다. 각각의 전자 밴드 데이터는 bands 디렉터리에 저장되며, 결과를 확인하기 편리하도록 세 개의 추가 파일도 제공됩니다:
Ec.csv— 계산된 전도대들.Ev.csv— 계산된 정공 밴드.Ec_Ev.csv— 전도대와 원자가대가 결합된 밴드 구조.
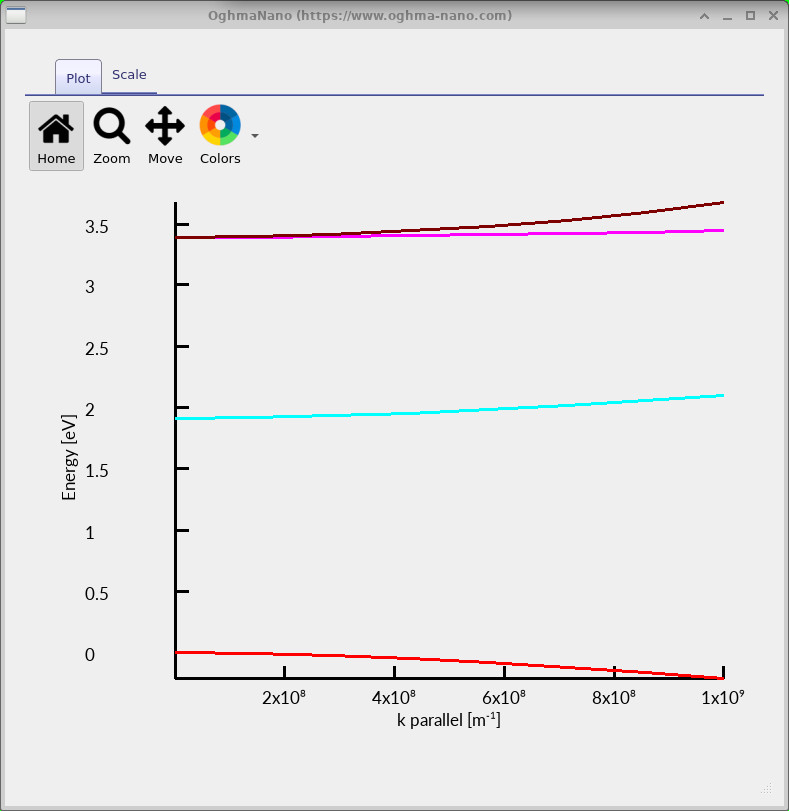
Ec_Ev.csv을 더블클릭하면 ??에 나타난 것과 같이 계산된 페로브스카이트 밴드 구조가 표시됩니다. 이 그래프는 파동벡터(k)에 따라 존재 가능한 전자 상태들의 에너지가 어떻게 변하는지를 보여줍니다. 간단히 말해 전자 밴드의 형태를 나타내며, 이를 통해 밴드 갭 및 전하 캐리어 유효 질량과 같은 중요한 물리량들을 산출할 수 있습니다.
결과를 이해하기 위해 먼저 그래프의 중앙부를 살펴보기 바랍니다. 여기서 k = 0은 브릴루앙 영역의 R점에 해당합니다. 정공의 유효 질량을 결정하는 데 사용되는 최상위 원자대의 에너지가 기준값으로 설정되어 0 eV가 됩니다. 그래프 하단에서부터 위쪽으로 읽어보면 세 가지 주요 특징을 확인할 수 있습니다.
- 가전자대(적색): 가장 높은 에너지 준위를 갖는 가전자대는 0 eV 지점에서부터 아래쪽으로 휘어집니다. 이 휨 정도는 물질 내 정공의 유효 질량과 관련이 있습니다.
- 가장 낮은 에너지 준위의 전도대(청색): 이 대역은 약 1.91 eV에서 시작되며, 혼합 할로겐 페로브스카이트의 기본적인 밴드 갭을 나타냅니다. 이 값은 이전 절에서 다룬 세 가지 순수 화합물들의 밴드 갭을 선형 보간법으로 계산한 결과(1.912 eV)와도 일치합니다.
- 상위 전도대들은 약 3.39 eV에서 시작되며, 이는 가장 낮은 전도대보다 약 1.477 eV 높은 에너지값입니다. 이러한 에너지 분리 현상은 할로겐화납 페로브스카이트 내에서 나타나는 강한 스핀-궤도 상호작용에 기인합니다. 파동벡터가 증가함에 따라 각 전도대들은 서로 다른 곡률을 가지게 되므로 서로 분리됩니다.
밴드 구조의 중요한 특징은 밴드의 곡률입니다. 곡률이 더 큰 밴드는 일반적으로 유효 질량이 더 작은 전하 캐리어에 대응하며, 반면에 곡률이 완만한 밴드는 무게가 더 큰 캐리어에 대응합니다. 이러한 특성은 전하 캐리어 이동도를 계산할 때 특히 중요합니다. 왜냐하면 밴드 구조가 외부 전기장에 대한 전자와 정공의 반응 방식을 결정하기 때문입니다.
마지막으로, 이 모델은 전체 브릴루앙 영역이 아닌 밴드 갭 근처의 전자 구조만을 기술한다는 점을 기억해두는 것이 중요합니다. 여기서 제시된 파동벡터 범위는 약 109 m−1(0.1 Å−1)까지이며, 이는 Gawarecki 등이 DFT 계산 결과와 양호한 일치를 보였던 범위(그들의 Fig. 3)와 유사합니다. 따라서 R점에서 훨씬 멀리 떨어진 영역에 대한 예측은 신중하게 해석해야 합니다.
6. 혼합할로겐 페로브스카이트의 밴드 구조 계산
혼합할로겐 페로브스카이트는 요오드, 브로민, 염소의 상대적 비율을 조절함으로써 물질의 전자적 특성을 용이하게 조정할 수 있게 해준다. 예를 들어, CsPbI3 내의 일부 요오드를 브로민으로 대체하면 일반적으로 밴드 갭이 증가하여 다양한 응용 분야에 맞게 광학적 및 전자적 특성을 최적화할 수 있다. 실제로 실험 연구자들은 세 가지 순수 할로겐 화합물 사이의 중간 조성물을 주로 활용한다.
OghmaNano를 이용하면 모든 가능한 혼합할로겐 조성에 대해 별도의 밴드 구조 관련 매개변수를 제공할 필요 없이도 임의의 혼합할로겐 조성에 대한 밴드 구조를 예측할 수 있다. 이 기능은 실험실에서 합성된 물질을 연구할 때 특히 유용하다. 샘플의 조성값을 입력하기만 하면 예측된 밴드 구조를 산출하고, 조성 변화에 따른 밴드 갭의 변동 양상을 분석하며, 그에 따른 산란률 및 전하 캐리어 이동도의 변화도 탐구할 수 있다. 또한 한 종류의 할로겐을 다른 할로겐으로 점진적으로 대체할 때 물질의 전자적 특성이 어떻게 변하는지도 조사할 수 있다.
혼합 할로겐 물질용 스크립트 두 종류가 제공되는데, 하나는 CsPb(I1−x−yBrxCly)3이고 다른 하나는 메틸암모늄(MA) 기반의 동일 구조 스크립트입니다. 여기서 x는 브로민 함량을, y는 염화물 함량을 나타내며 1 − x − y는 아이오딘 함량에 해당합니다. 이 함량값들은 x ≥ 0, y ≥ 0 및 x + y ≤ 1 조건을 만족해야만 전체 할로겐 함량이 항상 100%가 되도록 설정됩니다.
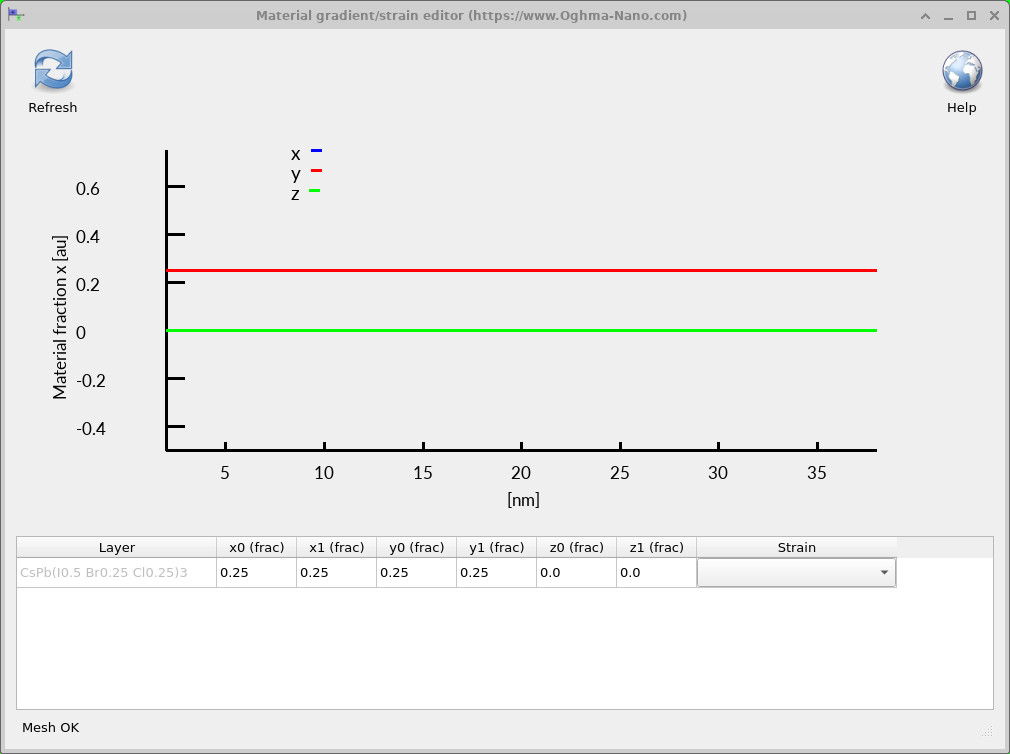
합금의 물리적 특성을 계산하려면 먼저 이전 절에서 설명한 방법에 따라 적절한 혼합할로겐 물질 스크립트를 불러옵니다. 그 후 전기 관련 리본 메뉴를 열고 Gradients/Strain을 클릭합니다(??). 그러면 물질 조성 편집기가 열리며(??) 여기서 브로민 및 염화물의 함량 비율을 입력할 수 있습니다.
이 편집기를 이용하면 층의 시작점(x0, y0, z0)과 종료점(x1, y1, z1)에서의 조성비를 지정할 수 있습니다. 본 계산은 벌크 물질에 대한 것이므로 조성비는 균일해야 하므로 양 끝점에 동일한 값을 입력해야 합니다. 예를 들어 x0 = x1 = 0.25 및 y0 = y1 = 0.25로 설정하면 아이오딘 50%, 브로민 25%, 염화물 25%를 포함하는 CsPb(I0.5Br0.25Cl0.25)3가 생성됩니다. 이 내용은 ??에 설명되어 있습니다. z 값은 해당 물질 스크립트에서 사용되지 않습니다.
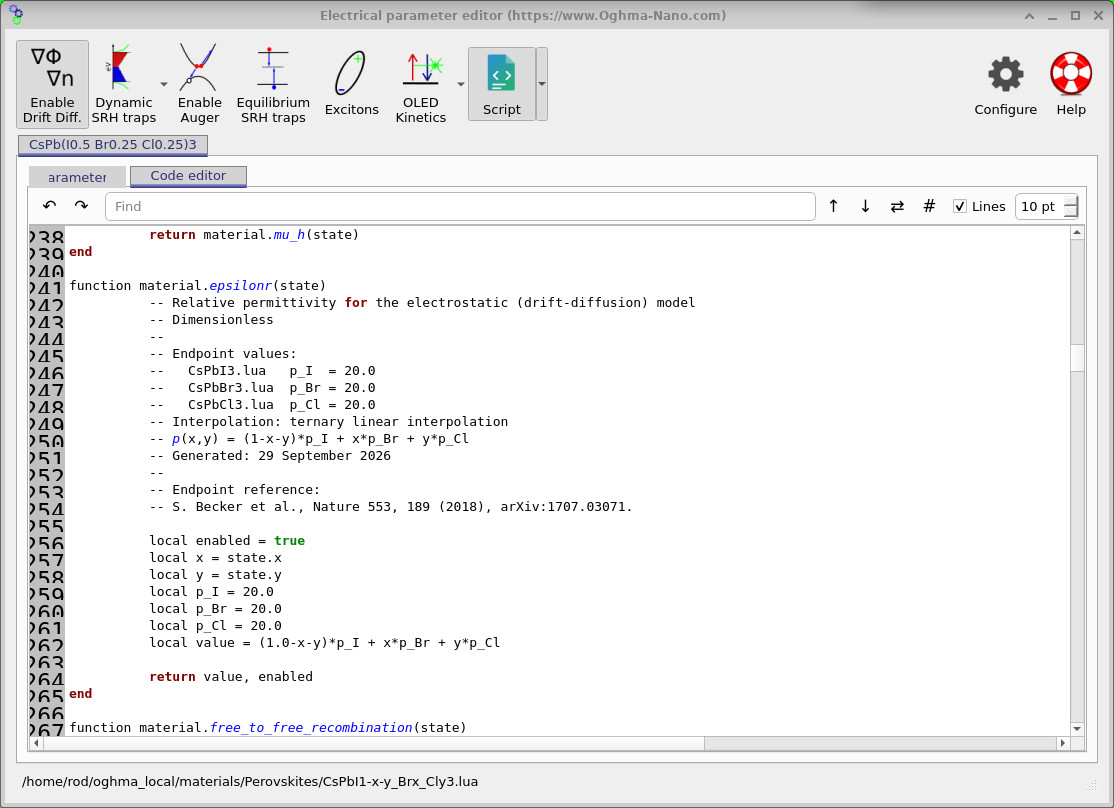
합금의 전자적 특성을 추정하기 위해 OghmaNano는 세 가지 순수 화합물의 물성값 사이에서 선형 보간법을 적용한다. 이 값들은 ??에 기재된 기존에 발표된 물질 파라미터와 동일하다. 본 소프트웨어는 완성된 밴드 구조를 보간하는 대신, 먼저 지정된 조성에 적합한 새로운 물질 파라미터 세트를 산출한 뒤 이를 바탕으로 밴드 구조 계산을 수행한다.
예를 들어, 밴드 갭, 스핀-궤도 분열 및 전자 밴드 형태를 결정하는 파라미터들은 각각 아이오딘화물, 브로민화물, 염화물 값들의 가중평균으로 계산됩니다. 일반적인 수식은 다음과 같습니다:
\[ p(x,y) = (1-x-y)\,p_{\mathrm{I}} + x\,p_{\mathrm{Br}} + y\,p_{\mathrm{Cl}}, \]여기서 p는 특정 물질 파라미터를 나타내며, pI, pBr, pCl은 각각 아이오딘화물, 브로민화물, 염화물 순수 화합물에 대한 해당 값들입니다. 앞서 든 예시에서는 아이오딘화물 값의 50%, 브로민화물 값의 25%, 염화물 값의 25%를 사용하여 계산이 이루어집니다.
예를 들어, 매개변수 표에 명시된 밴드 갭 값들을 활용할 경우 CsPb(I0.5Br0.25Cl0.25)3의 예상 밴드 갭은 다음과 같이 산출됩니다:
\[ E_g = 0.5(1.416) + 0.25(2.073) + 0.25(2.744) = 1.912\ \mathrm{eV}. \]동일한 선형 보간법이 물질 스크립트 내의 기타 수치적 특성들에도 적용되며, 여기에는 ??에 나타난 유전율도 포함된다. 특정 물성이 온도에 의존하는 경우 해당 온도 계수들 역시 보간 처리된다. 이를 통해 임의의 혼합할로겐 페로브스카이트 조성에 대해 일관된 물성값 세트를 생성한 뒤 전자 밴드 구조 및 후속적인 전하 캐리어 수송 특성들을 계산할 수 있다.
선형 보간법은 특히 실험 데이터가 부족한 경우 재료 조성에 대한 탐색을 시작하는 데 유용한 방법이다. 그러나 실제 혼합할로겐 페로브스카이트는 항상 선형적인 거동을 보이는 것은 아니다. 예를 들어 밴드 갭의 경우 단순 보간법으로 예측된 값과 실제 측정값 간에 차이가 나타나는 밴드 갭 보잉 현상이 발생할 수 있다. 또한 본 모델은 국부적인 합금 무질서 현상을 명시적으로 고려하지 않으며 원래 매개변수에서 가정된 결정 구조를 그대로 유지한다. 따라서 특정 실험 샘플과의 정량적 비교를 위해서는 계산된 물성값을 실험 측정값과 대조해보고 필요 시 Lua 재료 스크립트를 수정해야 한다.
6. 페로브스카이트 내 전하 캐리어 이동도 및 산란 현상 계산
전자 밴드 구조를 계산한 후 OghmaNano는 이 결과를 활용하여 전자 및 정공이 페로브스카이트 내에서 얼마나 쉽게 이동할 수 있는지를 산출할 수 있다. 이를 위해서는 전자 밴드의 형태뿐만 아니라 전하 캐리어가 결정 격자의 진동, 즉 포논과 어떻게 상호작용하는지도 고려해야 한다. 이러한 상호작용은 캐리어의 이동을 방해하여 전하 캐리어 이동도를 저하시키는 원인이 된다.
납 할로겐화물 페로스카이트에서는 전하 캐리어와 종방향 광학(LO) 포논 간의 상호작용이 주요한 산란 원인으로 작용하며, 이를 프뢰블리히 전자-포논 산란이라 부른다. 이 상호작용의 강도는 포논 에너지와 물질의 유전율에 의해 결정된다. OghmaNano는 계산된 전자 밴드 구조와 Lua 기반 재료 스크립트에 명시된 포논 파라미터를 활용하여 이러한 산란 과정을 분석하고 그 결과로 나타나는 전하 캐리어 이동도를 추정한다. 해당 물리 현상에 대한 보다 상세한 설명은 프뢰블리히 전자-포논 산란 안내서에서 확인할 수 있다.
포논 관련 파라미터들은 물질 스크립트에 인용된 별도의 문헌 자료를 통해 얻어진 것이며, 이는 Gawarecki 등이 제시한 원래의 밴드 구조 파라미터 세트에 포함되지 않습니다. 따라서 여기서 계산된 전하 캐리어 이동도는 프뢰블리히 산란 메커니즘을 고려한 경우의 전하 수송 특성을 나타내는 프뢰블리히 제한 이동도입니다.
시뮬레이션이 완료되면 출력 탭(?? 참조)을 열어보세요. 앞서 설명한 밴드 구조 파일들과 함께 scattering 및 mobility라는 두 개의 중요한 디렉터리가 나타납니다. 이 디렉터리들에는 계산된 산란률, 완화 시간, 전하 캐리어 통계 및 전하 캐리어 이동도 결과가 저장되어 있습니다.
scattering 디렉토리(참조: ??)를 열면 여러 전자 밴드에 대한 프뢰블리히 산란 정보가 기재된 다수의 CSV 파일이 나타납니다. frohlich_rate가 포함된 파일들은 산란률 데이터를 제공하며, frohlich_tau가 포함된 파일들은 이에 상응하는 완화 시간 데이터를 제공합니다. 일반적으로 산란률이 높을수록 전하 캐리어의 산란 빈도가 증가하여 완화 시간이 단축되는 경향을 보입니다.
이어서 mobility 디렉터리를 열어보세요(?? 참조). 이 디렉터리에는 전하 캐리어 밀도에 따른 전자 및 정공의 이동도, 산란률, 완화 시간, 페르미 준위 값이 기록되어 있습니다. 이 파일들을 통해 물질 내에 더 많은 전하 캐리어가 주입될 때 수송 특성이 어떻게 변화하는지 분석할 수 있습니다.
scattering 및 mobility 디렉터리가 표시됨.
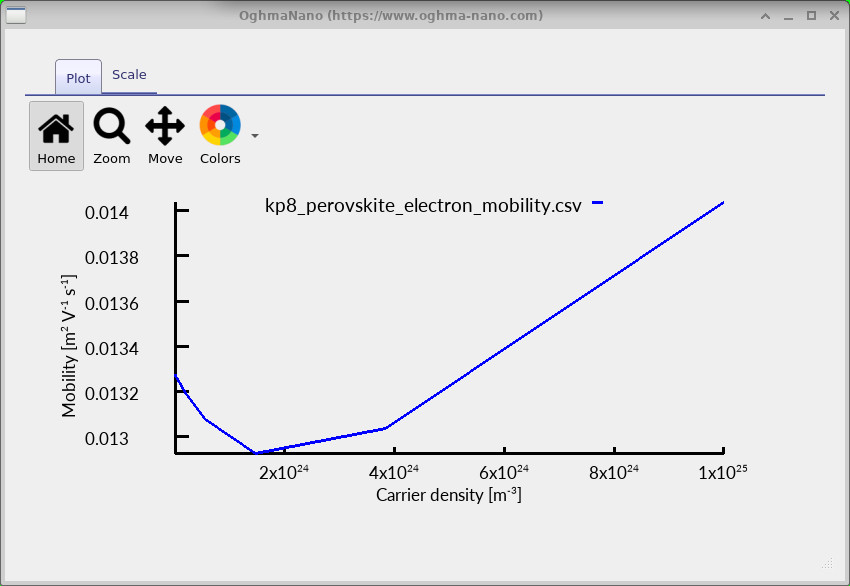
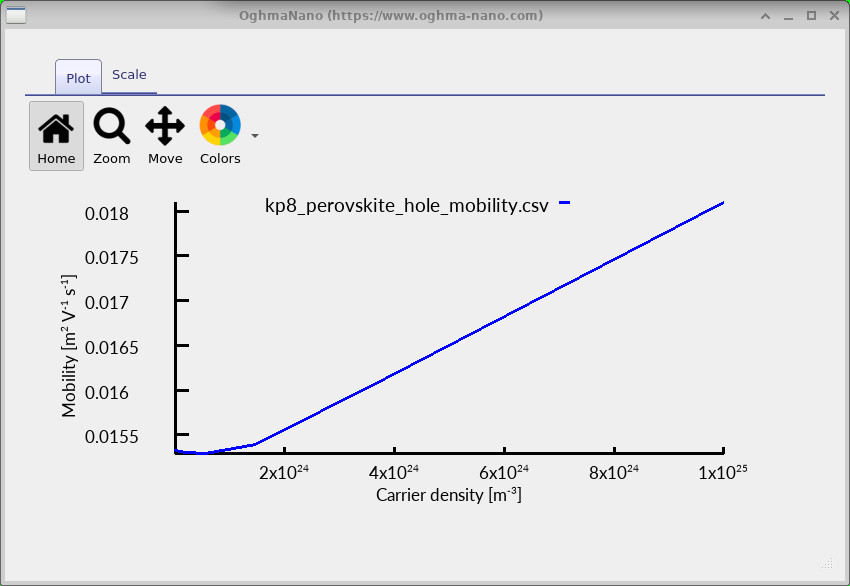
결과를 확인하려면 kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv, kp8_perovskite_hole_mobility.csv를 더블클릭하십시오. 아래에는 CsPb(I0.5Br0.25Cl0.25)3에 대한 계산 결과 그래프가 나타나 있습니다.
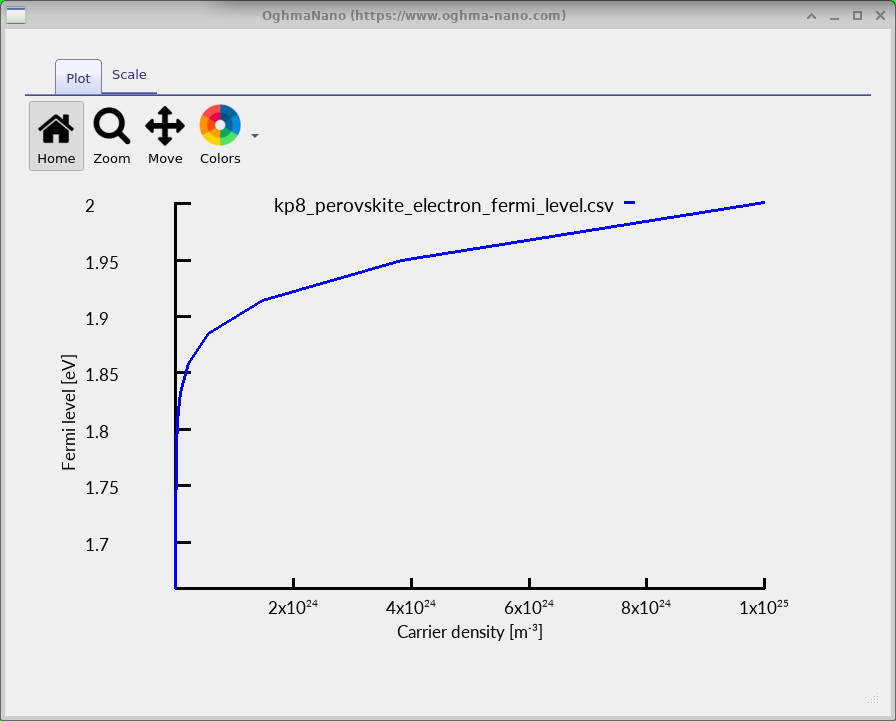
첫 번째 그래프(?? 참조)는 전하 캐리어 밀도에 따라 전자 페르미 준위가 어떻게 변하는지를 보여줍니다. 페르미 준위는 이용 가능한 전자 상태들 사이에서 전자들이 어떻게 분포하는지를 나타냅니다. 물질 내에 더 많은 전자들이 유입되면 저에너지 상태들이 점점 더 많이 채워지게 되고 페르미 준위는 상승하게 됩니다. 이 혼합할로겐 합금의 경우 가장 낮은 전도대는 약 1.91 eV에서 시작됩니다. 페르미 준위가 이 전도대에 접근하여 그 안으로 진입하게 되면 전자 분포가 변화하며 이는 계산된 수송 특성에도 영향을 미칠 수 있습니다.
남은 두 그래프는 각각 전자 및 정공의 전하 캐리어 이동도를 나타낸다. 흥미롭게도 캐리어 밀도가 증가함에 따라 이동도가 일정하게 유지되지는 않는다. 본 예시에서는 전자 이동도가 처음에는 약간 감소하다가 더 높은 밀도에서 다시 증가하는 경향을 보인다(?? 참조). 계산된 정공 이동도 역시 대체로 동일한 밀도 범위 내에서 증가하는 양상을 보인다(?? 참조).
계산된 전하 캐리어 이동도는 재료에 따라 캐리어 밀도가 증가함에 따라 증가할 수도 있고 감소할 수도 있다. 이러한 현상은 주로 두 가지 요인에 기인한다.
- 밴드 구조: 전하 캐리어 밀도가 증가하면 더 높은 에너지의 전자 상태들이 채워지게 됩니다. 이러한 상태들은 각기 다른 밴드 곡률과 전하 캐리어 속도를 가질 수 있으며, 이로 인해 물질 내에서 전하가 이동하는 용이성이 변화하게 됩니다.
- 산란: 전하 캐리어가 광학 포논과 상호작용하는 산란률 역시 캐리어의 에너지에 따라 달라진다. 캐리어들이 낮은 운동량에서 산란률이 낮은 상태들을 점차 차지하게 되면 전하 캐리어 이동도가 증가할 수 있다. 반대로 산란 현상이 심화될 경우 이동도는 감소하게 된다.
여기서 다룬 혼합할로겐 페로브스카이트의 경우, 계산된 전자 이동도는 처음에는 다소 감소하다가 증가하는 경향을 보이며 정공 이동도는 표시된 상태밀도 범위 대부분에서 증가한다. 다른 페로브스카이트 조성물들은 밴드 구조와 산란률의 차이로 인해 상이한 경향을 나타낼 수 있다. 따라서 이러한 계산을 통해 물질 조성의 변화가 전하 캐리어 수송에 어떤 영향을 미치는지 분석할 수 있다.
7. 모델의 적용 범위 및 한계
본 튜토리얼에서 제시된 방법은 3차원 금속 할로겐화물 페로스카이트 물질의 전자 밴드 구조 및 전하 캐리어 이동도를 물리적 원리에 기반하여 계산하는 절차를 설명한다. 프뢰블리히 전자-포논 산란은 특히 상온 조건에서 이러한 물질들 내 전하 캐리어 이동도를 제한하는 주요 내재적 메커니즘으로 널리 인식되고 있다. 따라서 이 상호작용을 모델에 포함함으로써 전하 수송 현상을 연구하고 다양한 페로스카이트 조성 간의 특성을 비교하는 데 물리적으로 타당한 접근법이 제공된다.
이 모델은 계산된 전자 밴드 구조와 극성 광학 포논 산란을 결합하여 에너지에 따른 산란률, 완화 시간 및 전하 캐리어 이동도를 산출한다. 주요 가정사항은 다음과 같다:
- 산란 메커니즘: 현재 구현된 모델에서는 프뢰블리히 산란만을 고려하고 있으며, 음향 포논 산란, 결함에 의한 산란 및 이온화 불순물 산란은 아직 포함되지 않았습니다. 따라서 산출된 결과는 모든 산란 메커니즘의 복합적 영향이 아닌 프뢰블리히 산란에 의해 제한된 전하 캐리어 이동도를 나타냅니다.
- 이상적인 벌크 물질: 본 계산은 균질한 3차원 결정체를 대상으로 한다. 결정 입계, 표면, 계면 및 양자 구속과 관련된 효과들은 명시적으로 고려되지 않았다.
- 결정 구조 및 밴드 구조: 본 계산에서는 Gawarecki 등이 고려한 입방정계 및 의사입방정계 구조를 사용하며 브릴루앙 영역의 R점 근처에 위치한 전자 밴드들을 기술한다. 그 외의 결정상 및 구조적 상전이는 자동적으로 고려되지 않는다.
- 혼합할로겐 합금: 혼합할로겐 조성의 물성은 순수 화합물들 간의 선형 보간법을 통해 추정된다. 이를 통해 임의의 조성에 대한 분석이 가능하나 밴드 갭 만곡 현상 및 국부적인 합금 무질서와 같은 효과들은 명시적으로 고려되지 않는다.
정밀한 전자 밴드 구조 정보와 금속 할라이드 페로스카이트에서 발생하는 주요 내재적 산란 메커니즘을 결합함으로써 OghmaNano는 포논에 의해 제한되는 전하 캐리어 이동도를 계산하는 데 유용하면서도 계산 효율성이 높은 도구가 된다. 이 도구는 특히 다양한 물질의 특성 변화를 탐구하거나 할라이드 조성 간의 차이를 비교하며 전자 구조의 변화가 전하 수송에 미치는 영향을 분석하는 데 적합하다.
8. 추가 탐구
이제 페로브스카이트의 밴드 구조, 산란률 및 전하 캐리어 이동도를 계산할 수 있게 되었으니, 재료 파라미터를 변경하여 다양한 조성이 결과에 어떤 영향을 미치는지 살펴보시기 바랍니다. 다음은 활용하기 좋은 세 가지 출발점입니다:
이 예시들은 단지 시작점으로 제공되는 것입니다. 사용자는 Lua 기반 재료 스크립트 내의 개별 매개변수들을 수정하여 문헌에 보고된 재료나 실험실에서 합성한 조성물에 대해서도 연구할 수 있습니다.