

ペロブスカイトのバンド構造はどのように計算されるのか?8バンドk・p理論
なぜ電子バンド構造を計算するのか?
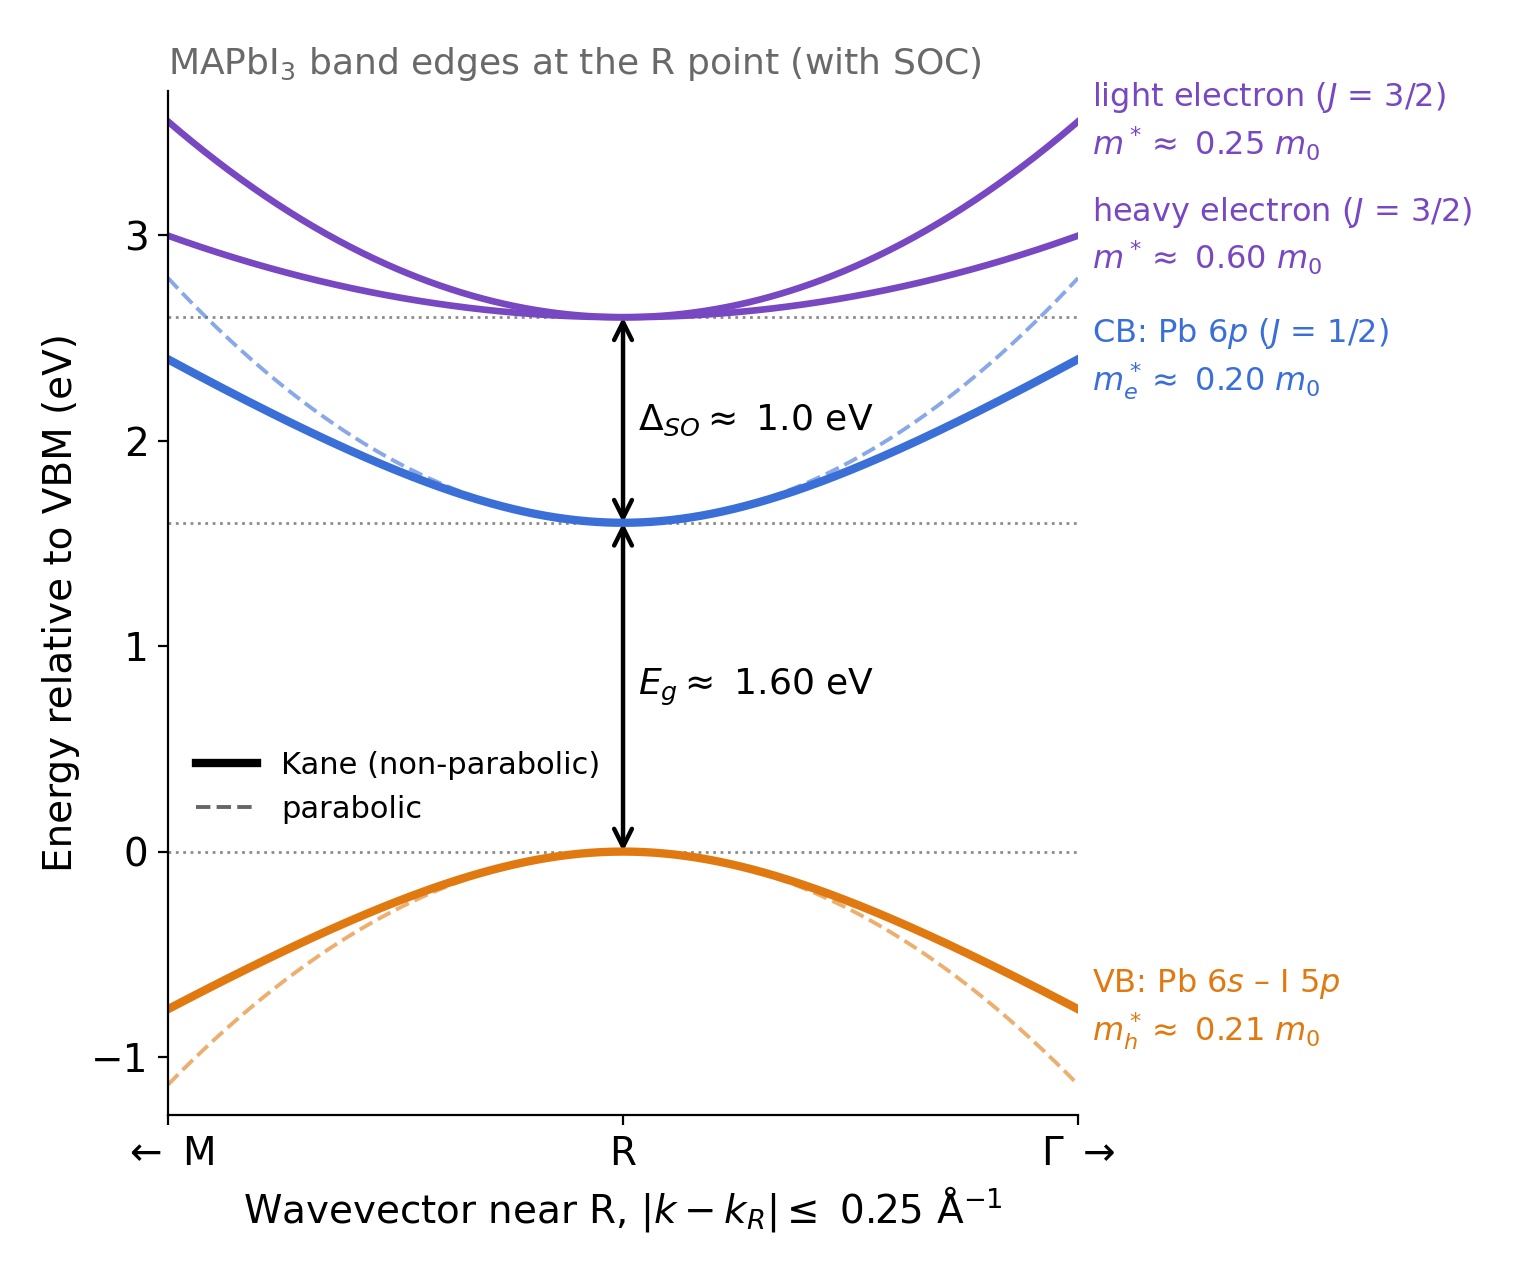
ペロブスカイトの電子バンド構造を計算するとは、その結晶内においてさまざまな波数ベクトルに対してどのような電子エネルギーが許容されるかを決定することである。得られるエネルギーバンドからは、バンドギャップ、有効質量、キャリア速度、ならびに電子および正孔が取り得る電子状態に関する情報が得られる。??にはMAPbI3について計算された例が示されている。
この計算が有用な理由は、電子バンド構造およびそれに対応する波動関数が算出されれば、さまざまな半導体特性を予測するための出発点となるからである。具体的には音響フォノン散乱、極性光学フォノン(フレーリッヒ)散乱、キャリア緩和時間、電子および正孔の移動度、キャリア濃度、状態密度、光吸収、自然放射、誘導放射、光利得などが挙げられる。さらにこの電子構造を用いることで、温度やキャリア密度、材料組成の変化に伴うこれらの特性の変動も調査可能となる。このように、バンド構造の計算は半導体の電気的特性および光学的特性を理解するための第一歩となるのである。
ここでは、シュレーディンガー方程式から出発し、8バンドk・pモデルへと進むことで、OghmaNanoが三次元構造を持つCsPbX3およびMAPbX3ペロブスカイト(X = Cl、Br、I)のバンド構造をいかに計算するかを説明する。数学的定式化および材料パラメータの設定は、Gawareckiらによる論文「Eight-band k・p description and material gain for selected cubic and pseudo-cubic perovskites」、Physical Review Applied 22, 014058 (2024)に準拠している:published paper (DOI) | freely accessible arXiv preprint。本ページにおける説明および図解は数値計算の流れを独立して解説するものであり、完全な行列定式化および導出過程は元の論文に記載されている。
シミュレーションの実行方法、材料の選択法、あるいは混合ハライド組成の検討方法については、ペロブスカイトのバンド構造および移動度に関する実践チュートリアルをご参照ください。電子状態が極性光学フォノンとどのように相互作用するかについてのより詳細な説明は、フレーリッヒ散乱理論のページに記載されています。
まずはシュレーディンガー方程式から始める。
半導体中で電子バンドがどのように形成されるかを理解するため、結晶内を移動する電子を考えてみましょう。この電子は単一の孤立原子のポテンシャルに作用されるのではなく、多数の原子が繰り返し配列した結果生じる結晶全体のポテンシャルに作用します。??では、孤立原子のポテンシャルと結晶の周期的ポテンシャルが比較されており、この様子が示されている。
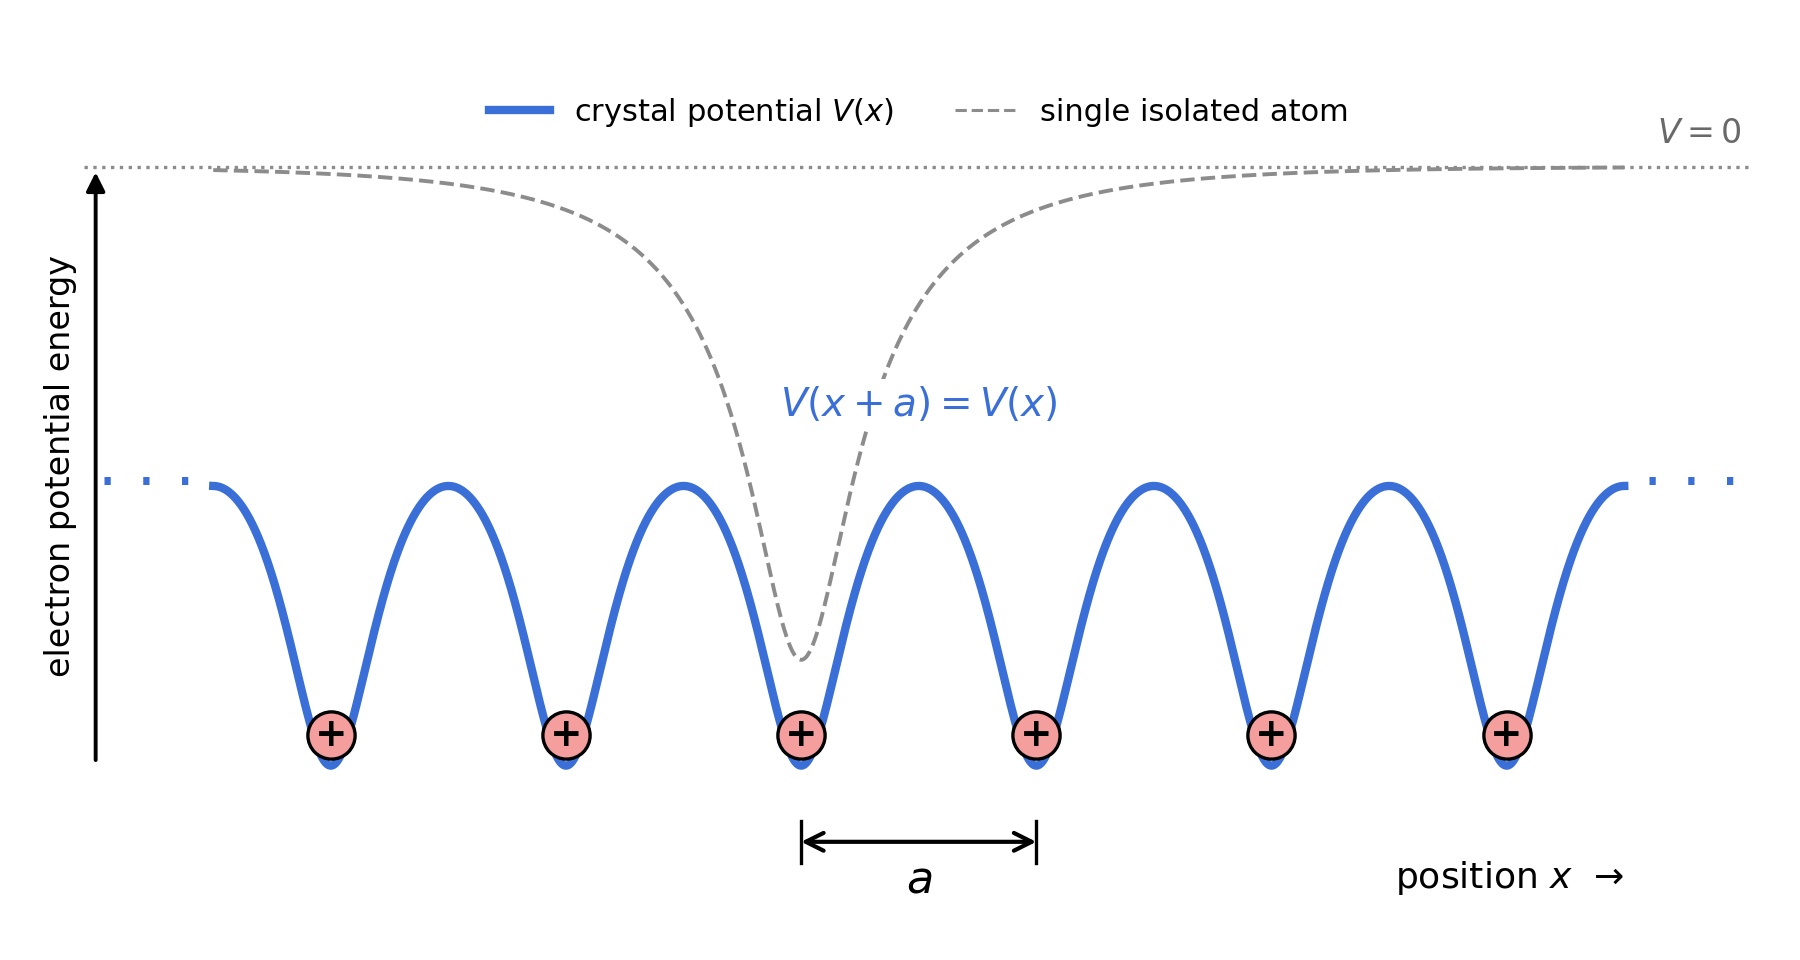
重要な点は、結晶内の周期ポテンシャルが格子間隔によって定まる一定の間隔で繰り返されることである \(a\)。数学的には、これは \(V(x+a)=V(x)\) を意味する。このような周期ポテンシャル中を運動する電子は、許容されるエネルギー状態の範囲内を取り得るが、これらが集合して物質の電子バンドを形成するのである。
これらの状態を計算するため、まず時間非依存のシュレーディンガー方程式から始める。
\[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \]
ここで\(\psi\)は電子の波動関数であり、\(E\)はそのエネルギー、\(\hat H\)は電子のエネルギーを記述する数学的演算子であるハミルトニアンです。単純な単電子モデルにおいては、ハミルトニアンは電子の運動エネルギーと結晶格子に起因するポテンシャルエネルギーの二つの成分から構成されます。
\[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \]
第一項は電子の運動エネルギーを表し、\(V_{\mathrm{crystal}}(\mathbf r)\)は??に示されている周期ポテンシャルを表す。この周期ポテンシャルを用いてシュレーディンガー方程式を解くことで、許容される電子エネルギーおよびそれに対応する波動関数が得られ、これらから電子のバンド構造が導出される。
原則として、全原子ポテンシャルを解くことで電子構造を計算することも可能であり、例えば密度汎関数法(DFT)がその手段となる。ただし、主にバンドギャップ付近の電子状態に着目する場合には、少数の重要な状態のみを有効ハミルトニアンを用いて記述する方が効率的であることが多い。
これがk・p法の基本的な考え方である。シュレーディンガー方程式はそのまま維持するが、単純な単電子ハミルトニアンの代わりに、複数の電子バンド間の相互作用を記述する行列を用いる。金属ハライドペロブスカイトにおいては、OghmaNanoはGawareckiらによって開発された8バンドモデルを採用しており、このモデルではこれら材料に特有の強いスピン軌道相互作用も考慮されている。このハミルトニアンの数値パラメータは、第一原理計算によるDFTバンド構造にモデルをフィッティングすることで決定された(Gawareckiら、第III~IV節)。
どのようなk空間領域でバンド構造を計算すべきか?
半導体の電子バンド構造を計算する際、結晶の運動量空間内にあるあらゆる電子状態を必ずしも計算する必要はない。特に電荷キャリアの散乱や移動度の解析においては、伝導帯の極小点および価電子帯の極大点付近の状態が最も重要となる。これは電子が伝導帯の底部付近の状態を、正孔が価電子帯の頂部付近の状態を占める傾向があるためである。
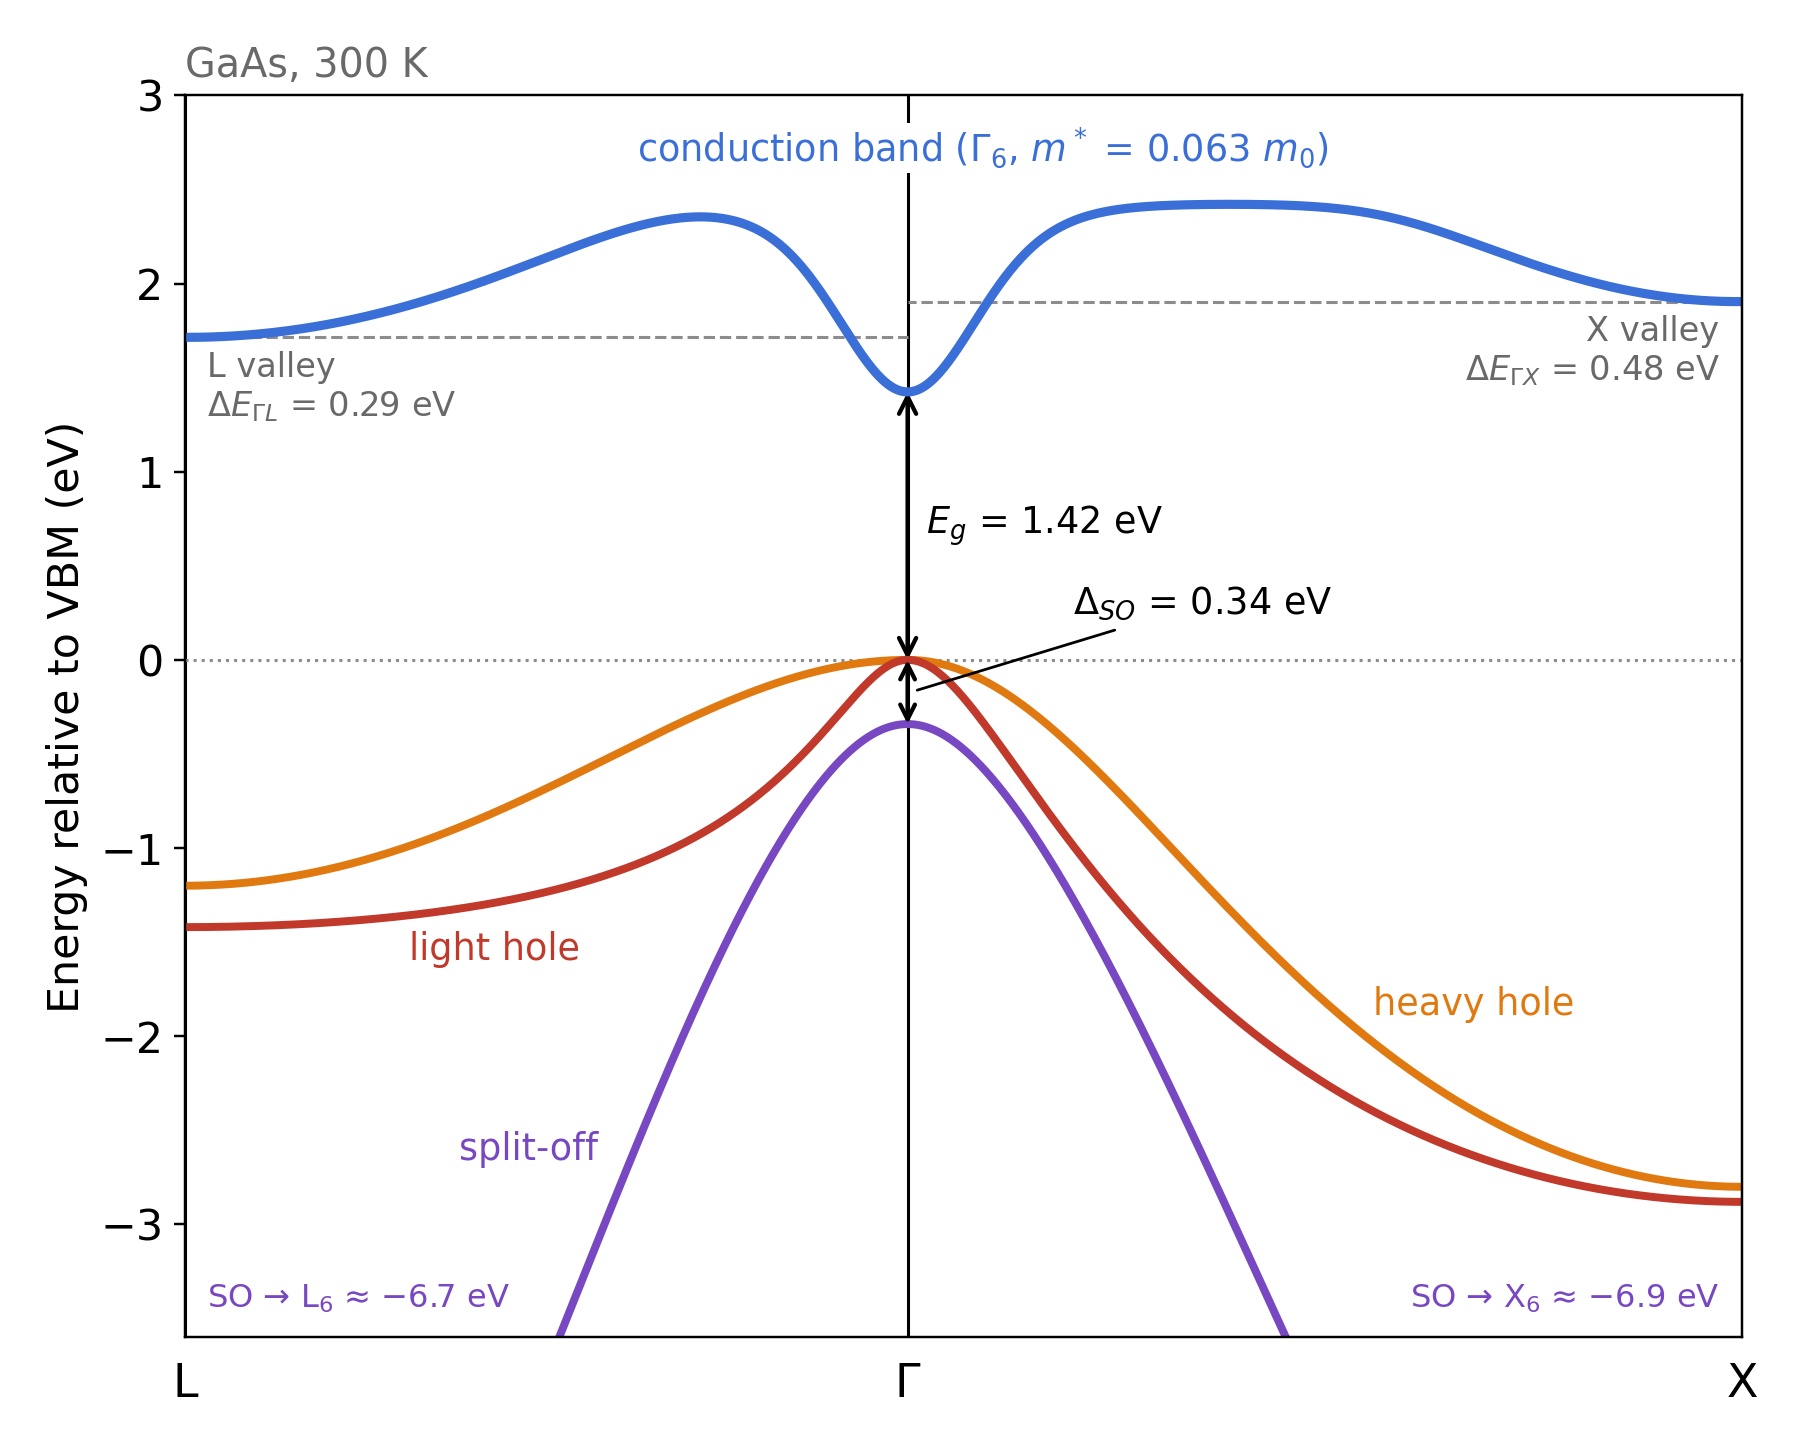
これらのバンド極小点の位置は材料によって異なります。例えば、よく知られた半導体であるガリウムヒ素(GaAs)では、伝導帯の極小点と価電子帯の極大点の両方がブリルアンゾーンの中心、すなわちΓ(ガンマ)点に存在します。これは??に示されている通りです。したがって、GaAsのバンドギャップ付近の電子状態を記述するためにk・p法を用いる際には、通常Γ点を中心にハミルトニアンを構築します。
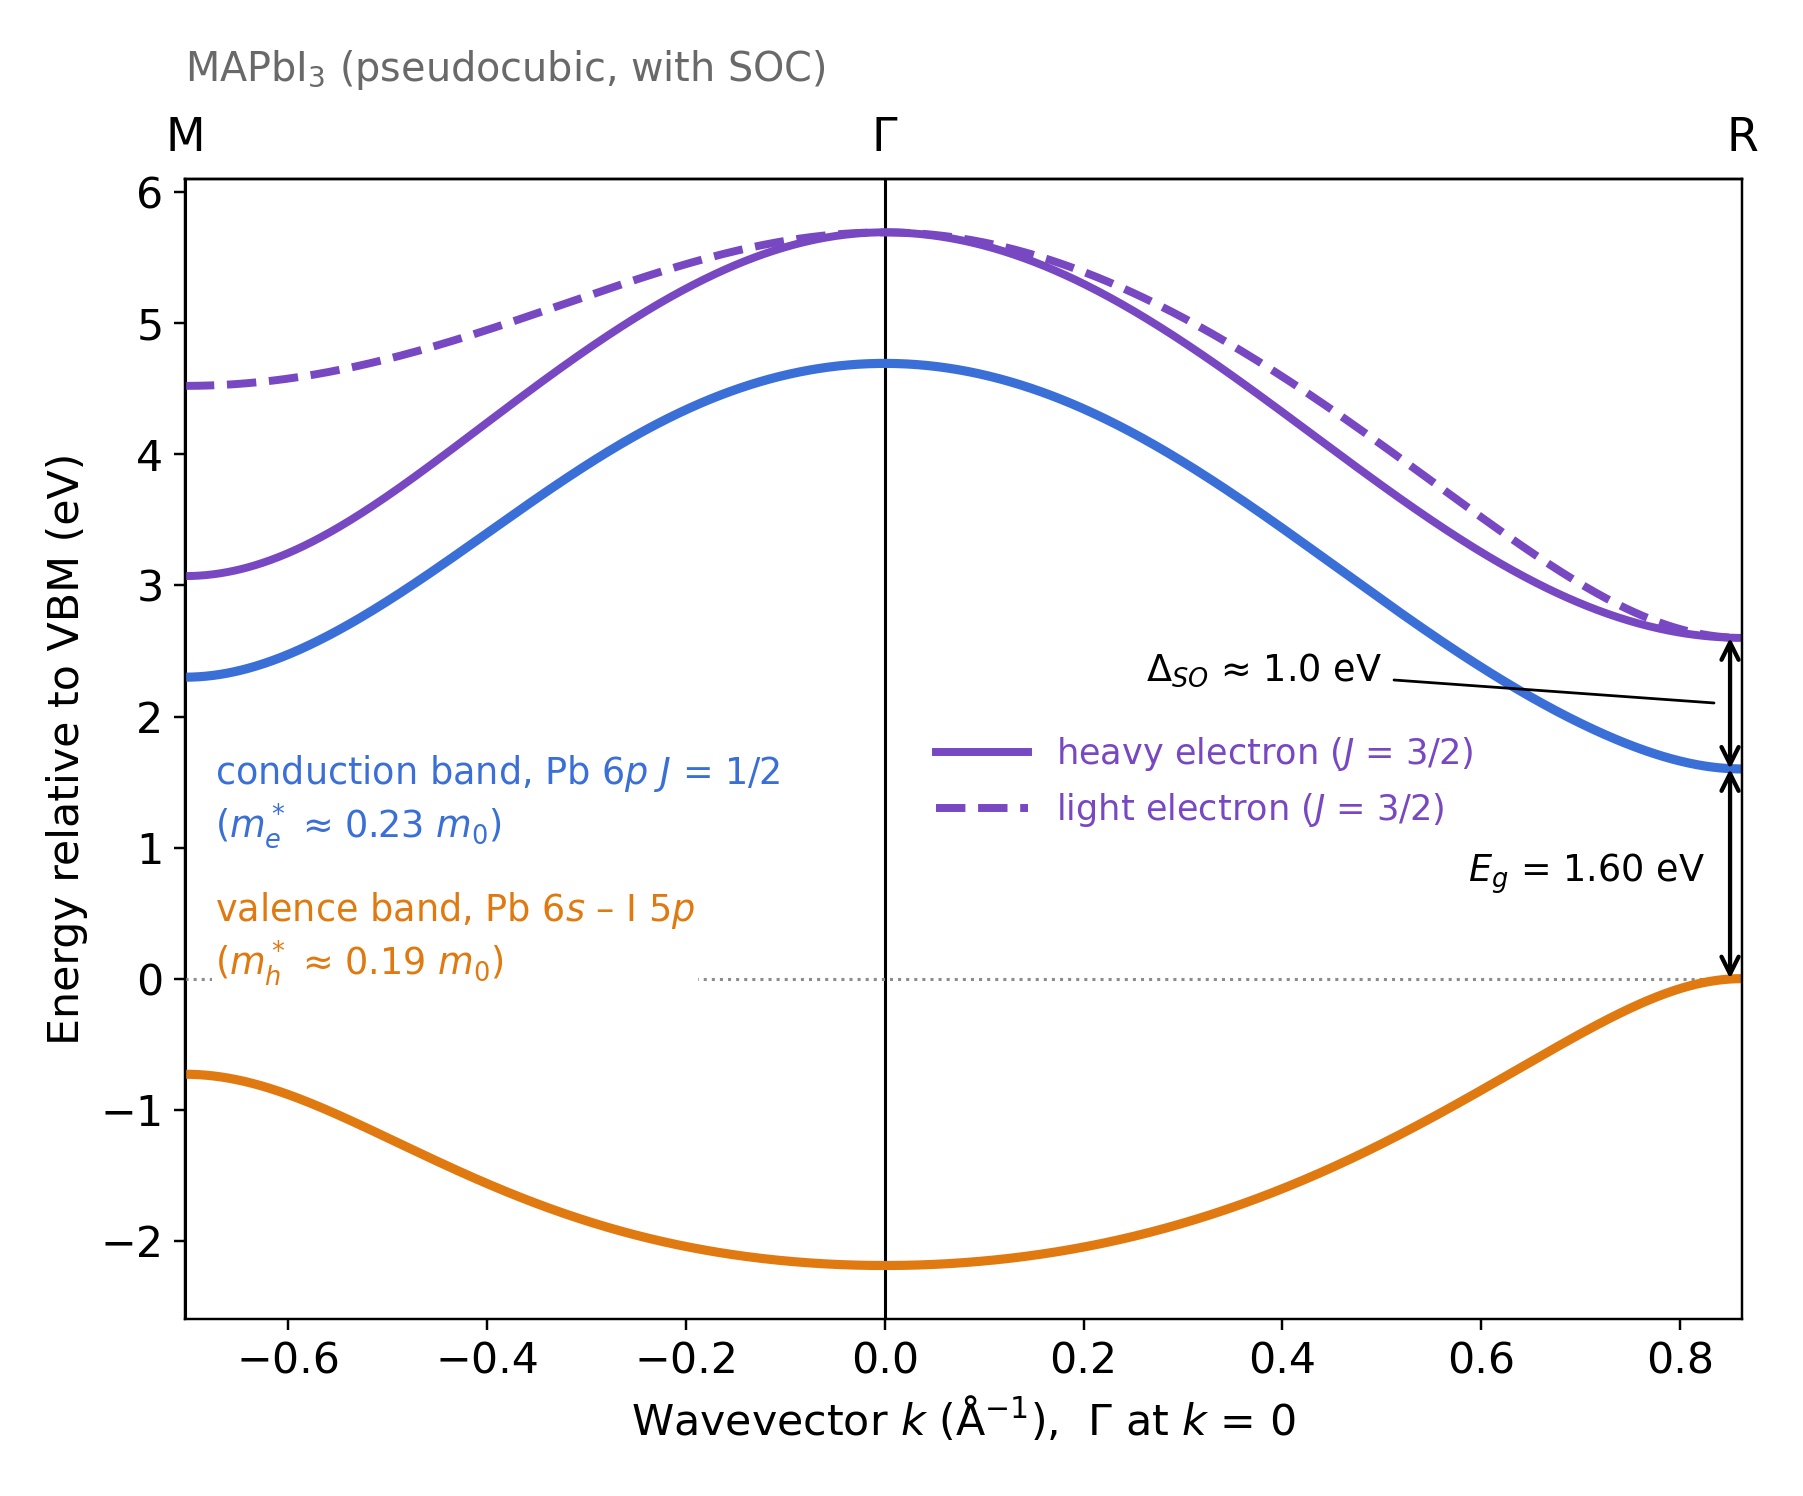
ハロゲン化鉛ペロブスカイトはこれとは異なります。ここで扱う立方晶ペロブスカイトにおいては、伝導帯の極小点および価電子帯の極大点はブリルアンゾーンの角部、すなわちR点に位置します。これはMAPbI3に関して??に示されています。したがって、バンド端近傍の電子輸送現象に関与する電子状態が存在する領域はR点周辺であるため、ペロブスカイトのハミルトニアンはΓ点ではなくR点を中心に構築されるのです(Gawareckiら、図1)。
R点付近の電子バンドを計算するため、まずその位置から出発し、k空間上で徐々にその点から離れていく。数学的には、この移動を微小な波数ベクトルを用いて記述する \(\mathbf{k}\):
\[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \]
ここで、\(\mathbf{K}_R\)はR点の位置を表し、\(\mathbf{k}\)はその点からの変位量を示します。したがって、\(\mathbf{k}=0\)はまさにR点そのものに相当します。\(\mathbf{k}\)の各成分値を変化させ、各位置においてハミルトニアンを解くことで、バンドギャップ付近の電子バンド構造を求めることができます。
GaAsとこれらのペロブスカイト材料との間にはもう一つ重要な違いがある。GaAsでは価電子帯の端が主にp様状態であり、伝導帯の端はs様状態である。一方、ハロゲン化鉛ペロブスカイトではこの順序が逆転しており、価電子帯は主にs様状態で構成され、近傍の伝導帯はp様状態となっている。この違いが、8バンド有効ハミルトニアンを構築する際にどの電子状態を含めるべきかを決定するのである(Gawareckiら、図1)。
ペロブスカイトのハミルトニアンの構築
R点付近の電子状態を計算したいという方針が定まったので、これらを記述するためのハミルトニアンを構築していく。まずは時間に依存しないシュレーディンガー方程式から始めたことを思い出していただきたい。
\[ \hat H\psi = E\psi. \]
完全な原子ポテンシャルを直接解く代わりに、Gawareckiらが定式化した手法(第IV節および付録A)に従い、元のハミルトニアンを8バンドからなる有効ハミルトニアンで置き換える。この有効ハミルトニアンは\(8\times8\)行列の形をしており、8つの電子状態のエネルギーおよび相互作用を記述する。
これらの状態は ?? に示されている3つのバンド群に対応する。
- 価電子帯(2つの状態):価電子帯の最上部に位置する主にs様状態である。
- 下位伝導帯(2状態):最もエネルギーの低い伝導帯であり、主にp様状態から構成され、全角運動量は\(j=1/2\)となる。
- 上方の伝導帯(4つの状態):より高エネルギー側に位置するp様状態であり、全角運動量は\(j=3/2\)となる。これらはスピン軌道相互作用によって最も低エネルギー側の伝導帯から分離している。
シュレーディンガー方程式を行列形式で表記する
8バンドモデルにおいては、波動関数は各基底状態に対応する8つの係数によって表される。したがってシュレーディンガー方程式は行列の固有値問題となる。
\[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \]
ここで、\(H(\mathbf{k})\)は当方の\(8\times8\)ハミルトニアンであり、\(E_n(\mathbf{k})\)はその許容されるエネルギーの一つ、そして\(\mathbf{u}_n(\mathbf{k})\)はそれに対応する8成分からなる固有ベクトルである。
Gawareckiらの論文の付録Aに記載されている行列は全角運動量基底を用いている。状態の順序は以下の通りであり、色の設定は先に示したMAPbI3のバンド図における各バンドと対応している。
\[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \]
これらのラベルは全角運動量およびその射影を表している。この順序では、まず2つの価電子帯状態が現れ、次に4つの伝導帯上部状態、最後に2つの伝導帯下部状態が続く点に注目されたい。
完全な8バンドハミルトニアン
ここで、完全なハミルトニアンをシュレーディンガー方程式に代入する。Gawareckiらによる付録Aの式(A1)で示されている行列形式に従うと、次式が得られる。
この行列は一見複雑に見えるが、その構造は比較的単純である。色付きの対角成分が3つの電子バンド群を表している。
- オレンジ色 — \(E_v\):価電子帯を構成する2つの状態。
- 紫色 — \(E_{hc}\)および\(E_{lc}\):上側にある4つの伝導帯状態であり、一般に重電子枝および軽電子枝として記述される。
- 青色 — \(E_{sc}\):スピン軌道相互作用によって上部の伝導帯から分離した、最もエネルギーの低い2つの伝導帯状態である。
残りの項目はこれらの状態間の相互作用を表している。これらの項によってバンド同士が混ざり合い、k空間内を移動する際に各バンドのエネルギーや曲率に影響が生じる。アスタリスク記号は複素共役を意味する。このハミルトニアンはエルミート行列であり、対角線を挟んだ両側の項は互いに複素共役の関係にある。
各行列要素はそれぞれ何を意味するのでしょうか?
ハミルトニアン内の各記号は材料パラメータおよび波数ベクトルから算出される \(\mathbf{k}=(k_x,k_y,k_z)\)。まず、対角項のエネルギー値は以下のように表される:
\[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \]
ここで\(m_0\)は自由電子質量であり\(k^2=k_x^2+k_y^2+k_z^2\)も同様である。バンドギャップ\(E_g\)は最も低い伝導帯のエネルギーを決定し、\(\Delta_c\)はスピン軌道相互作用によって生じるエネルギー差を表す。パラメータ\(\delta\)は結晶対称性が低下した際に上部伝導帯にさらなる分裂をもたらす。
残りの項は、異なる電子状態間の結合を記述するものである:
\[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \]
パラメータ\(P_{\parallel}\)および\(P_z\)は、異なる結晶方向における価電子帯と伝導帯の状態間の結合を表す。パラメータ\(\gamma'_1\)、\(\gamma'_2\)、\(\gamma'_3\)は電子バンドの曲率、混合状態、および方向依存性に影響を与える。最後に、\(\zeta\)は対称性の低下に伴う追加的な結合を導入する。
これらの式は、前述の完全なハミルトニアンと共に、付録Aに記載されている。 ガワレツキ 他すべての6種類の材料に関する数値は、このページの後半にあるパラメータ表に記載されている。
ハミルトニアンを解くことによるバンド構造の算出
8バンド有効ハミルトニアンを構築した後、これを解くことで電子のバンド構造を求めることができる。\(k_x=k_y=k_z=0\)が存在するR点においては、ハミルトニアンが大幅に単純化される。価電子帯の頂点をエネルギーの基準点とすると、主要なバンド端エネルギーは以下のように特定できる:
\[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \]
これらの式は、価電子帯、最もエネルギーの低い伝導帯、および上方にある2つの伝導帯枝の主要なエネルギースケールを示している。それらの分離状態は??に示されている。立方晶系の場合には\(\delta=\zeta=0\)および\(P_{\parallel}=P_z\)が該当する。擬立方晶材料においては、対称性に依存した結合が正確な固有値に影響を与える可能性があるため、完全なハミルトニアンを対角化することで最終的なエネルギー値を求める。
R点から離れるにつれて波数ベクトルの各成分が非零の値をとるようになる。これに伴い行列要素が変化し、電子状態間の相互作用も生じるため、得られる固有値は分散を始める。この結果、バンド構造図上に示されるような曲線状の電子バンドが形成されるのである。
実際には、OghmaNanoでは繰り返し固有値計算が行われる。選択された各波数ベクトルに対して、\(k_x\)、\(k_y\)、\(k_z\)ならびに物質パラメータを前述の式に代入し、数値的な\(8\times8\)ハミルトニアンを構築した上でシュレーディンガー方程式を解くのである。
\[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \]
これにより8つの固有値(許容される電子エネルギー)およびそれに対応する8つの固有ベクトル(電子状態)が得られる。その後、k空間内の連続する位置において同様の計算を繰り返す。例えば、x方向に沿ったバンド構造を計算する場合、以下の位置でハミルトニアンを評価する。
\[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \]
各点において、算出された8つの固有値がその波数ベクトルにおける電子エネルギーを表す。
\[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \]
これらのエネルギー値を波数ベクトルの関数としてプロットすることで、よく知られたE–kバンド構造図が得られる。k空間内の経路を変更することで他の結晶方向についても解析可能であり、三次元的な計算では\(k_x\)、\(k_y\)、\(k_z\)を同時に用いる。この一連の数値計算手順の概要は??に示されている。
\(E_g,\Delta_c,P,\gamma'\ldots\)
\((k_x,k_y,k_z)\)
\(H(\mathbf{k})\), 8 × 8
Eight eigenvalues
and eigenvectors
Electronic band structure
計算によって得られたバンド構造からは、電子および正孔の有効質量に関する情報も得られる。単純なバンド極値付近においては、特定の方向における有効質量はエネルギーバンドの曲率から求めることができる。
\[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \]
正孔に対しては対応する正の有効質量の定義が用いられる。ただし後述するように、完全な電子バンド構造および波動関数からは単一の有効質量値よりもはるかに多くの情報が得られる。
材料パラメータとそれがモデル内でどのように用いられるか
8バンド有効ハミルトニアンを構築するためには、材料の電子的特性を記述する一連の数値パラメータが必要となる。Gawareckiらは、スピン軌道相互作用を考慮したハイブリッド汎関数密度汎関数理論(DFT)により算出された電子バンド構造に8バンドk・p法をフィッティングすることで、これらのパラメータを決定した(同論文の第III~IV節参照)。
以下の数値はGawareckiらの論文における表Iから引用したものであり、OghmaNanoの材料ライブラリに収録されている6種類の純粋な金属ハライドペロブスカイトに対応している。
| パラメータ | CsPbCl₃ | CsPbBr₃ | CsPbI₃ | MAPbCl₃ | MAPbBr₃ | MAPbI₃ |
|---|---|---|---|---|---|---|
| バンドギャップ(単位:eV) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc(電子ボルト) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ(電子ボルト) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ(電子ボルト) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P∥(単位:eV・Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz(単位:eV・Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
各種パラメータにより、ハミルトニアンの構築方法や生成される電子バンドの振る舞いが決定される。
- \(E_g\):基本的なバンドギャップであり、これによって価電子帯の頂点から最も低い伝導帯までのエネルギー差が決定される。
- \(\Delta_c\):下位および上位の伝導帯群間における主要なスピン軌道分裂現象。これにより上位の伝導状態が最も低いエネルギーを持つ伝導帯から相対的にシフトする。
- \(\delta\)および\(\zeta\):結晶対称性の低下に伴って現れる分裂パラメータおよび結合パラメータである。これらは立方晶系のCsPbX3パラメータセットにおいてはゼロ値となるが、擬立方晶系のMAPbX3においては非零値となり得る。
- \(P_{\parallel}\)および\(P_z\)は、主にs様状態である価電子帯とp様状態である伝導帯との間の結合を記述するパラメータです。結晶の面内方向と垂直方向でそれぞれ異なる値が用いられます。単位は電子ボルト・オングストロームです。
- \(\gamma'_1\)、\(\gamma'_2\)、\(\gamma'_3\):これらはハミルトニアン内における波数ベクトル依存項の係数である。これらは平均的なバンドの曲率や異方性、ならびに伝導帯状態間の混成に影響を与える。また、8バンドモデル外のバンドからの寄与も含まれる。
- \(a_{\mathrm{exp}}\)および\(a_{\mathrm{DFT}}\):それぞれ実験値およびDFT計算による格子定数である。これらは構造参照用に示されており、表示されているハミルトニアンにおける追加のフィッティング係数ではない。
- \(m_v\)および無添字のパラメータ\(\gamma_1,\gamma_2,\gamma_3\):これらは元の論文で示された導出量である。ハミルトニアンでは添字付きのパラメータが用いられるが、これは明示的に含まれるバンド間の結合が既に行列内で考慮済みであるためである。詳細はGawareckiらによる式(2)~(4)を参照のこと。
OghmaNanoにおいて、純物質用のスクリプトには表形式で記載されたパラメータ値が含まれている。混合ハライド系ペロブスカイトの場合、物質用スクリプトが対応する端成分のパラメータ値間で補間処理を行った後、ハミルトニアンを構築する。これにより、ユーザーが指定したヨウ素、臭素、塩素の組成に対しても同一の8バンド計算が実行可能となる。この手順の詳細は以下に記述されている。 混合ハライドペロブスカイトに関するチュートリアル.
バンド構造からどのような物理量を計算できるか?
電子バンド構造およびそれに対応する波動関数が算出されれば、これらを基にさまざまな半導体特性を予測することが可能となる。具体的には有効質量、キャリア濃度、音響フォノンおよび光学フォノンによる散乱、キャリア緩和時間、電子および正孔の移動度、光吸収特性、自発放射、ならびに光利得などが挙げられる。
例えば、極性金属ハライドペロブスカイトにおいて主要な本質的散乱機構の一つがフレーリッヒ散乱であり、これは電子または正孔が縦光学(LO)フォノンと相互作用する現象である。フェルミの黄金則を用いることで、可能な終状態となる電子状態全体にわたって積分を行い、散乱率を算出することができる。
\[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \]
ここで\(M_{\pm}\)は、適切なフォノン占有因子を含むフォノン吸収または放出の行列要素を表す。ディラックのデルタ関数により、遷移過程においてエネルギーが保存されることが保証される。この散乱計算により運動量緩和時間が求められ、算出されたバンド速度およびキャリア占有数と組み合わせることで、フレーリッヒ散乱に制限されるキャリア移動度が決定される。
同様に、電子バンド構造および光遷移の行列要素を用いることで光利得を計算することも可能である。フェルミの黄金則に基づく解析において、そのスペクトル依存性は次のように表現される。
\[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \]
この式は、計算された価電子帯と伝導帯間の光学的遷移を記述するものである。各帯のエネルギー、波動関数、およびキャリアの占有状態が、吸収または誘導放出のスペクトル位置や強度を決定する。定量的な予測を行うためには、その他の散乱パラメータや光学パラメータも必要となる。
LOフォノンの吸収・放射現象およびキャリア移動度の計算方法についての詳細な説明は、当社のFröhlich散乱理論ページに記載されています。純粋なペロブスカイト材料およびハロゲン混合材料におけるバンド構造と移動度の実際の計算手順については、OghmaNanoの段階別チュートリアルをご覧ください。
参考文献および関連資料
主要なモデルとしては、K. Gawarecki、M. Wiśniewski、M. Polak、R. Kudrawiec、M. Gładysiewiczによる論文「Eight-band k·p description and material gain for selected cubic and pseudo-cubic perovskites」、Physical Review Applied 22, 014058 (2024)が挙げられる。DOI: 10.1103/PhysRevApplied.22.014058;arXiv:2306.08643(無料のプレプリント)。完全なハミルトニアンについては特に第IV節および付録Aを、各パラメータについては表Iを参照されたい。