

Perowskit-Bandstruktur (8-Band-k·p-Modell) – Kubische CsPbX3-, MAPbX3- und gemischte Halogenidlegierungen
1. Einleitung
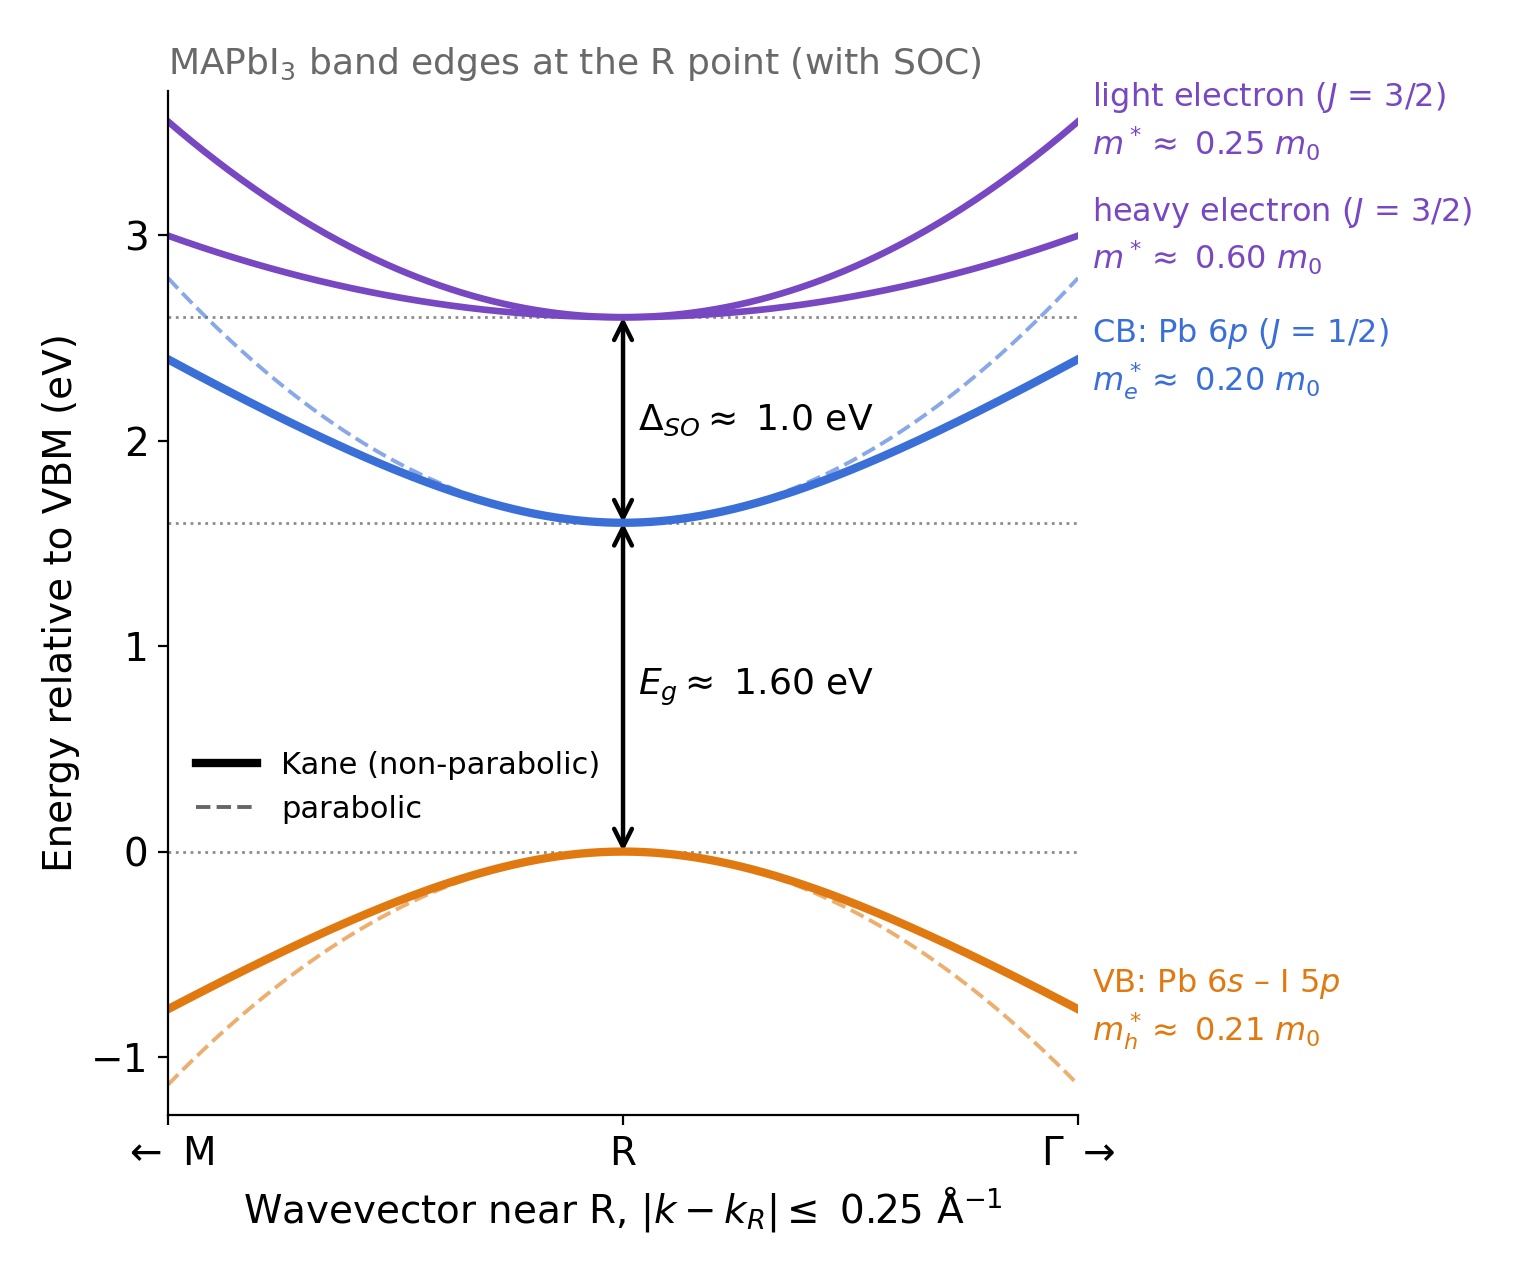
Die Berechnung der Bandstruktur und der Ladungsträgermobilität von Metallhalogenid-Perowskiten ist wichtig, um ihre Leistung in Solarzellen, LEDs und Lasern zu verstehen. Materialien wie CsPbI3, CsPbBr3 und MAPbI3 (MA = Methylammonium) weisen ungewöhnliche elektronische Strukturen auf, was in ?? dargestellt wird. Im Gegensatz zu herkömmlichen III–V-Halbleitern wie GaAs ist ihr Valenzband überwiegend s-artig und ihr Leitungsband p-artig. Eine starke Spin-Bahn-Kopplung spaltet die Leitungsbänder um etwa 1,4–1,5 eV, wobei das am stärksten abgespaltene Leitungsband den fundamentalen Bandabstand am R-Punkt der Brillouin-Zone in der kubischen Phase bildet.
Diese elektronischen Bandstrukturen bestimmen wichtige Eigenschaften, darunter die effektive Masse, die Trägerstatistik, die optische Verstärkung und die Beweglichkeit. Obwohl die Dichtefunktionaltheorie (DFT) auf der Grundlage erster Prinzipien die elektronische Struktur berechnen kann, kann die Auswertung dichter Wellenvektor-Raster für Transportberechnungen kostspielig sein. Die Acht-Band-k·p-Methode bietet eine effiziente Alternative, indem sie einen kompakten Hamilton-Operator verwendet, der anhand von DFT parametrisiert wird. Hier verwenden wir das Modell von Gawarecki et al., Physical Review Applied 22, 014058 (2024) (DOI; arXiv), das sechs kubische und pseudokubische Blei-Halogenid-Perowskite beschreibt.
In diesem Tutorial wird erläutert, wie man mit OghmaNano die elektronische Bandstruktur von CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 und Mischhalogenidlegierungen berechnet. Ausgehend von den veröffentlichten k·p-Parametern berechnen wir die Bandverteilung und verwenden dann die resultierenden elektronischen Zustände, um die Fröhlich-Elektron-Phonon-Streuung, die Relaxationszeiten und die durch Phononen begrenzte Trägermobilität zu bestimmen. Darüber hinaus untersuchen wir die Trägerstatistik und das Fermi-Niveau in Abhängigkeit von der Trägerdichte.
2. Erstellen einer neuen Simulation
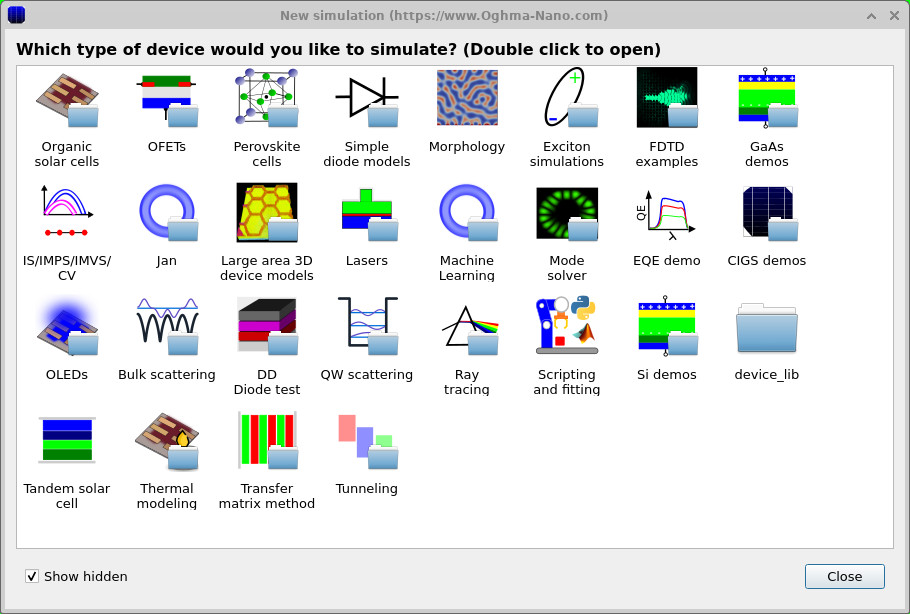
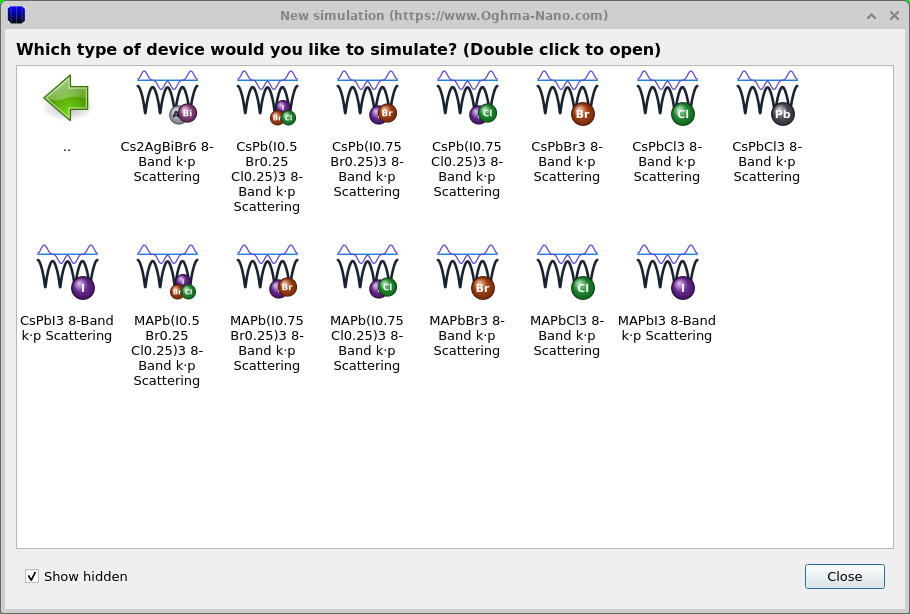
Um mit der Berechnung der Bandstruktur und der Trägermobilität eines Perowskits zu beginnen, klicken Sie in der OghmaNano-Symbolleiste auf „Neue Simulation“, um das Dialogfenster für den Simulationstyp zu öffnen (siehe ??). Doppelklicken Sie auf „Bulk-Streuung“, um die verfügbaren acht Band-k·p-Perowskit-Beispiele anzuzeigen (siehe ??).
Es werden Beispiele für CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 und verschiedene Legierungen mit gemischten Halogeniden bereitgestellt. Alle diese Materialien können mit diesem Tutorial verwendet werden, aber wir beginnen mit CsPbCl3. Doppelklicken Sie auf das entsprechende Beispiel für die 8-Band-k·p-Streuung, wählen Sie ein Verzeichnis aus und speichern Sie die neue Simulation.
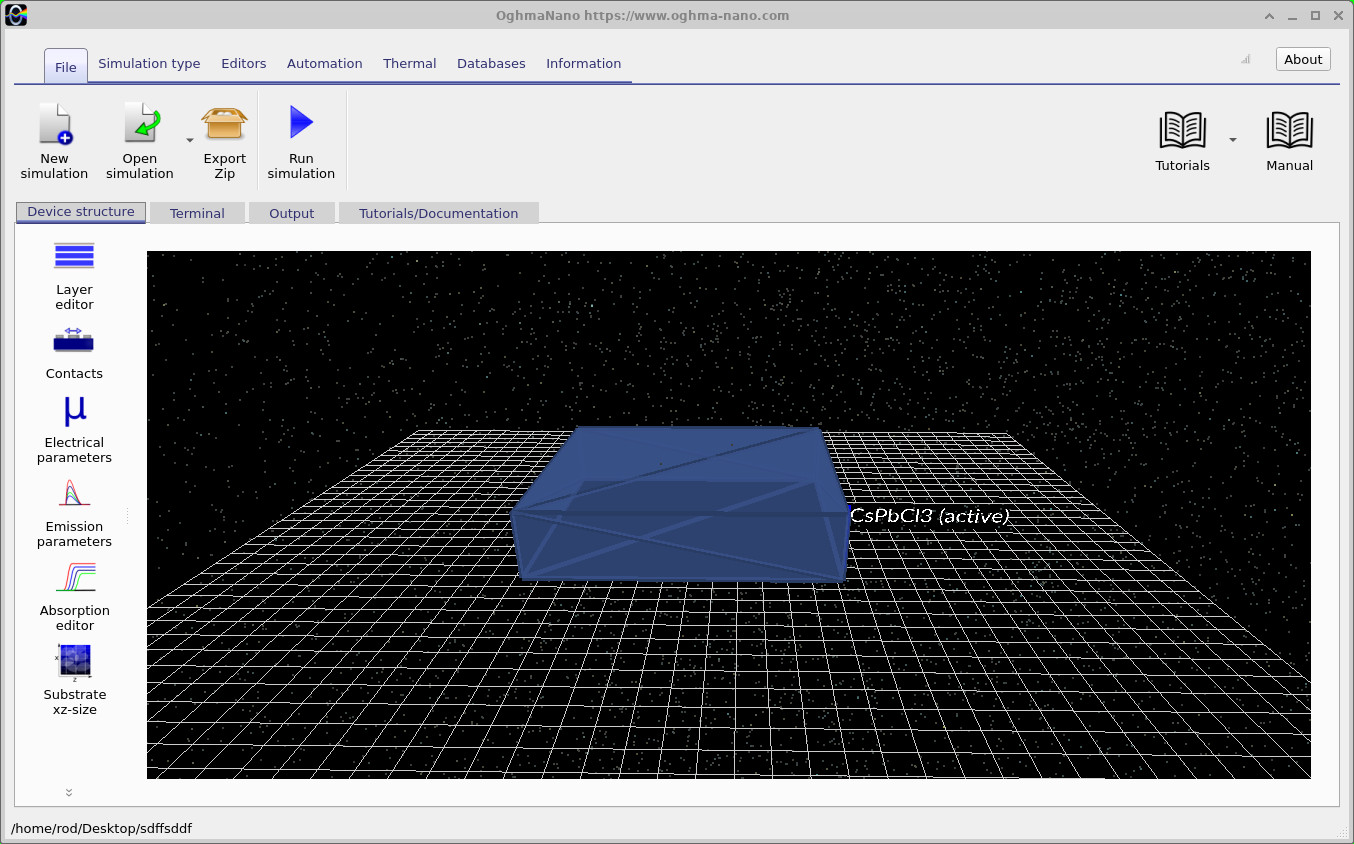
Nach dem Speichern öffnet OghmaNano das Hauptfenster der Simulation (siehe ??) und zeigt eine einzelne CsPbCl3-Aktive Schicht an. Da es sich hierbei um eine Berechnung für ein Volumenmaterial handelt, dient die Schicht lediglich dazu, das untersuchte Material zu definieren; ihre physikalische Dicke hat keinen Einfluss auf die berechnete Bandstruktur des Volumens. Die Simulation ist nun bereit, damit wir die Materialparameter und das Acht-Band-k·p-Modell untersuchen können.
3. Untersuchung der Simulations- und Materialparameter
Bevor Sie die Berechnung der Bandstruktur durchführen, sollten Sie sich kurz damit beschäftigen, wie die Simulation konfiguriert ist. Öffnen Sie den Layer-Editor (siehe ??). Sie sehen eine einzelne 40 nm dicke CsPbCl3-Schicht, bei der das optische Material auf Generic/n/2.0 eingestellt ist. Dies ist lediglich ein Platzhalter: Da wir die elektronischen Eigenschaften eines Festkörpers berechnen, werden weder die Schichtdicke noch ihre optischen Konstanten in der Bandstruktur- oder Mobilitätsberechnung verwendet. Es besteht daher keine Notwendigkeit, etwas im Layer-Editor zu ändern.
Öffnen Sie stattdessen die elektrischen Parameter über die Registerkarte „Gerätestruktur“ (siehe ??). Sie werden feststellen, dass die üblichen Materialparameter, einschließlich Mobilität, Bandlücke, effektive Zustandsdichte und Permittivität, ausgegraut sind und die Meldung „Wert in Skript anzeigen“ angezeigt wird. Dies ist beabsichtigt. Anstatt einzelne Werte über die grafische Benutzeroberfläche einzugeben, verwendet diese Simulation ein Lua-Materialskript, um ihre physikalischen Eigenschaften zu definieren.
Klicken Sie auf die Registerkarte „Code-Editor“, um das Materialskript CsPbCl3.lua anzuzeigen (siehe ??). Der Anfang der Datei enthält Informationen über das Material, seine Kristallstruktur, die Parameterquellen und die verwendeten Einheiten. Die Materialeigenschaften werden weiter unten in der Datei definiert und können gegebenenfalls von der Temperatur oder der Zusammensetzung abhängen.
Scrollen Sie zum unteren Ende des Skripts (siehe ??). Dort finden Sie die numerischen Parameter, die zur Berechnung der elektronischen Bandstruktur verwendet werden, einschließlich der Bandlücke, der Spin-Bahn-Aufspaltung und verschiedener Parameter, die die Form der Bänder steuern. Jeder Wert ist mit einer Literaturangabe versehen, wodurch es möglich ist, die Berechnung auf die ursprüngliche Forschung zurückzuführen.
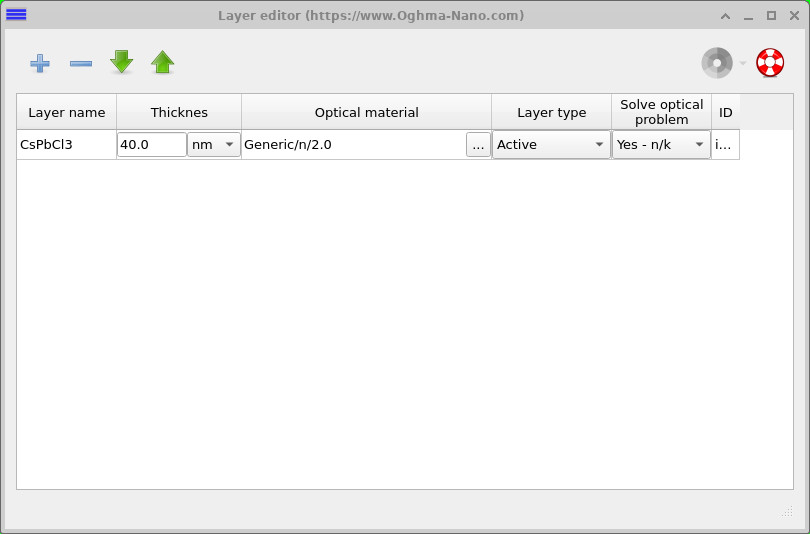
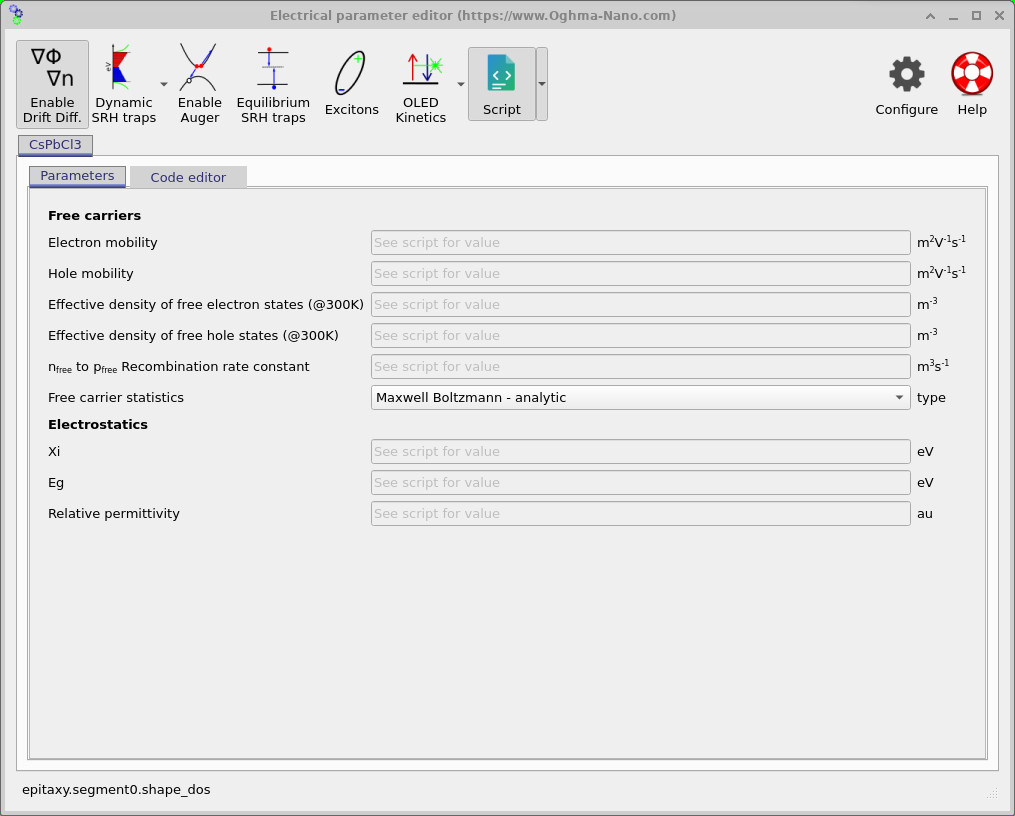
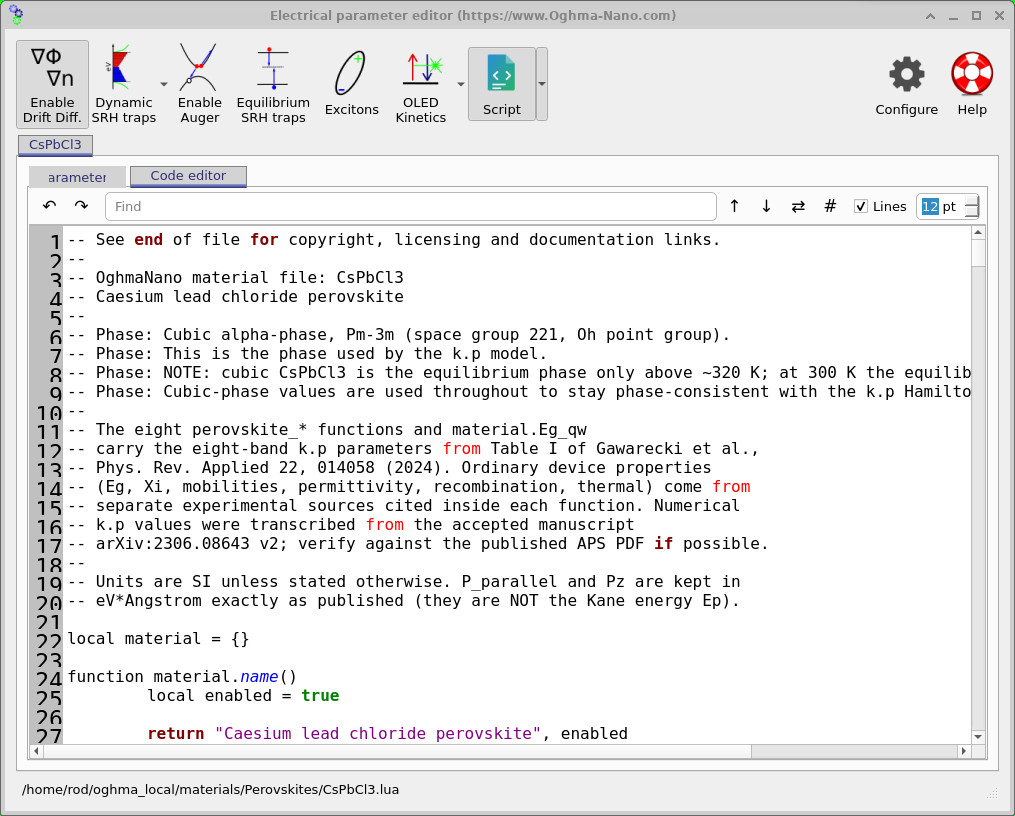
CsPbCl3.lua und die zugehörigen Parameterquellen an.
Die Parameter, die zur Berechnung der Bandstruktur verwendet werden, verstehen
Die Berechnung der Bandstruktur verwendet eine Reihe von Materialparametern, die aus der Arbeit von Gawarecki et al. (2024) entnommen wurden. Diese beschreiben die Energie und Form der elektronischen Bänder in der Nähe der Bandlücke. Die Werte für alle sechs unterstützten Perowskite sind in ?? angegeben. Der obere Teil der Tabelle enthält die Parameter, die direkt in der Berechnung verwendet werden, während der untere Teil zusätzliche, daraus abgeleitete Werte auflistet.
| Parameter | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| z. B. (e. V.) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (eV) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (eV) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (eV) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P∥ (eV·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (eV·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
Was bedeuten die einzelnen Parameter?
Die wichtigsten Parameter, die bei der Berechnung der Bandstruktur verwendet werden, werden im Folgenden erläutert. Es ist nicht erforderlich, diese Werte zu ändern, um der Anleitung zu folgen, aber das Verständnis ihrer Bedeutung wird bei der Vergleichsanalyse verschiedener Perowskit-Materialien hilfreich sein.
- aexp und aDFT – Kristallgröße: Die Größe der Kristallgitterzelle, die jeweils aus experimentellen Daten und DFT-Berechnungen ermittelt wird. Beide Werte werden in Ångström (Å) angegeben.
- Eg – Bandlücke: Die Energiedifferenz zwischen dem oberen Rand des Valenzbandes und dem unteren Rand des niedrigsten Leitungsbandes. Dies ist eine der wichtigsten Eigenschaften eines Halbleiters, insbesondere für Solarzellen und lichtemittierende Bauelemente.
- Δc – Spin-Bahn-Aufspaltung: Beschreibt die Energiedifferenz zwischen dem niedrigsten Leitungsband und den höheren Leitungsbändern. Diese Aufspaltung ist besonders ausgeprägt bei Blei-Halogenid-Perowskiten, da dort schwere Blei-Atome vorhanden sind.
- δ – Zusätzliche Aufspaltung des Bandes: Berücksichtigt eine geringfügige zusätzliche Trennung zwischen den höheren Leitungsbändern, wenn die Kristallstruktur nicht perfekt kubisch ist.
- ζ – Spinzustandsabhängige Aufspaltung: Beschreibt eine zusätzliche Aufspaltung der elektronischen Banden, die in Materialien mit reduzierter Kristallstruktur auftreten kann. Dieser Effekt ist auch als Rashba-Aufspaltung bekannt.
- P∥ und Pz – Bandkopplung: Beschreiben Sie, wie stark die Valenz- und Leitungsbänder miteinander wechselwirken. Diese Werte beeinflussen die Form und Krümmung der berechneten Bänder und folglich die effektiven Massen der Ladungsträger. Unterschiedliche Werte beschreiben verschiedene Kristallrichtungen.
- γ′1, γ′2 und γ′3 – Parameter zur Beschreibung der Bandform: Sie helfen dabei, zu bestimmen, wie sich die elektronischen Bänder verformen und in Abhängigkeit von der Richtung innerhalb des Kristalls verändern. Diese Parameter sind wichtig bei der Berechnung der effektiven Masse und der Trägermobilität.
- mv – Effektive Masse des Valenzbandes: Beschreibt, wie ein Loch auf eine einwirkende Kraft innerhalb des Materials reagiert. Sie steht in Beziehung zur Krümmung des Valenzbandes und wird relativ zur Masse eines freien Elektrons (m0) angegeben.
- γ1, γ2 und γ3 – Ableitete Parameter: Zusätzliche Werte, die aus dem Modell berechnet und zur Referenz in der ursprünglichen Veröffentlichung aufgeführt werden. Bei der Berechnung der Bandstruktur werden die oben aufgeführten Werte mit dem Hochstrich verwendet, und nicht diese abgeleiteten Größen.
All diese Parameter sind bereits in den OghmaNano-Materialdateien enthalten, sodass es nicht erforderlich ist, sie manuell einzugeben. Wenn ein anderes Material ausgewählt wird, werden die entsprechenden Parameter automatisch geladen. Im nächsten Abschnitt werden wir uns damit beschäftigen, wie man zwischen Perowskiten wechselt und verschiedene Materialzusammensetzungen untersucht.
4. Ändern der Materialparameter
Bei diesen Berechnungen der Bandstruktur für große Materialmengen wird das Material vollständig durch sein Lua-Materialskript definiert. Die Simulation ist im Wesentlichen eine nulldimensionale (0D) elektrische Berechnung, was bedeutet, dass die in der Schichteneditor-Ansicht angezeigten physikalischen Abmessungen nicht verwendet werden. Stattdessen werden alle Materialeigenschaften, die zur Berechnung der Bandstruktur, der Streuung und der Beweglichkeit erforderlich sind, direkt aus dem Skript entnommen.
Es gibt zwei Möglichkeiten, die Materialparameter zu ändern. Sie können das vorhandene Skript direkt bearbeiten, zum Beispiel, wenn Sie in der wissenschaftlichen Literatur alternative Werte finden oder untersuchen möchten, wie sich die Änderung eines bestimmten Parameters auf die Ergebnisse auswirkt. Alternativ können Sie ein völlig anderes Perowskit aus der OghmaNano-Materialdatenbank laden.
Um ein neues Material zu importieren, klicken Sie auf den kleinen Pfeil neben der Schaltfläche „Skript“ im Editor für elektrische Parameter und wählen Sie „Materialskript importieren“ aus (siehe ??). Dadurch wird die Materialbibliothek unter materials/Perovskites/ geöffnet (siehe ??). Die Bibliothek enthält Materialdefinitionen für CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 und gemischte Halogenid-Perowskite.
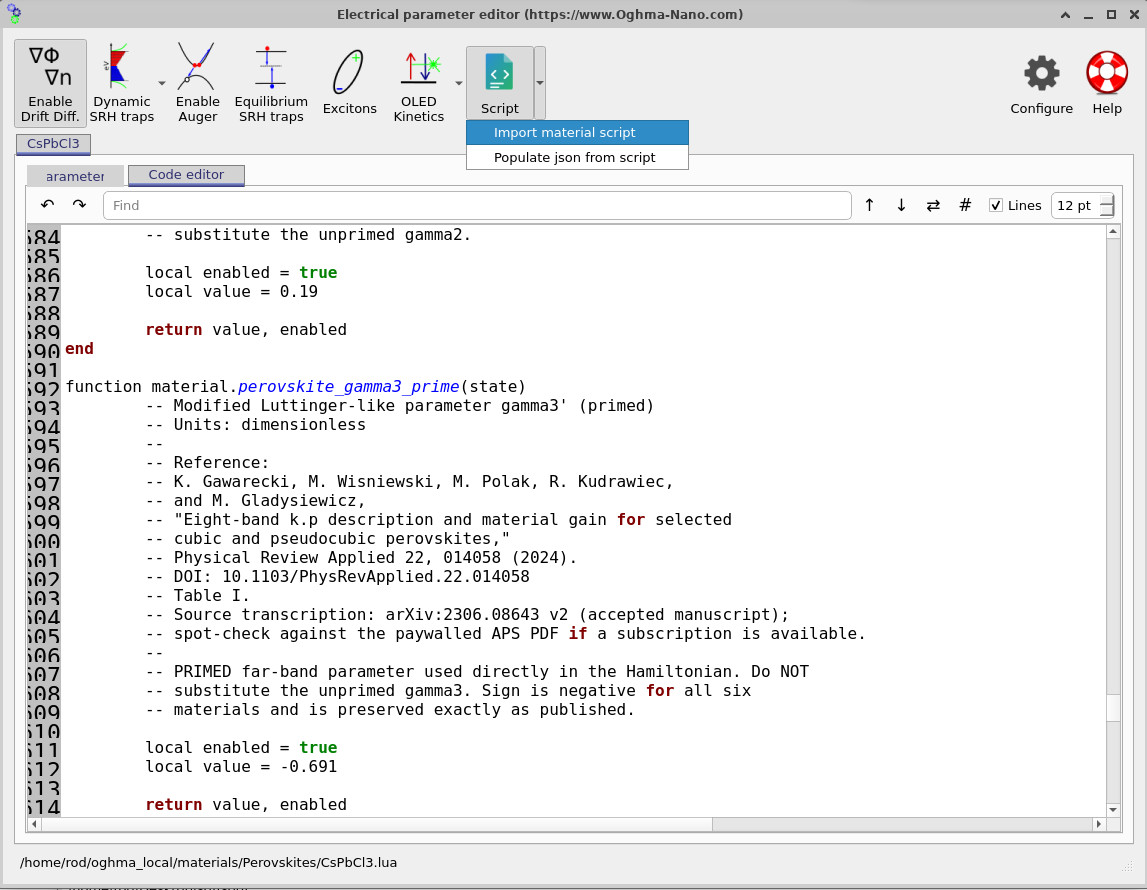
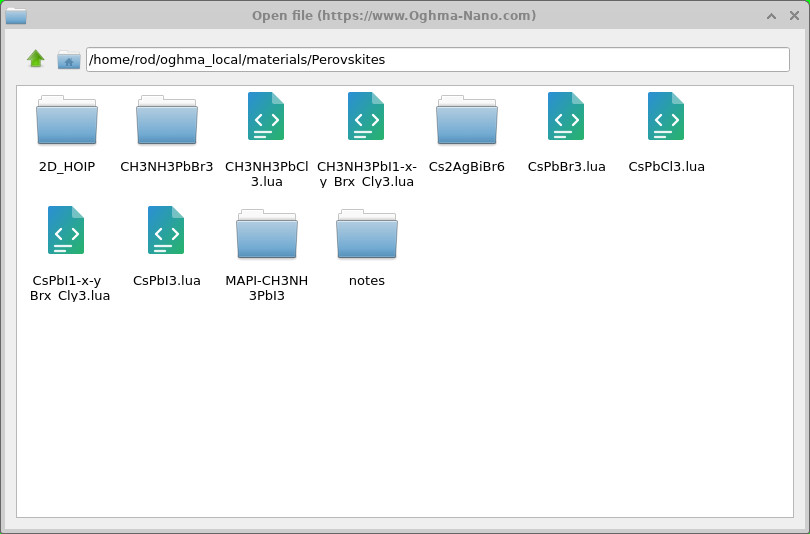
Wenn Sie ein Materialskript per Doppelklick auswählen, werden alle darin enthaltenen Parameter in die aktuelle Simulation importiert. Das importierte Skript wird in das Simulationsverzeichnis kopiert, wo es mit dem Code-Editor angezeigt oder bearbeitet werden kann. Wenn Sie beispielsweise CsPbBr3.lua importieren, werden die ursprünglichen CsPbCl3-Parameter durch die Parameter für CsPbBr3 ersetzt. Die neuen Werte werden beim nächsten Ausführen der Simulation verwendet.
Wenn Sie Werte manuell bearbeiten, ist es ratsam, die zugehörigen Literaturangaben zu aktualisieren, damit die Quelle jedes Parameters klar erkennbar bleibt. Beachten Sie, dass bei diesen umfangreichen Berechnungen die Änderung des Lua-Skripts die Änderung des Materials bewirkt; es besteht keine Notwendigkeit, den Layer-Editor zu ändern.
5. Durchführung der Simulation und Berechnung der Bandstruktur
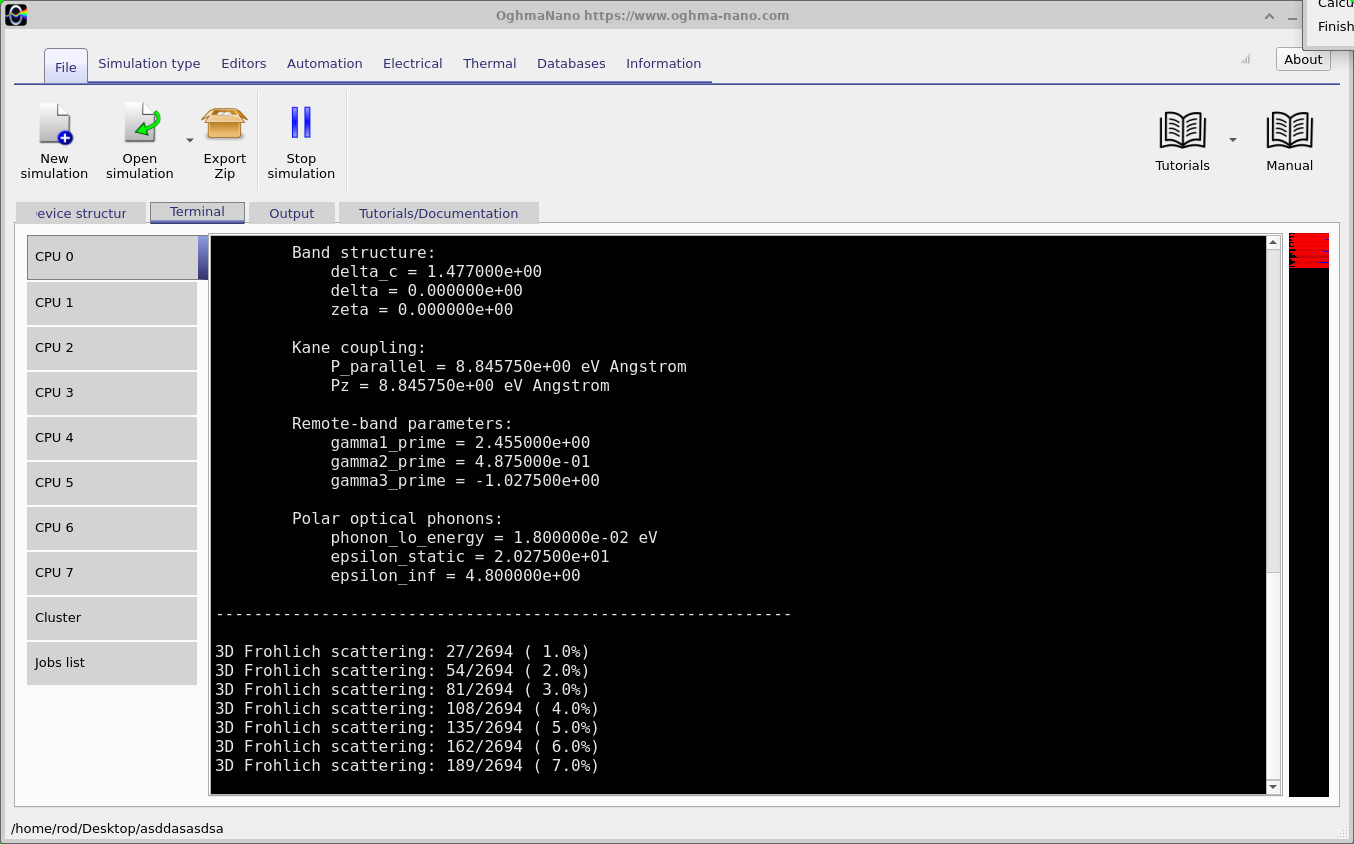
Wir sind nun bereit, die elektronische Bandstruktur unseres Perowskits zu berechnen. Klicken Sie im Hauptfenster von OghmaNano auf „Simulation starten“. Im Tab „Terminal“ werden die verwendeten Materialparameter und anschließend der Fortschritt der Bandstruktur- und Streuberechnungen angezeigt (siehe ??). Es lohnt sich, diese Werte zu überprüfen, insbesondere wenn Sie das Materialskript geändert oder eine Mischhalogenid-Zusammensetzung ausgewählt haben.
In diesem Beispiel berechnen wir die Eigenschaften von CsPb(I0,5Br0,25Cl0,25)3. Die im Terminal ausgegebenen Parameter können anhand der Werte in ?? mithilfe der in dem vorherigen Abschnitt beschriebenen linearen Interpolationsmethode überprüft werden. Beispielsweise wird die Spin-Bahn-Aufspaltung wie folgt berechnet:
\[ \Delta_c = 0.5(1.494) + 0.25(1.476) + 0.25(1.444) = 1.477\ \mathrm{eV}. \]Dies ist der Wert, der von dem Solver ausgegeben wird. Die übrigen Parameter der Bandstruktur werden auf die gleiche Weise berechnet, was eine nützliche Überprüfung darstellt, um sicherzustellen, dass die ausgewählte Legierungszusammensetzung korrekt geladen wurde.
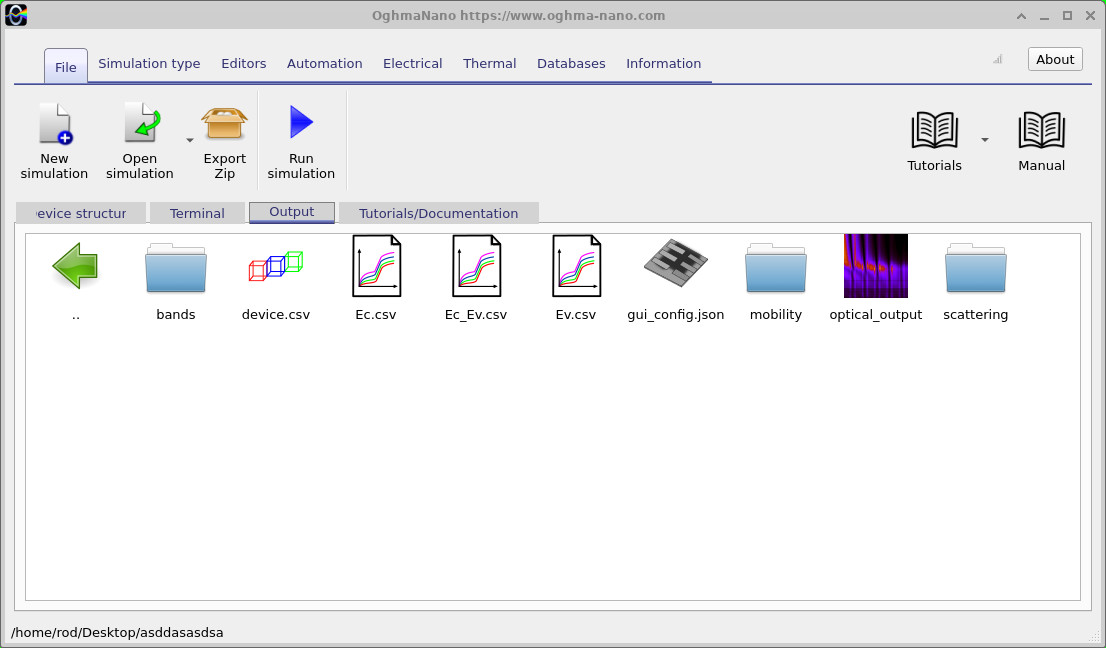
Sobald die Simulation abgeschlossen ist, öffnen Sie die Registerkarte „Ausgabe“ (siehe ??). OghmaNano speichert die berechneten Ergebnisse als CSV-Dateien, die direkt in der Software dargestellt oder für eine weitere Analyse exportiert werden können. Die einzelnen elektronischen Banden werden im Verzeichnis bands gespeichert, während drei zusätzliche Dateien eine einfache Möglichkeit bieten, die Ergebnisse anzuzeigen:
Ec.csv– die berechneten Leitungsbänder.Ev.csv– die berechneten Valenzbänder.Ec_Ev.csv– die kombinierte Struktur aus Leitungs- und Valenzband.
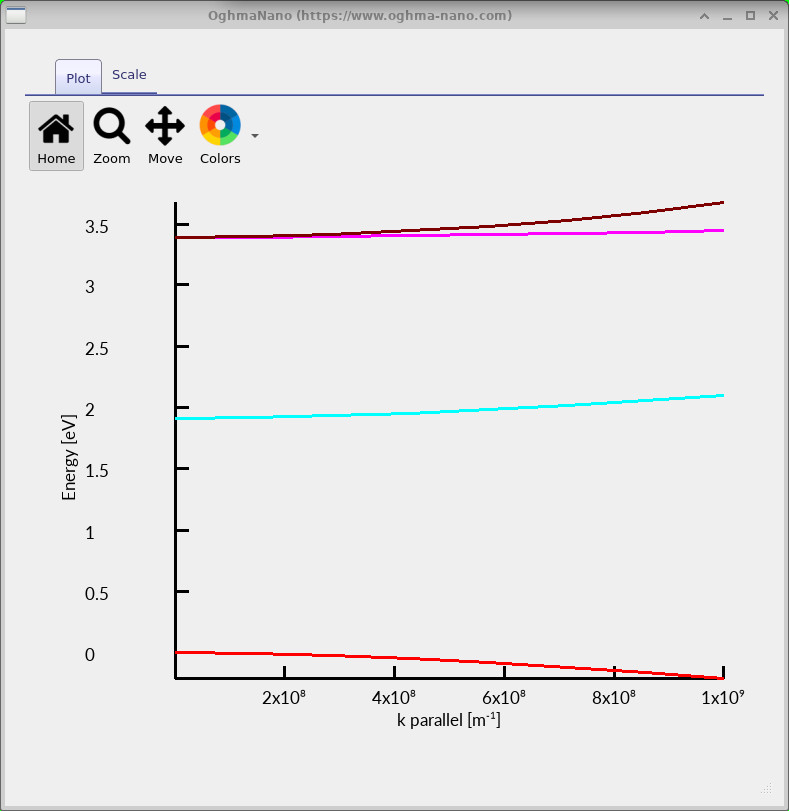
Doppelklicken Sie auf Ec_Ev.csv, um die berechnete Perowskit-Bandstruktur anzuzeigen, wie in ?? dargestellt. In diesem Diagramm wird dargestellt, wie sich die Energie der verfügbaren elektronischen Zustände mit dem Wellenvektor (k) ändert. Einfach ausgedrückt, zeigt es die Form der elektronischen Bänder, aus denen wichtige Eigenschaften wie die Bandlücke und die effektiven Massen abgeleitet werden können.
Um die Ergebnisse zu verstehen, betrachten Sie zunächst den Mittelpunkt des Diagramms, wo k = 0 dem R-Punkt der Brillouin-Zone entspricht. Der höchste Punkt des Valenzbandes wird als Energiebezugspunkt verwendet und daher auf 0 eV gesetzt. Wenn man das Diagramm von unten nach oben betrachtet, lassen sich drei Hauptmerkmale erkennen:
- Das Valenzband (rot): Das höchste Valenzband verläuft ab 0 eV nach unten. Seine Krümmung steht in Beziehung zur effektiven Masse der Löcher im Material.
- Das unterste Leitungsband (cyanfarben): Dieses beginnt bei etwa 1,91 eV und bestimmt somit die grundlegende Bandlücke des gemischt-halogenierten Perowskits. Dieser Wert stimmt mit dem Wert überein, der durch Interpolation der Bandlücken der drei reinen Verbindungen im vorherigen Abschnitt berechnet wurde (1,912 eV).
- Die höheren Leitungsbänder: Diese beginnen bei etwa 3,39 eV, also etwa 1,477 eV oberhalb des niedrigsten Leitungsbandes. Diese Trennung entsteht durch die starke Spin-Bahn-Kopplung in Bleihalogenid-Perowskiten. Die Bänder trennen sich, wenn der Wellenvektor zunimmt, da sie unterschiedliche Krümmungen aufweisen.
Ein wichtiges Merkmal der Bandstruktur ist die Krümmung der Bänder. Bänder, die stärker gekrümmt sind, entsprechen im Allgemeinen Ladungsträgern mit kleinerer effektiver Masse, während flachere Bänder schwereren Ladungsträgern entsprechen. Dies wird besonders wichtig bei der Berechnung der Ladungsträgermobilität, da die Bandstruktur bestimmt, wie Elektronen und Löcher auf ein angelegtes elektrisches Feld reagieren.
Abschließend ist es wichtig zu betonen, dass dieses Modell die elektronische Struktur in der Nähe der Bandlücke und nicht über die gesamte Brillouin-Zone hinweg beschreibt. Der hier dargestellte Bereich der Wellenvektoren erstreckt sich bis etwa 109 m−1 (0,1 Å−1), was mit dem Bereich vergleichbar ist, in dem Gawarecki und Mitarbeiter eine gute Übereinstimmung mit DFT-Berechnungen zeigen (siehe ihre Abbildung 3). Vorhersagen, die deutlich weiter vom R-Punkt entfernt liegen, sollten daher mit Vorsicht betrachtet werden.
6. Berechnung der Bandstruktur von gemischt-halogenierten Perowskiten
Mischhalogenid-Perowskite bieten eine praktische Möglichkeit, die elektronischen Eigenschaften eines Materials durch Veränderung der relativen Anteile von Iod, Brom und Chlor zu beeinflussen. Beispielsweise führt das Ersetzen eines Teils des Iods in CsPbI3 durch Brom im Allgemeinen zu einer Vergrößerung der Bandlücke, wodurch die optischen und elektronischen Eigenschaften für verschiedene Anwendungen angepasst werden können. In der Praxis arbeiten Forscher häufig mit Zusammensetzungen, die irgendwo zwischen den drei reinen Halogenidverbindungen liegen.
OghmaNano ermöglicht die Abschätzung der Bandstruktur beliebiger Mischhalogenid-Zusammensetzungen, ohne dass für jede mögliche Mischung ein separater Satz von veröffentlichten Bandstrukturparametern erforderlich ist. Dies ist besonders nützlich bei der Untersuchung von im Labor hergestellten Materialien: Durch die Eingabe der Zusammensetzung einer Probe kann die vorhergesagte Bandstruktur berechnet, die Veränderung der Bandlücke in Abhängigkeit von der Zusammensetzung untersucht und anschließend die Streuung und die Beweglichkeit der Ladungsträger analysiert werden. Darüber hinaus ermöglicht es die Untersuchung, wie sich die schrittweise Ersetzung eines Halogenids durch ein anderes auf die elektronischen Eigenschaften des Materials auswirkt.
Es werden zwei Formeln für Materialien mit gemischten Halogeniden bereitgestellt: CsPb(I1−x−yBrxCly)3 und das entsprechende Methylammonium-(MA)-Derivat. Hierbei steht x für den Bromanteil, y für den Chloranteil, und der Rest, 1 − x − y, stellt den Iodanteil dar. Die Anteile müssen die Bedingungen x ≥ 0, y ≥ 0 und x + y ≤ 1 erfüllen, damit die gesamte Halogenidzusammensetzung immer 100 % ergibt.
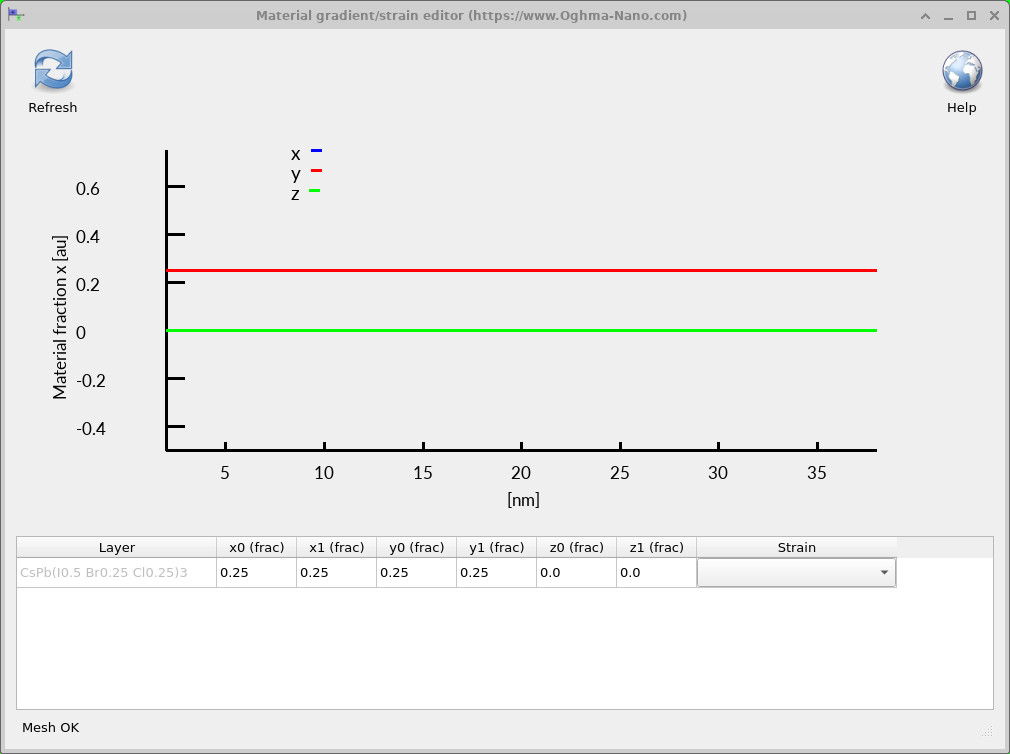
Um die Eigenschaften einer Legierung zu berechnen, importieren Sie zunächst das entsprechende Skript für das gemischte Halogenidmaterial mithilfe der in dem vorherigen Abschnitt beschriebenen Methode. Öffnen Sie anschließend das Menü „Elektrisch“ und klicken Sie auf „Gradienten/Dehnung“ (siehe ??). Dadurch wird der Editor für die Materialzusammensetzung geöffnet (siehe ??), in dem die Anteile von Bromid und Chlorid eingegeben werden können.
Der Editor ermöglicht es, die Zusammensetzung am Anfang (x0, y0, z0) und am Ende (x1, y1, z1) der Schicht festzulegen. Da wir eine Berechnung für eine große Anzahl von Elementen durchführen, sollte die Zusammensetzung gleichmäßig sein. Geben Sie daher an beiden Enden die gleichen Werte ein. Wenn Sie beispielsweise x0 = x1 = 0,25 und y0 = y1 = 0,25 eingeben, erhalten Sie CsPb(I0,5Br0,25Cl0,25)3, das 50 % Iodid, 25 % Bromid und 25 % Chlorid enthält. Dies wird in ?? veranschaulicht. Die z-Werte werden von diesen Materialskripten nicht verwendet.
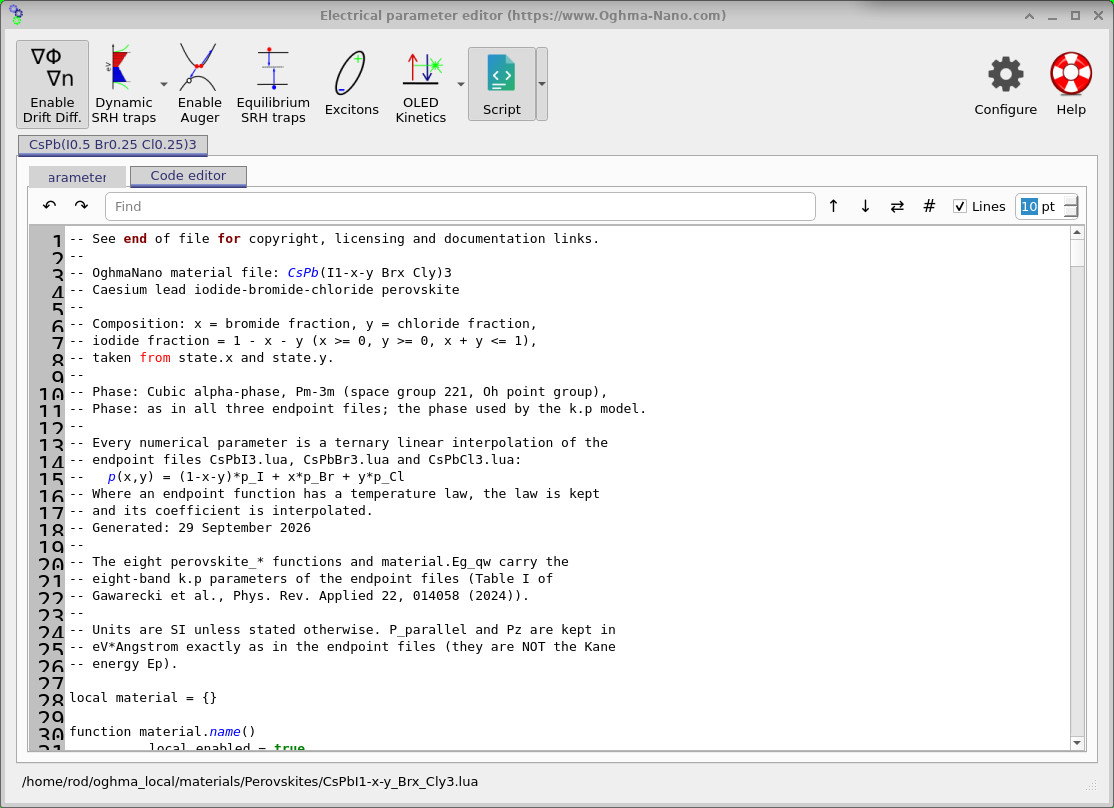
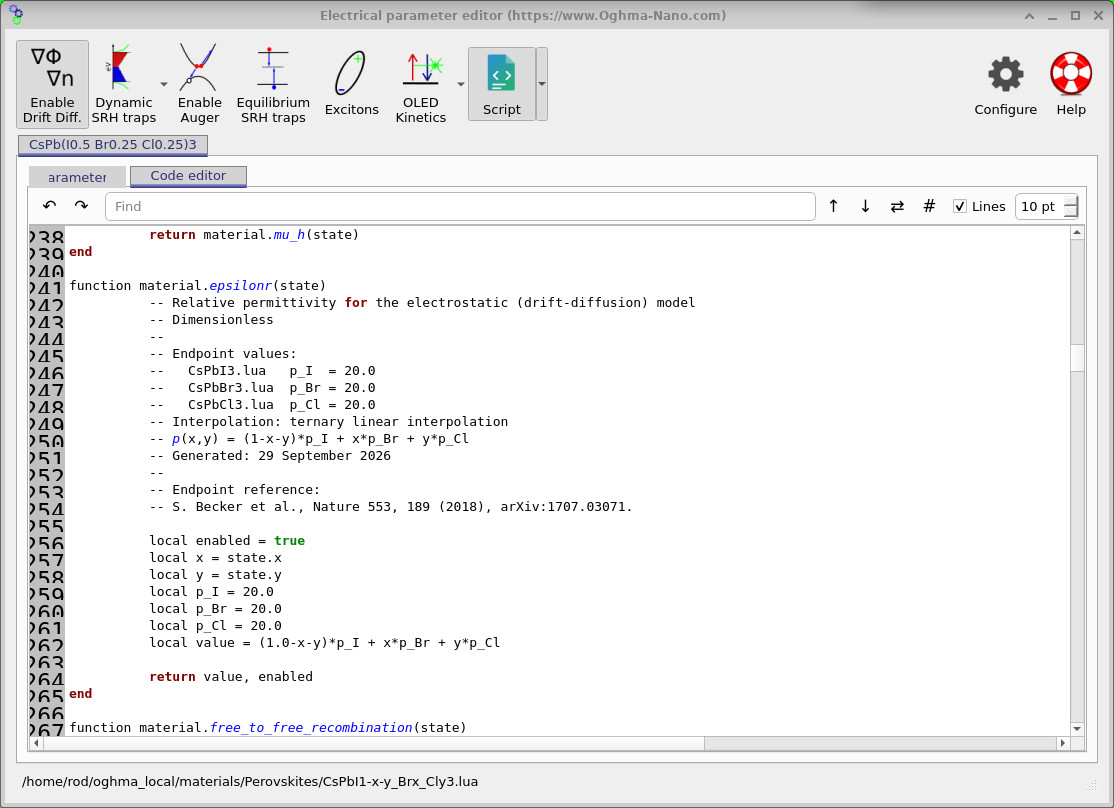
Um die elektronischen Eigenschaften einer Legierung abzuschätzen, verwendet OghmaNano eine lineare Interpolation zwischen den Parametern der drei reinen Verbindungen. Dabei werden die gleichen, in ?? aufgeführten, veröffentlichten Materialparameter verwendet. Anstatt die fertige Bandstruktur zu interpolieren, berechnet die Software zunächst einen neuen Satz von Materialparametern für die gewählte Zusammensetzung und verwendet diese dann zur Berechnung der Bandstruktur.
Beispielsweise werden die Bandlücke, die Spin-Bahn-Aufspaltung und die Parameter, die die Form der elektronischen Bänder bestimmen, jeweils als gewichteter Mittelwert der Iod-, Brom- und Chlorwerte berechnet. Die allgemeine Formel lautet:
\[ p(x,y) = (1-x-y)\,p_{\mathrm{I}} + x\,p_{\mathrm{Br}} + y\,p_{\mathrm{Cl}}, \]wobei p einen bestimmten Materialparameter darstellt und pI, pBr und pCl die entsprechenden Werte für die drei reinen Verbindungen sind. Für das obige Beispiel verwendet die Berechnung 50 % des Iodidwerts, 25 % des Bromidwerts und 25 % des Chloridwerts.
Als Beispiel: Wenn man die Bandlücken aus der Parametertabelle verwendet, ergibt sich für die geschätzte Bandlücke von CsPb(I0,5Br0,25Cl0,25)3 folgender Wert:
\[ E_g = 0.5(1.416) + 0.25(2.073) + 0.25(2.744) = 1.912\ \mathrm{eV}. \]Die gleiche Interpolationsmethode wird auch auf die anderen numerischen Eigenschaften im Materialskript angewendet, einschließlich der in ?? gezeigten relativen Permittivität. Wenn eine Eigenschaft von der Temperatur abhängt, werden die entsprechenden Koeffizienten interpoliert. Dadurch kann ein konsistenter Parametersatz für jede gewählte Mischhalogenid-Zusammensetzung generiert und anschließend verwendet werden, um die elektronische Bandstruktur und die daraus resultierenden Transporteigenschaften zu berechnen.
Lineare Interpolation ist ein nützlicher Ausgangspunkt für die Untersuchung von Materialzusammensetzungen, insbesondere wenn nur wenige experimentelle Daten verfügbar sind. Allerdings verhalten sich reale Mischhalogenid-Perowskite nicht immer linear. Beispielsweise kann die Bandlücke eine Krümmung aufweisen, wobei der gemessene Wert von dem Wert abweicht, der durch eine einfache Interpolation vorhergesagt wird. Das Modell berücksichtigt auch nicht explizit lokale Legierungsstörungen und behält die Annahmen über die Kristallphase der ursprünglichen Parameter bei. Für quantitative Vergleiche mit einer bestimmten Laborprobe sollten die berechneten Eigenschaften daher anhand experimenteller Messungen überprüft und das Lua-Materialskript gegebenenfalls angepasst werden.
6. Berechnung der Beweglichkeit und Streuung von Ladungsträgern in Perowskiten
Nachdem die elektronische Bandstruktur berechnet wurde, kann OghmaNano diese Ergebnisse nun verwenden, um zu bestimmen, wie leicht sich Elektronen und Löcher durch das Perowskit bewegen. Dies erfordert, dass wir nicht nur die Form der elektronischen Bänder berücksichtigen, sondern auch, wie Ladungsträger mit den Schwingungen des Kristallgitters, den sogenannten Phononen, interagieren. Diese Wechselwirkungen streuen die Ladungsträger und schränken ihre Beweglichkeit ein.
Bei Bleihalogenid-Perowskiten ist eine wichtige Quelle für Streuung die Wechselwirkung zwischen Ladungsträgern und longitudinalen optischen (LO-)Phononen, die als Fröhlich-Elektron-Phonon-Streuung bekannt ist. Die Stärke dieser Wechselwirkung hängt von der Phononenenergie und den dielektrischen Eigenschaften des Materials ab. OghmaNano verwendet die berechneten elektronischen Bandstrukturen zusammen mit den in dem Lua-Materialskript definierten Phononenparametern, um diese Streuprozesse zu bewerten und die resultierende Ladungsträgermobilität abzuschätzen. Eine detailliertere Erklärung der zugrunde liegenden Physik finden Sie in unserem Leitfaden zur Fröhlich-Elektron-Phonon-Streuung.
Die Phononenparameter werden aus verschiedenen Literaturquellen entnommen, die in den Materialbeschreibungen zitiert sind; sie gehören nicht zum ursprünglichen Parametersatz für die Bandstruktur von Gawarecki et al. Die hier berechneten Beweglichkeiten sind daher durch die Fröhlich-Grenze begrenzte Beweglichkeiten, die den Ladungstransport beschreiben, wenn dieser Streumechanismus berücksichtigt wird.
Sobald die Simulation abgeschlossen ist, öffnen Sie die Registerkarte „Ausgabe“ (siehe ??). Neben den zuvor besprochenen Dateien mit den Bandstrukturdaten finden Sie zwei wichtige Verzeichnisse: scattering und mobility. Diese enthalten die berechneten Streuraten, Relaxationszeiten, Trägerstatistiken und Mobilitätsergebnisse.
Wenn man das Verzeichnis scattering öffnet (siehe ??), werden eine Reihe von CSV-Dateien angezeigt, die die Fröhlich-Streuung für die verschiedenen elektronischen Bänder beschreiben. Dateien, die frohlich_rate enthalten, geben die Streuungsrate an, während Dateien, die frohlich_tau enthalten, die entsprechende Relaxationszeit angeben. Eine höhere Streuungsrate bedeutet im Allgemeinen, dass Ladungsträger häufiger gestreut werden, was zu einer kürzeren Relaxationszeit führt.
Öffnen Sie als Nächstes das Verzeichnis mobility (siehe ??). Dieses enthält die berechneten Elektronen- und Lochmobilitäten, effektiven Streuraten, Relaxationszeiten und Fermi-Niveaus als Funktionen der Trägerdichte. Mithilfe dieser Dateien können wir untersuchen, wie sich die Transporteigenschaften ändern, wenn mehr Ladungsträger in das Material eingebracht werden.
scattering und mobility.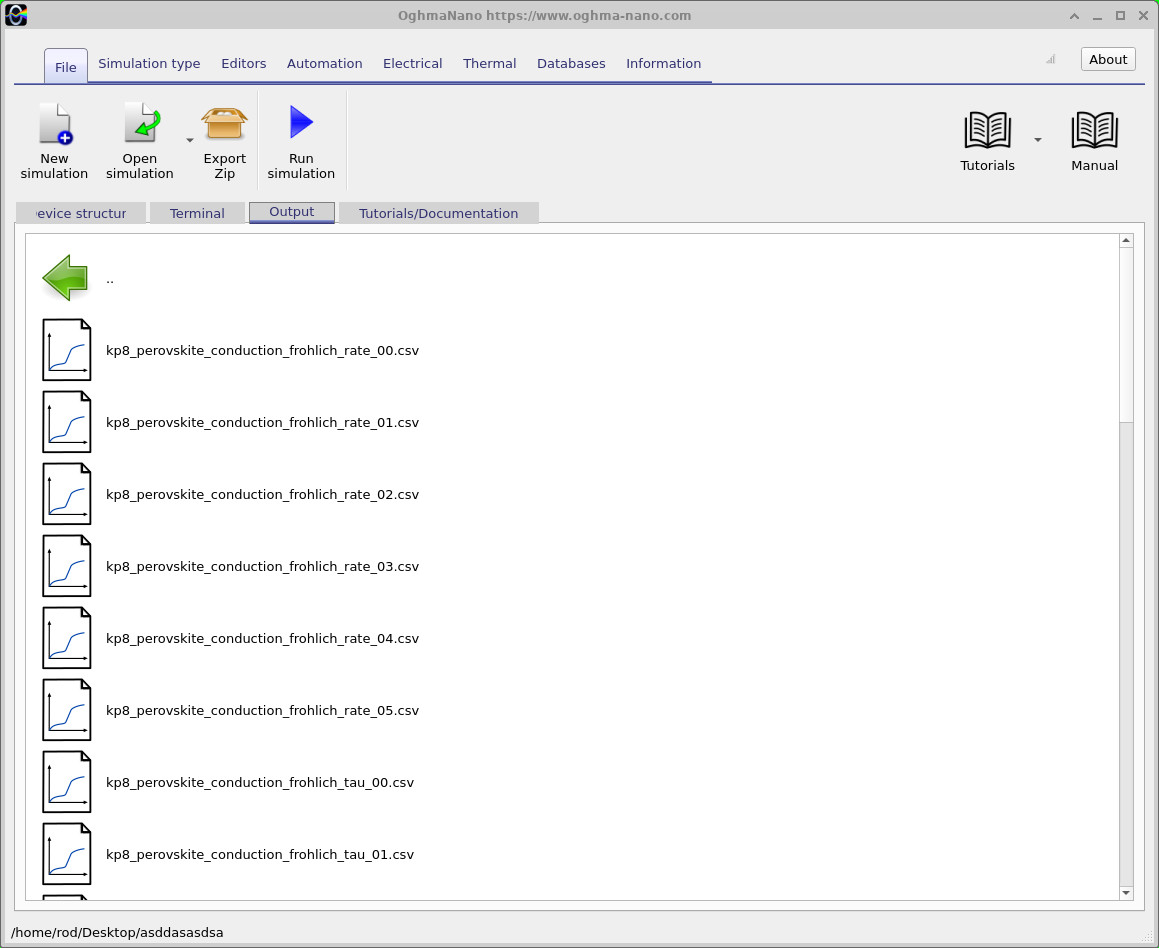
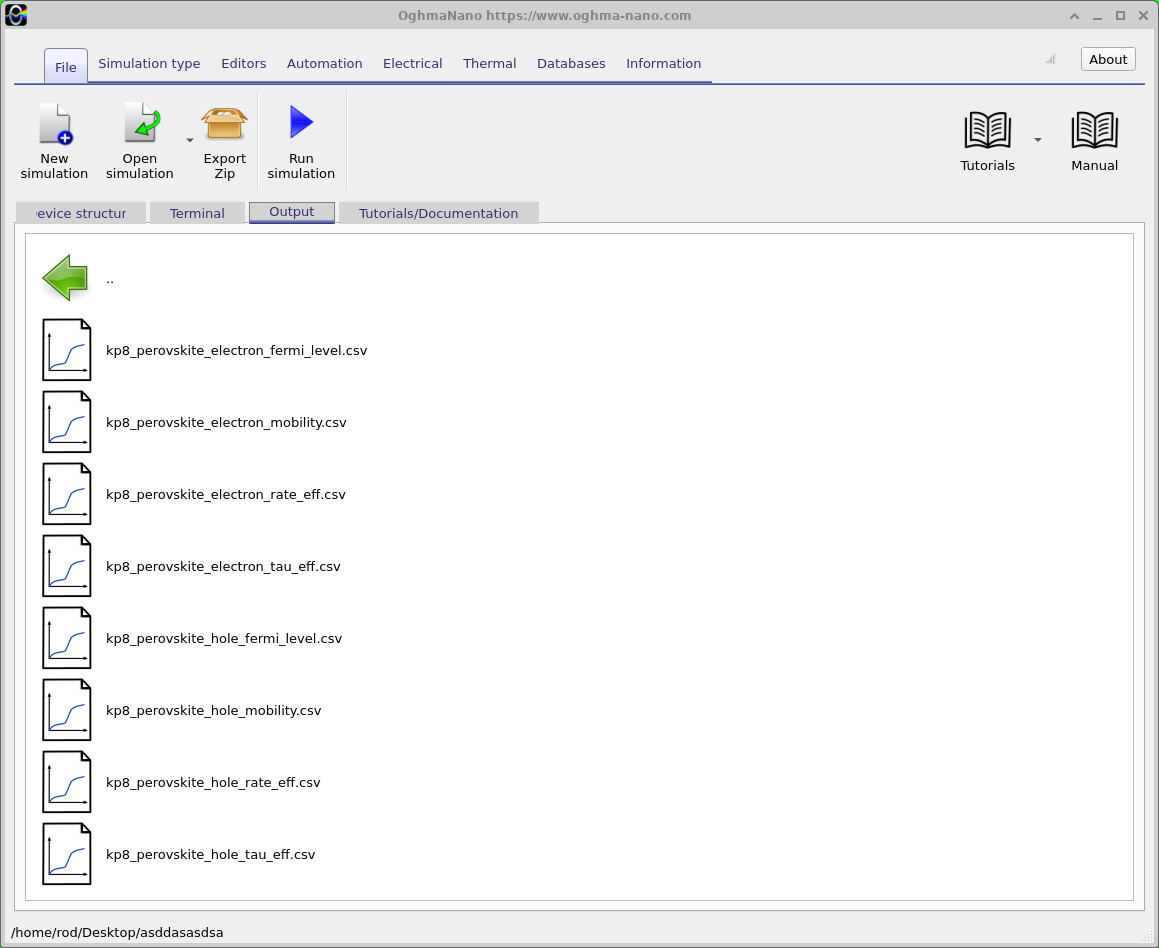
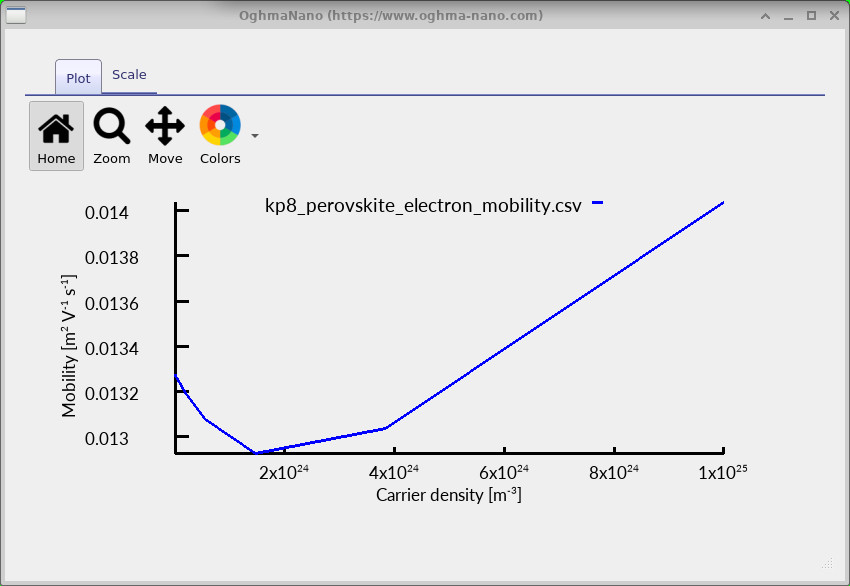
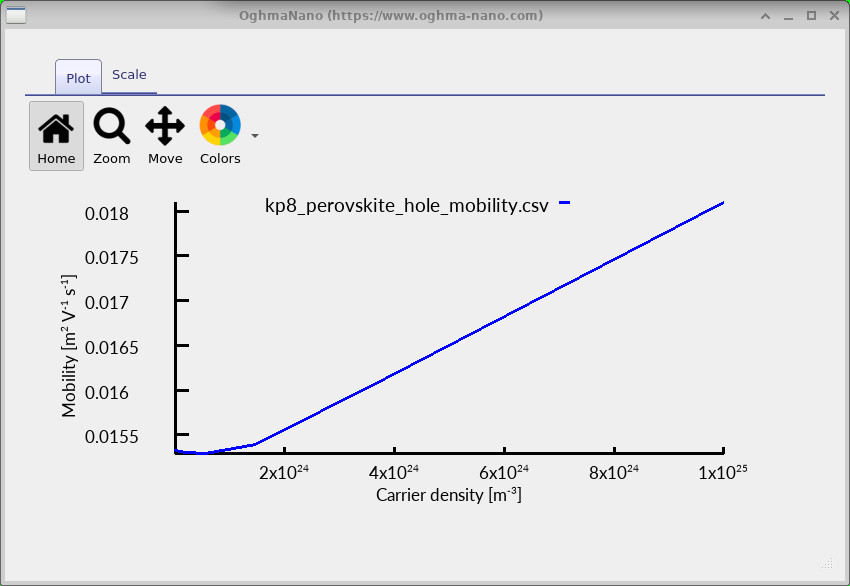
Um die Ergebnisse zu überprüfen, doppelklicken Sie auf kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv und kp8_perovskite_hole_mobility.csv. Die daraus resultierenden Diagramme werden unten für CsPb(I0.5Br0.25Cl0.25)3 dargestellt.
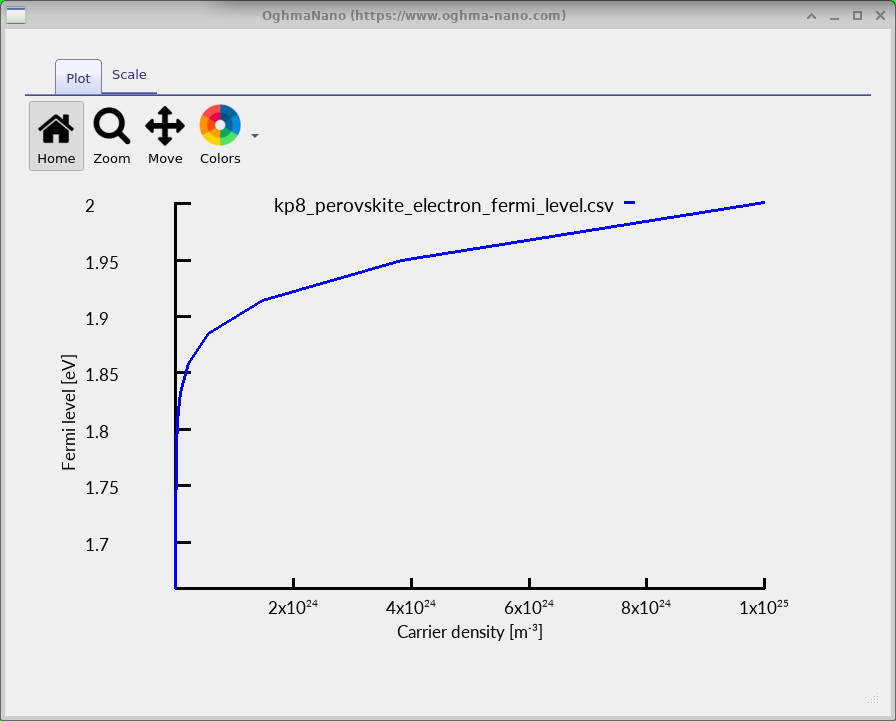
Die erste Grafik (siehe ??) zeigt, wie sich das Fermi-Niveau der Elektronen in Abhängigkeit von der Trägerdichte verändert. Das Fermi-Niveau beschreibt, wie die Elektronen auf die verfügbaren elektronischen Zustände verteilt sind. Wenn mehr Elektronen in das Material eingebracht werden, werden die Zustände mit niedrigerer Energie zunehmend besetzt, und das Fermi-Niveau verschiebt sich nach oben. Bei dieser Legierung beginnt das unterste Leitungsband bei etwa 1,91 eV. Wenn sich das Fermi-Niveau diesem Band nähert und in dieses eintritt, ändert sich die Verteilung der Elektronen, was sich auch auf die berechneten Transporteigenschaften auswirken kann.
Die beiden verbleibenden Diagramme zeigen die entsprechenden Elektronen- und Lochmobilitäten. Interessanterweise bleibt die Mobilität nicht konstant, wenn die Trägerdichte zunimmt. In diesem Beispiel nimmt die Elektronenmobilität zunächst leicht ab, bevor sie bei höheren Dichten wieder ansteigt (siehe ??). Die berechnete Lochmobilität steigt über den größten Teil des gleichen Dichtebereichs an (siehe ??).
Die berechnete Beweglichkeit kann je nach Material entweder mit steigender Trägerdichte zunehmen oder abnehmen. Dieses Verhalten ist auf zwei Hauptfaktoren zurückzuführen:
- Bandstruktur: Wenn die Trägerdichte zunimmt, werden höherenergetische elektronische Zustände besetzt. Diese Zustände können unterschiedliche Bandkrümmungen und Trägergeschwindigkeiten aufweisen, was beeinflusst, wie leicht sich Ladungsträger durch das Material bewegen.
- Streuung: Die Geschwindigkeit, mit der Ladungsträger mit optischen Phononen interagieren, hängt auch von ihrer Energie ab. Wenn Ladungsträger zunehmend Zustände mit niedrigeren Streuungsraten einnehmen, kann die Beweglichkeit zunehmen. Umgekehrt kann eine stärkere Streuung zu einer Verringerung der Beweglichkeit führen.
Für das hier betrachtete Mischhalogenid-Perowskit sinkt die berechnete Elektronenbeweglichkeit zunächst leicht, bevor sie wieder ansteigt, während die Löcherbeweglichkeit über den größten Teil des dargestellten Dichtebereichs zunimmt. Andere Perowskit-Zusammensetzungen können unterschiedliche Trends aufweisen, da sich ihre Bandstrukturen und Streuraten unterscheiden. Diese Berechnungen ermöglichen es uns daher, zu untersuchen, wie sich eine Änderung der Materialzusammensetzung auf den Ladungsträgertransport auswirkt.
7. Anwendungsbereich und Grenzen des Modells
Der in diesem Tutorial vorgestellte Ansatz ermöglicht eine physikalisch fundierte Berechnung der elektronischen Bandstruktur und der Beweglichkeit der Ladungsträger in dreidimensionalen Metallhalogenid-Perowskiten. Die Fröhlich-Elektron-Phonon-Streuung wird allgemein als ein wichtiger intrinsischer Mechanismus anerkannt, der die Beweglichkeit der Ladungsträger in diesen Materialien begrenzt, insbesondere bei Raumtemperatur. Die Berücksichtigung dieser Wechselwirkung bietet daher eine physikalisch sinnvolle Möglichkeit, den Ladungstransport zu untersuchen und verschiedene Perowskit-Zusammensetzungen zu vergleichen.
Das Modell kombiniert die berechnete elektronische Bandstruktur mit der Streuung polarer optischer Phononen, um energieabhängige Streuraten, Relaxationszeiten und die Beweglichkeit der Ladungsträger zu bestimmen. Die wichtigsten Annahmen sind:
- Streumechanismen: Die aktuelle Implementierung berücksichtigt die Fröhlich-Streuung, enthält aber noch keine akustische Phononen-Streuung, Defekt-Streuung oder Streuung durch ionisierte Verunreinigungen. Die Ergebnisse stellen daher die durch Fröhlich begrenzte Beweglichkeit dar und nicht die kombinierten Auswirkungen aller Streumechanismen.
- Ideales Ausgangsmaterial: Die Berechnung beschreibt einen homogenen, dreidimensionalen Kristall. Effekte, die mit Korngrenzen, Oberflächen, Grenzflächen und Quanteneinschränkung zusammenhängen, werden nicht explizit berücksichtigt.
- Kristallstruktur und Bandstruktur: Die Berechnungen verwenden die kubische und pseudokubische Struktur, die von Gawarecki und anderen untersucht wurde, und beschreiben die elektronischen Banden in der Nähe des R-Punktes der Brillouin-Zone. Andere Kristallphasen und strukturelle Phasenübergänge werden nicht automatisch berücksichtigt.
- Legierungen mit gemischten Halogeniden: Die Eigenschaften von Legierungen mit gemischten Halogeniden werden durch lineare Interpolation zwischen den reinen Verbindungen abgeschätzt. Dies ermöglicht die Untersuchung beliebiger Zusammensetzungen, wobei jedoch Effekte wie die Verbiegung der Bandlücke und lokale Unordnung in der Legierung nicht explizit berücksichtigt werden.
Durch die Kombination einer detaillierten elektronischen Bandstruktur mit einem der wichtigsten intrinsischen Streumechanismen in Metallhalogenid-Perowskiten bietet OghmaNano einen nützlichen und rechnerisch effizienten Ansatz zur Berechnung der durch Phononen begrenzten Beweglichkeit. Er eignet sich besonders gut zur Untersuchung von Materialtrends, zum Vergleich verschiedener Halogenidzusammensetzungen und zum Verständnis, wie sich Veränderungen in der elektronischen Struktur auf den Ladungstransport auswirken.
8. Weitere Erkundungen/Untersuchungen
Da Sie nun in der Lage sind, die Bandstrukturen von Perowskiten, die Streuraten und die Beweglichkeit der Ladungsträger zu berechnen, sollten Sie versuchen, die Materialparameter zu ändern, um zu untersuchen, wie sich verschiedene Zusammensetzungen auf die Ergebnisse auswirken. Im Folgenden werden drei nützliche Ausgangspunkte genannt:
Diese Beispiele sollen als Ausgangspunkt dienen. Sie können auch einzelne Parameter in den Lua-Materialskripten bearbeiten, um Materialien zu untersuchen, die in der Fachliteratur beschrieben werden, oder um Zusammensetzungen zu erstellen, die in Ihrem eigenen Labor entwickelt wurden.