

GaInNAs希薄窒化物量子井戸:10バンド亜鉛ブレンデ型k·pモデルチュートリアル
1. はじめに
このチュートリアルでは、OghmaNanoが提供する10バンド・亜鉛ブレンデ型k·pモデルを用いて、GaInNAs希薄窒化物量子井戸のシミュレーションを行います。既存のサンプルファイルを開き、層構造を確認した上で電子状態計算を実行し、予測される光スペクトルを調査します。このサンプルでは、3層のみから成る孤立した量子井戸ではなく、より大規模なGaAs/AlGaAs構造内に設置された厚さ7nmのGaInNAs量子井戸が用いられています。
なぜ10バンドモデルが有用なのか?通常の8バンドk·p理論では、スピンを含めて伝導帯および重ホール、軽ホール、スプリットオフ価電子帯が記述される。III–V族合金にごく少量の窒素を添加すると、ホスト材料の伝導帯と特に強く相互作用する窒素由来の共鳴準位が生じる。10バンドモデルでは、この窒素関連準位の2つのスピン成分も加えることで記述が可能となる。この相互作用により、基本的な遷移エネルギーが大幅に低下し伝導帯の曲率も変化する。このような特性から、希薄窒化物は長波長用光デバイスとして非常に有望な材料となるのである。
2. 10バンドモデルの例を開く
「ファイル」→「新規シミュレーション」を選択します。新規シミュレーションウィンドウにて、「GaAsデモ」(??)をダブルクリックします。次に表示されるウィンドウには複数の量子井戸シミュレーション例が存在します。そこから「AlGaAs希薄窒化物用10バンドk·pモデル」(??)を選択します。これにより、適切な層構造定義や材料パラメータファイルを含む、事前設定済みの10バンドシミュレーションが読み込まれます。
3. デバイス構造および材料パラメータ
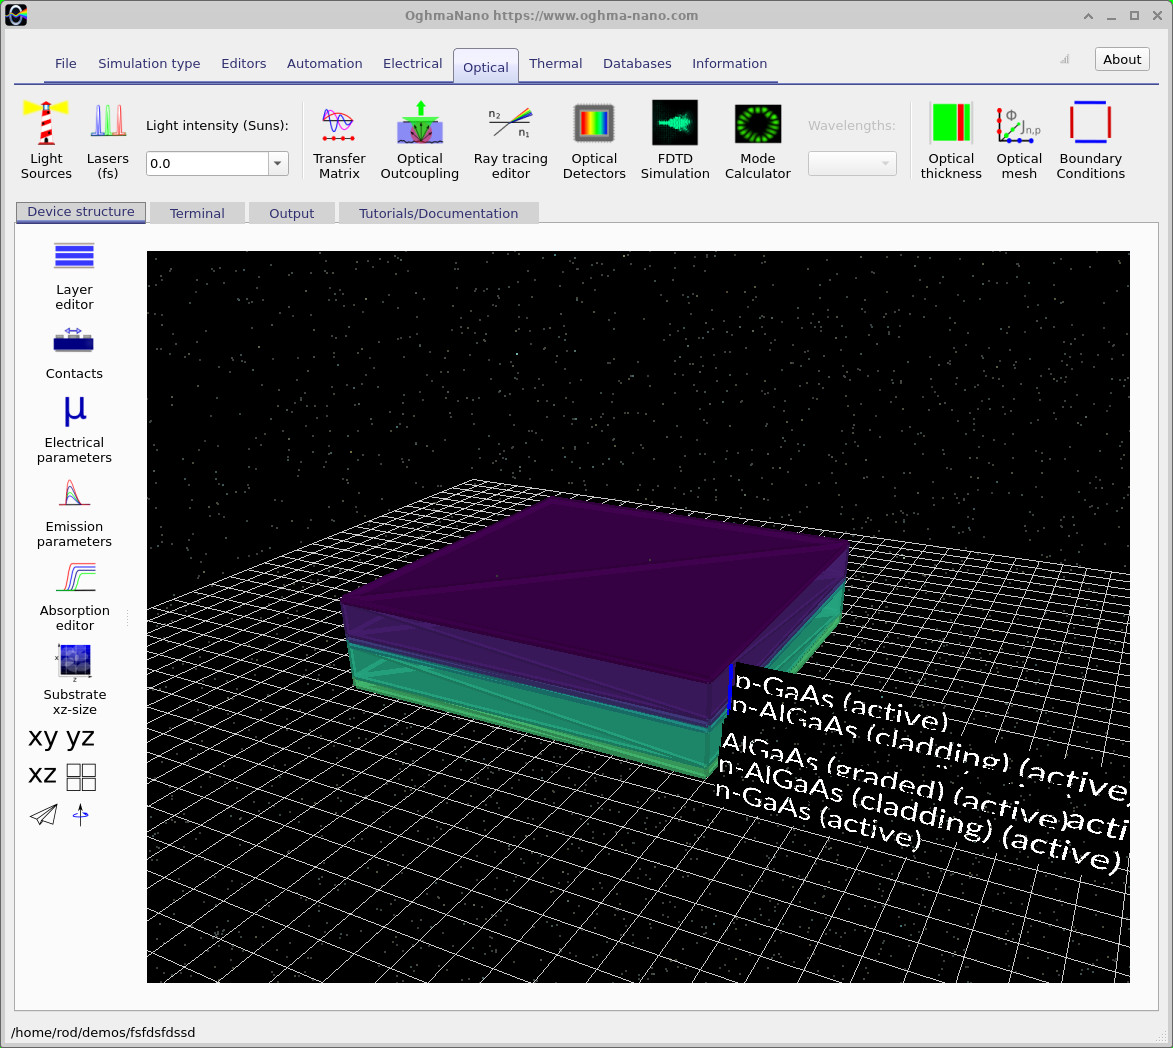
メインウィンドウには多層構造が表示されている(??)。これまでのチュートリアルで用いられた単純なGaAs/AlGaAs量子井戸とは異なり、本例では希薄窒化物量子井戸の周囲にクラッド層、傾斜組成層、およびバリア層が追加されている。構造の詳細を確認するには、左側のツールバーから「レイヤーエディター」をクリックする。
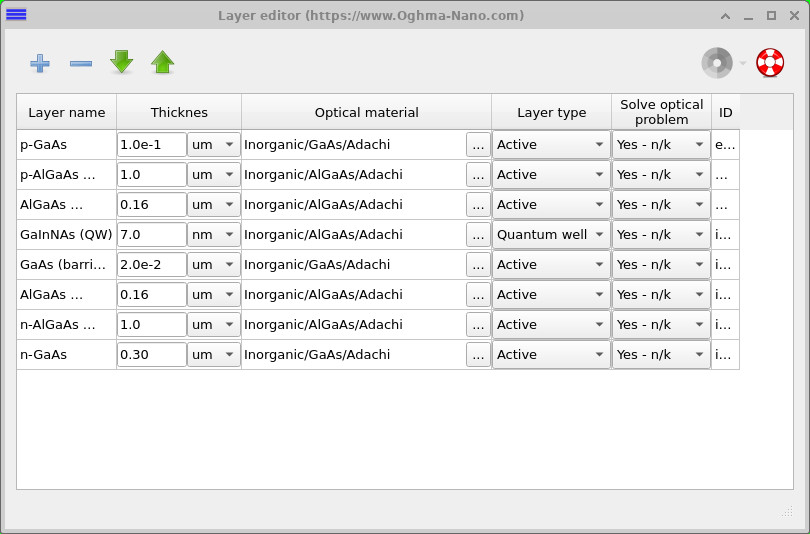
レイヤーエディター(??)には、p型GaAsから始まりAlGaAs、活性層、そしてn型GaAsに至るまで、合計8つのレイヤーが記載されている。特に中央にあるGaInNAs(量子井戸)層の厚さは7.0 nmであり、そのレイヤータイプは「量子井戸」に設定されている。この例では、活性層の両側に厚さ0.16 µmのAlGaAs層、さらに厚さ0.02 µmのGaAsバリア/SCL層も存在する。提供されているテンプレートを利用すれば、このスタック構造を手動で再構築する必要はない。
3.1 材料定義の確認方法
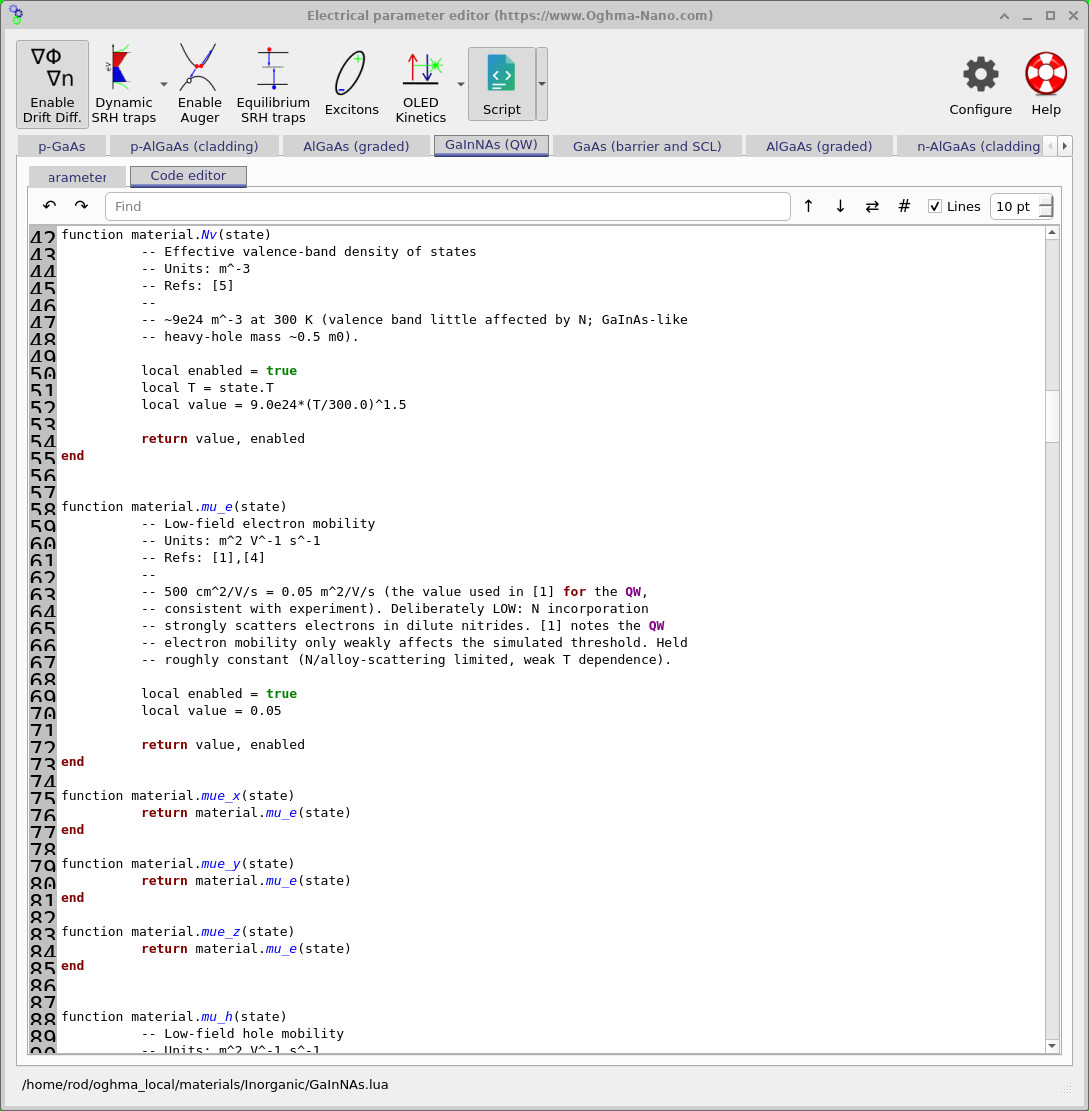
「電気的パラメータ」をクリックし、「GaInNAs(量子井戸)」タブを選択して「コードエディタ」(??)を開いてください。スクリーンショットでは、物質定義ファイルに有効価電子帯状態密度や電子移動度といった物理量が記載されている様子が示されている。例えば、低電界下における電子移動度は0.05 m² V⁻¹ s⁻¹であり、これは500 cm² V⁻¹ s⁻¹に相当する。これらは物質モデル用の入力値であり、プロットされた量子井戸の分散関係から導き出された値ではない。
希薄窒化物に関する計算においては、組成比、バンド端エネルギー、および窒素結合パラメータが互いに整合していることが極めて重要である。今回の実行ではテンプレート値をそのまま使用してください。ページの最後で、有用な組成比に関する実験例について説明する予定です。
4. 窒素を導入すると何が変化するか?
モデルを実行する前に、なぜハミルトニアンが8バンドではなく10バンドを持つのかを理解しておくことが重要です。電子の面内波数ベクトルが増大すると、母材半導体の伝導帯端のエネルギーが上昇すると考えてみましょう。窒素に起因する共鳴状態にはそれぞれ固有のエネルギー値が存在します。もしこれら2つの状態が相互作用しなければ、それらのエネルギー値は近接し交差することになります。しかし希薄窒化物半導体においては、窒素が母材の伝導帯状態と結合することで、最終的なエネルギー準位が変化するのです。
この物理現象を説明するための有用な例が、2つの状態からなるバンド反交差(BAC)モデルの行列である:
\[ H_{\mathrm{BAC}}(k)= \begin{pmatrix} E_C(k) & V_N\\ V_N & E_N \end{pmatrix}, \qquad V_N=\beta_N\sqrt{x_N}. \]
ここで、\(E_C(k)\)は母材の伝導帯分散を表し、\(E_N\)は窒素に起因するエネルギー準位の値、\(x_N\)は窒素の組成比、そして\(\beta_N\)は結合強度を制御するパラメータである。この小さな行列を対角化することで、2つの分散分枝が得られる。
\[ E_{\pm}(k)=\frac{E_C(k)+E_N}{2} \pm\frac{1}{2}\sqrt{\big[E_C(k)-E_N\big]^2+4V_N^2}. \]
平方根項の存在により、\(V_N\neq0\)の条件下では結合したバンドが交差することが防がれる。特に、伝導帯に類似した下側バンドは元の母材の伝導帯に対して下方へ移動し、バンドギャップが縮小する可能性がある。また、この相互作用は\(E_C(k)\)と\(E_N\)間の距離に依存するため、バンド分散も強く非放物線的になる傾向がある。
この2×2の例は、核心的な概念を説明するものである。 なし 本チュートリアルにおいて解かれる完全な量子井戸ハミルトニアンである。10バンドk·pモデルでは、スピンを含むより広範な亜鉛ブレンデ型伝導帯・価電子帯基底系が維持され、窒素に関連する成分も付加されている。さらに成長方向における量子閉じ込め効果も考慮される。理論的詳細については以下を参照されたい。 10バンド亜鉛ブレンデモデルに関する章.
5. シミュレーションの実行
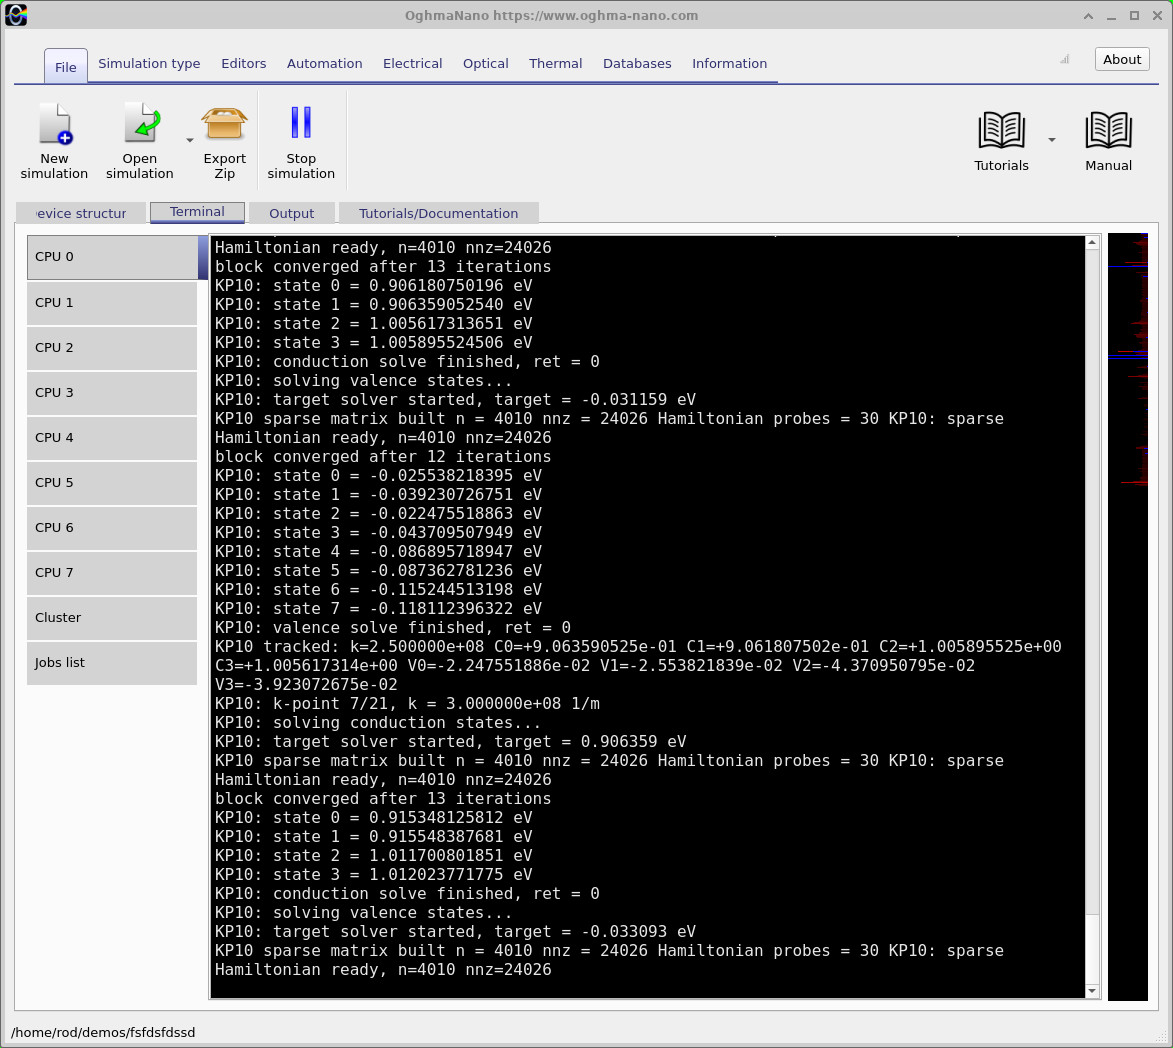
戻る ファイル リボンおよびプレス シミュレーションを実行。 選択してください 端末 計算の進捗を確認するにはタブキーを押してください??)。ソルバーは疎行列形式のハミルトニアンを構築し、閉じ込められた伝導帯および価電子帯の固有状態を求めた上で、一連の面内波数ベクトルにおいて同計算を繰り返す。 \(k_{\parallel}\).
スクリーンショットにおいて、ログ情報からKP10ソルバーが使用されたことが確認でき、計算されたエネルギー準位が出力されている。また、一定回数の反復計算の後でブロック収束が達成されたことも記録されている。互いに近接したエネルギー値のペアにはスピン由来の縮退状態が含まれる場合があり、これらを単純に窒素によるバンド反交差に起因する別々の分散分枝と解釈すべきではない。出力ファイルを確認する際には、シミュレーションが完全に終了するまで待つ必要がある。
6. 計算されたバンド構造の理解
生成されたプロット図が示されている 面内波数ベクトルに対するエネルギーこれはデバイス内の深さに対するエネルギーの変化を示すものではない。量子井戸ポテンシャルによりキャリアは層成長方向に閉じ込められ、離散的なエネルギー準位が形成される。層に平行な運動により、各閉じ込め準位には分散関係が生じる。 \(E_n(k_{\parallel})\)単純な放物線モデルにおいては、この分散関係は二次関数的となる。 10バンド連成ハミルトニアンを用いることで、この関係が放物線から逸脱することも可能となる。
6.1 伝導状態と縮小されたバンドギャップ
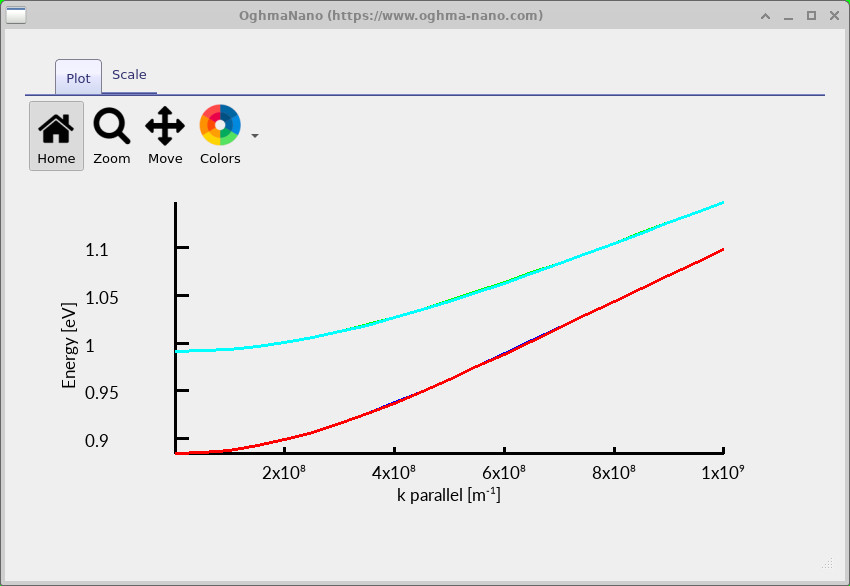
伝導帯のプロット(??)には、異なるエネルギー値から始まる2つの計算結果が示されている。最も低いエネルギーを持つ伝導状態は、本シミュレーションで用いたエネルギー基準において約0.89 eVから始まる。この値はバルク状態のGaInNAsのバンドギャップとは混同すべきではなく、この特定の閉じ込め構造における固有エネルギー値である。また、プロットされた2つの曲線は曲率が同一ではない点にも注目されたい。このような特徴は、8バンドモデルによる計算結果と希薄窒化物モデルとを比較する際に検討すべき事項の一つである。
上記の簡略化されたBAC方程式は、窒素を含む材料において伝導帯の分散状態が変化する理由を説明するのに役立つ。ただし、これらの方程式のみで、各色で示された曲線が窒素の影響を受けていることを証明するわけではない。そのためには対応する固有ベクトルを調べるか、\(x_N\)の値を変化させてエネルギー状態がどのように変化するかを追跡する必要がある。
6.2 価電子状態
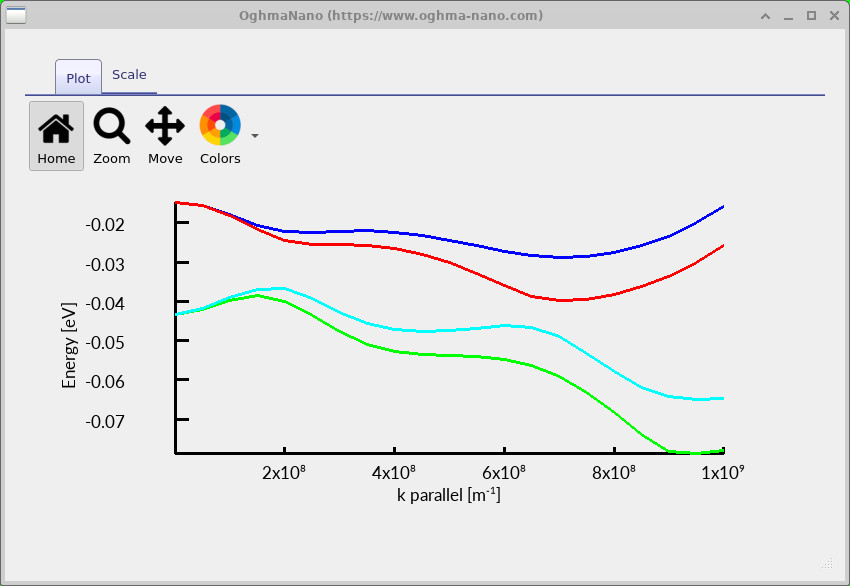
価電子帯のプロット(??)には、明らかに非放物線形状を示す複数の曲線が存在する。有限な面内波数ベクトル領域においては、重い正孔状態と軽い正孔状態が混在し得る。また、閉じ込めエネルギー、スピン軌道相互作用、および基底状態間の結合もこれらの曲線形状に影響を与える。曲線が上向きに折れ曲がったり曲率が変化したりしても、必ずしも数値計算上の誤りを意味するわけではない。逆に、滑らかに描かれた曲線が存在するからといって、用いられている材料パラメータが正しいことの証明にはならない。
個々の色は、波数ベクトルの全域にわたってHHやLHといったラベルを無条件に割り当てるのではなく、プロットされた固有状態の分岐として扱うのが最適である。
6.3 両方のバンドを同時に見る
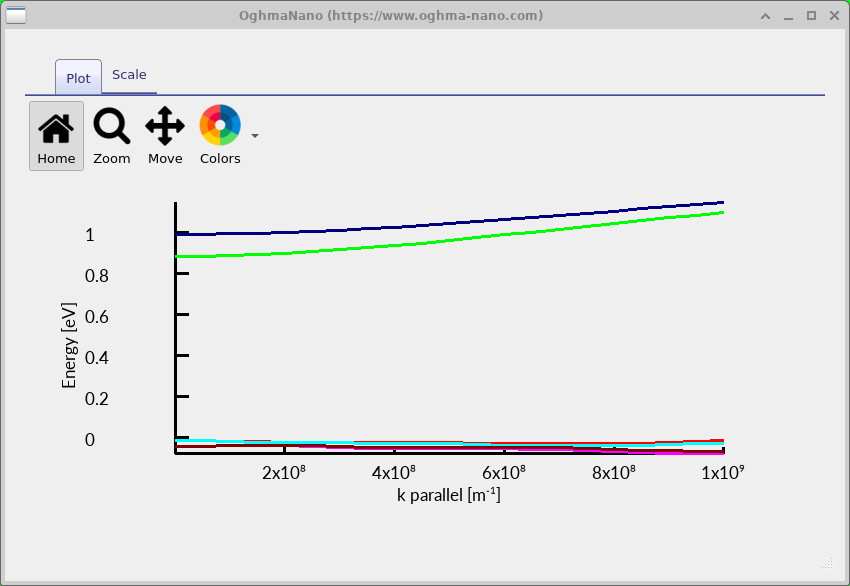
結合分散図(??)を表示すると、電子状態と価電子状態が同一のエネルギースケール上に示される。基本的なバンド間遷移のエネルギーは、プロットされた各状態の絶対的なエネルギー値ではなく、両状態間のエネルギー差によって決定される。
\[ \hbar\omega_{nm}(k_{\parallel}) =E_{c,n}(k_{\parallel})-E_{v,m}(k_{\parallel}). \]
この式は、面内波数ベクトル方向における直接的かつほぼ垂直な光遷移を表している。つまり、光子の運動量は結晶内電子の運動量の尺度から見ればごく小さい値となる。ただし実際に観測されるスペクトルは必ずしも鋭い一本の線状にはならない。許容される遷移が多数存在し、それぞれの遷移の強度や電子占有状態は状態ごとに異なるためである。
7. 電子状態から光スペクトルへ
計算によって得られた電子状態を用いて、OghmaNanoは光スペクトルを構築することができる。ここで重要となる物理的問題は、電子と正孔の間に適切なエネルギー差があるかどうかだけでなく、これら二つの状態が電磁場とどの程度強く結合しているか、また初期状態および終状態が適切に占有されているかどうかも問われる。
7.1 なぜ一部の遷移が他のものよりも大きく寄与するのか?
フェルミの黄金則は、遷移率を理解するための有用な出発点となる。弱い光学的摂動によって初期電子状態\(i\)から最終状態\(f\)へと起こる遷移の概略式は次の通りである:
\[ W_{i\rightarrow f}=\frac{2\pi}{\hbar} \left|\langle f|H_{\mathrm{int}}|i\rangle\right|^2 \delta(E_f-E_i-\hbar\omega). \]
行列要素\(\langle f|H_{\mathrm{int}}|i\rangle\)は、各状態と光との相互作用を記述するものであり、その値は軌道特性や包絡関数、光の偏光などに依存する。デルタ関数はエネルギー保存則を保証する役割を果たす。数値計算によるスペクトルにおいては、理想的な鋭い遷移が適切な線幅広がり関数を用いて表現される。許容されるすべてのサブバンドおよび面内波数ベクトルについて総和を取ることで、単一の遷移エネルギーではなくスペクトル全体が得られる。
キャリアの占有状態によって、吸収と発光が区別される。ここで\(f_c\)を伝導帯状態の占有数、\(f_v\)を価電子帯状態の占有数とすると、それぞれの特徴的な係数は以下の通りである:
\[ \begin{aligned} \text{absorption:}\quad &(1-f_c)f_v,\\ \text{stimulated emission:}\quad &f_c(1-f_v),\\ \text{net stimulated contribution:}\quad &f_c-f_v. \end{aligned} \]
最後の式は、上向きおよび下向きの光学的過程の差を示している。利得が正の値となるためには、十分な粒子数反転が必要となる。これらの要因が以下の図の解釈を説明するものである。 光遷移理論 詳細については、そちらをご参照ください。
7.2 誘導放出と吸収
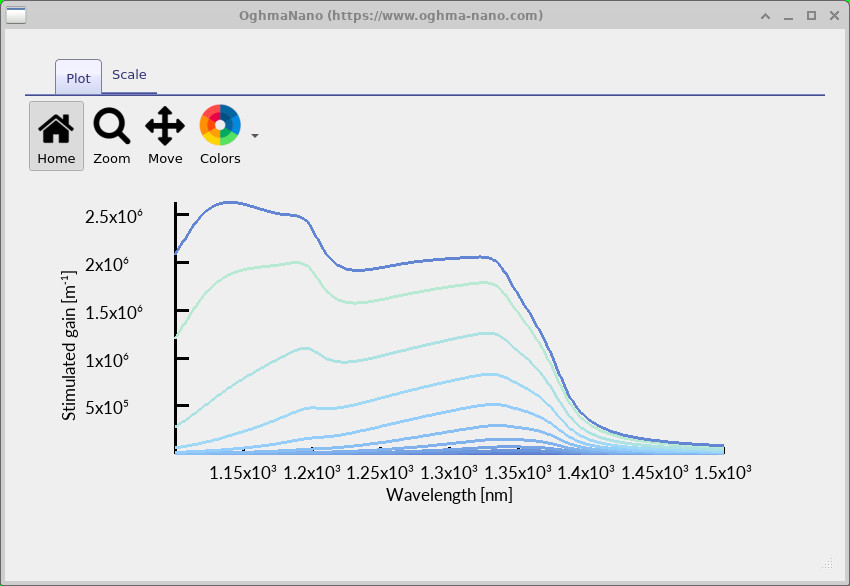
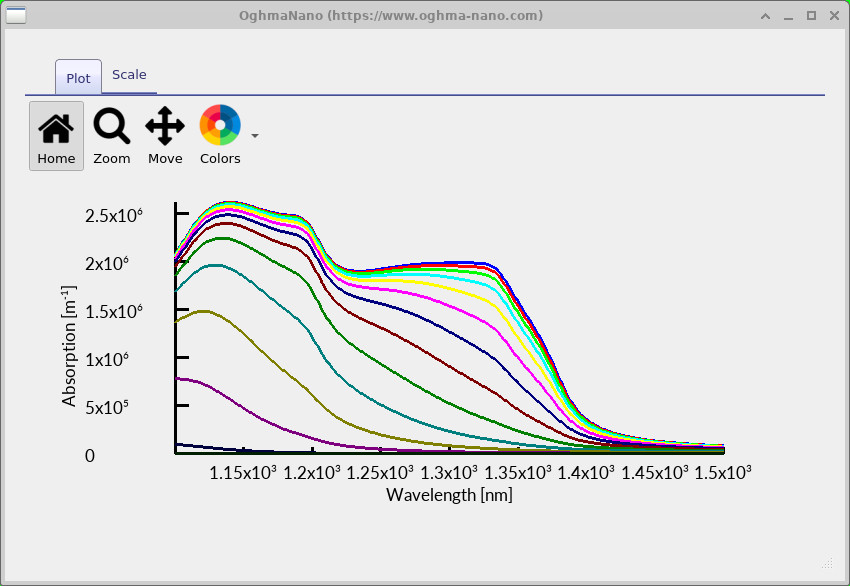
2つの図面(??および??)は、同一の量子井戸のバンド構造において競合する複数の光学的過程を示している。複数の曲線は本例で用いられた各条件の順序を表しており、キャリアの占有状態によって可能となる遷移が異なるため、それぞれの相対的な大きさも変化する。
得られたスペクトルは近赤外領域にまで及び、およそ1.1~1.5 µmの範囲に分布する。参考までに、光子エネルギーと真空中の波長の関係は次式で表される:
\[ E_{\mathrm{photon}}=\frac{hc}{\lambda} \simeq \frac{1240\ \mathrm{eV\,nm}}{\lambda\,[\mathrm{nm}]}. \]
したがって、1300 nmの波長は約0.954 eVに相当する。この値は、量子閉じ込め効果や関与する遷移の範囲、および選定されたエネルギー基準を考慮した上で、合成されたバンド構造図におけるエネルギー差と光スペクトルのスケールとの間の整合性を確認するための有用な指標となる。
7.3 正味利得:放射が吸収を上回る場合
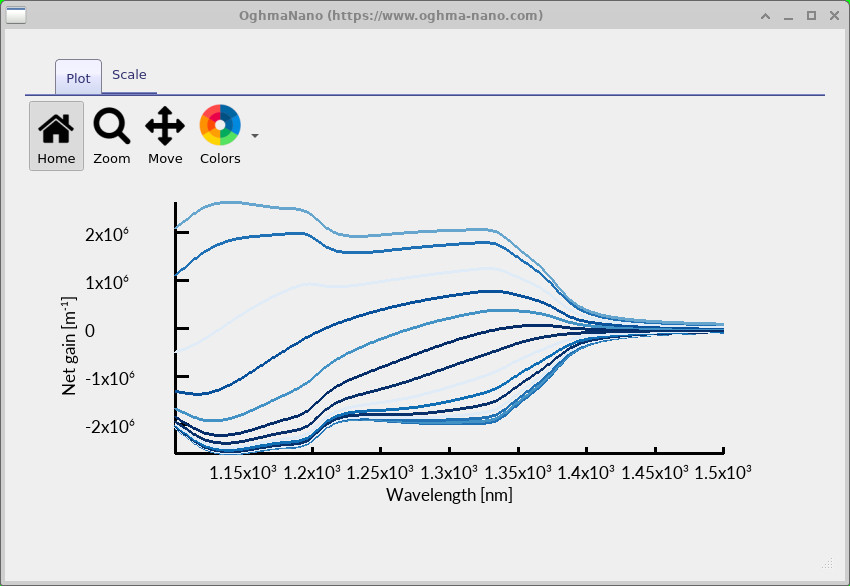
増幅媒体において重要な量は、誘導放出と吸収のバランスである。ここで用いられている符号規約に基づけば、これを模式的に次のように表すことができる:
\[ g_{\mathrm{net}}(\lambda) =g_{\mathrm{stim}}(\lambda)-\alpha(\lambda). \]
計算によって得られた正味利得のプロファイル(??)には負の値と正の値の両方が現れる。吸収が支配的な場合、\(g_{\mathrm{net}}\)の値は負となる。電子および正孔の密度が変化すると、誘導放出の効果が強まり、スペクトルの一部領域において正の正味利得が生じることもある。この遷移領域は、複数の閉じ込め状態間の遷移が寄与しているため、完全に滑らかな単一ピークというよりは構造化された形状を示している。
注意:材料自体が正の利得を示すことは、必ずしもレーザー全体が閾値を超えて動作することを意味するわけではありません。共振器損失、光の閉じ込め効果、鏡面の反射率、およびキャリア注入の状態も同様に考慮する必要があります。
8. シミュレーション結果の確認方法
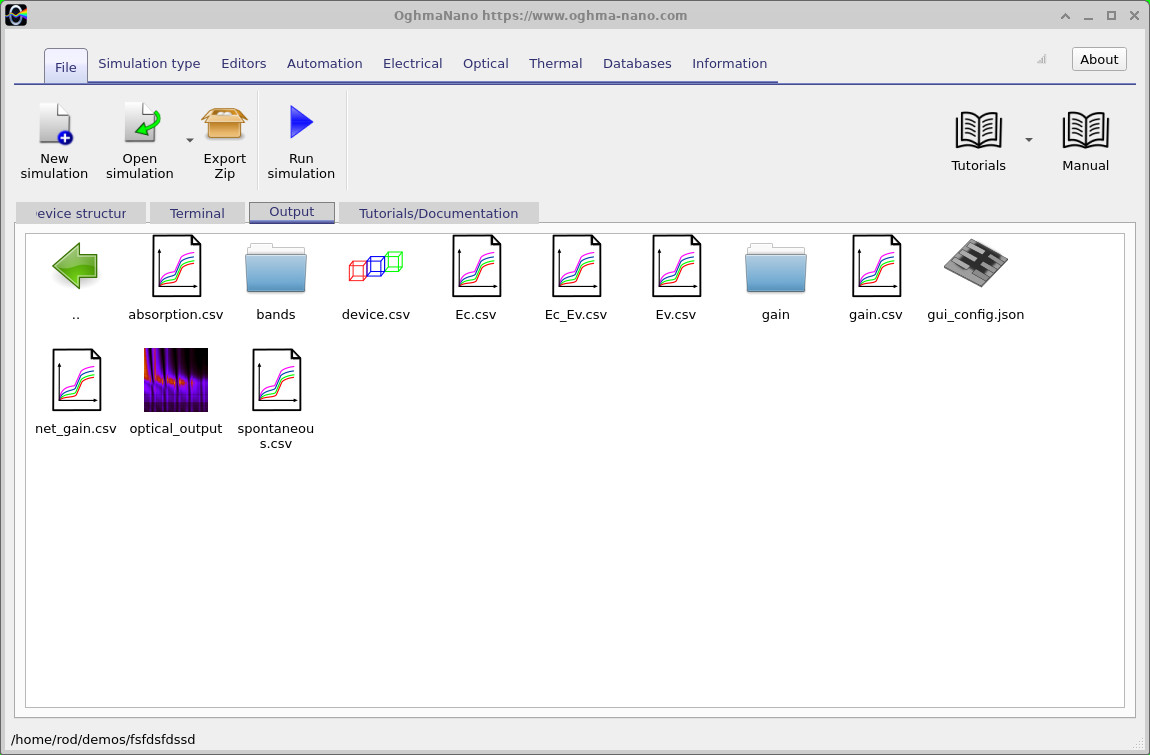
bandsおよびgainといったサブディレクトリも存在します。計算が完了したら、Outputタブ(??)を開いてください。スクリーンショットには主な出力ファイルが示されており、具体的には Ec.csv(伝導帯の分散状態)、Ev.csv(価電子帯の分散状態)、Ec_Ev.csv(伝導帯および価電子帯の合成バンド)、gain.csv、absorption.csv、net_gain.csv、spontaneous.csv が含まれます。その他の結果は bands および gain ディレクトリ内に整理されています。CSVファイルをダブルクリックすればプロット表示でき、保存された数値データをさらに解析にも利用可能です。
本チュートリアルでは、誘導放出、吸収、および正味利得について説明しているが、この例では自然放出に関する出力結果も生成される。自然放出とは、外部からの光子を必要としない放射再結合現象であり、その特徴的な占有因子は\(f_c(1-f_v)\)である。自然放出における絶対的なスペクトル係数は、誘導放出の場合とは異なる。
9. 自分で試してみよう:窒素の影響を調査する
推奨される実験手順:編集前にこのサンプルファイルのコピーを作成しておき、その後GaInNAs材料定義における窒素濃度を調査してください。この際、量子井戸の幅を7nmのまま固定した状態で、各パラメータを1つずつ変更していくこと。
- \(k_{\parallel}=0\)において、最も低い電子の固有エネルギー値を記録してください。
- 選択したパラメータ化に適した物理的に妥当な範囲内で窒素濃度を変更してください。
- 伝導帯の分散状態を再計算し、最も低エネルギー側の分散曲線の形状を比較してください。
- 吸収端の位置と主要な利得特性とを比較してください。
BACモデルによる予測では、窒素による結合の強度を高めると結合したバンド成分間の分離が促進され、下位伝導帯のエネルギー準位も変化するとされている。ただし完全な合金モデル計算においては、組成比の変化が他の物質パラメータにも影響を及ぼす可能性がある。したがって、得られた結果の解釈にあたっては、単純な二準位モデル式が合金モデルの全容を表していると仮定するのではなく、シミュレーションで利用可能な実際の物質関数を用いるべきである。
✅ 確認すべき点
窒素濃度を変化させた際に伝導帯端が移動するか、またその曲率が変化するかを調査すること。同じキャリア占有状態下で光スペクトルを比較することで、遷移エネルギーの変化がキャリア密度の無関係な変動と混同されないようにすること。もし固有ベクトルの構成を調べられるのであれば、状態に対する母材伝導帯成分および窒素由来成分の変化を追跡することは特に有益である。
次の実験では、材料パラメータを固定したまま量子井戸の幅を7nmから6nmへと変更する。量子閉じ込め効果が強まると、最も低いエネルギー準位にある電子のエネルギー値は上昇し、許容されるバンド間遷移のエネルギーも変化する。このシフトの大きさは、各状態に単一の有効質量を割り当てるだけではなく、10バンド連成計算によって決定されるのである。