

Wie werden die Bandstrukturen von Perowskiten berechnet? Acht-Band-k·p-Theorie.
Warum sollte man die elektronische Bandstruktur berechnen?
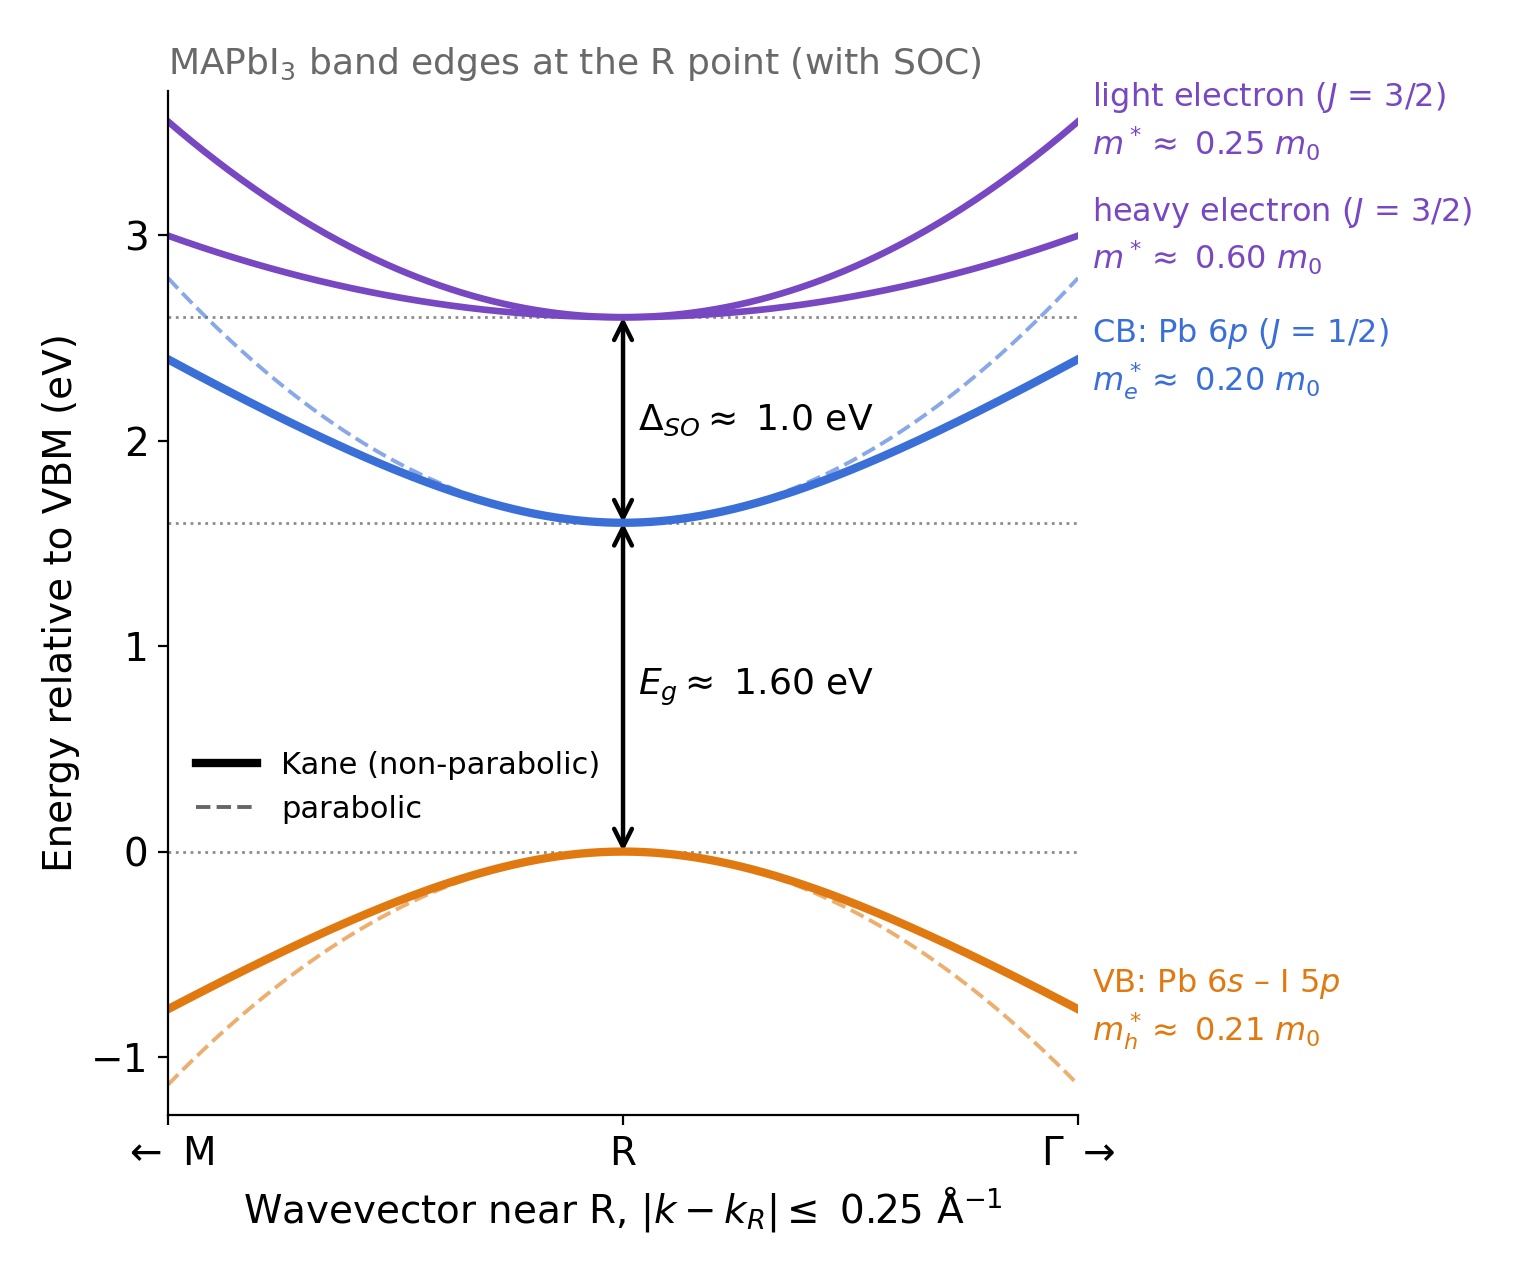
Die Berechnung der elektronischen Bandstruktur eines Perowskits bedeutet, dass ermittelt wird, welche Elektronenenergien bei verschiedenen Wellenvektoren innerhalb seiner Kristallstruktur zulässig sind. Die resultierenden Energiebänder liefern Informationen über die Bandlücke, die effektiven Massen, die Trägergeschwindigkeiten und die für Elektronen und Löcher verfügbaren elektronischen Zustände. Ein Beispiel für eine Berechnung für MAPbI3 ist in ?? dargestellt.
Warum ist das nützlich? Sobald die elektronische Bandstruktur und die entsprechenden Wellenfunktionen berechnet wurden, dienen sie als Ausgangspunkt für die Vorhersage einer Vielzahl von Halbleitereigenschaften. Dazu gehören die Streuung von akustischen Phononen, die Streuung von polaren optischen Phononen (Fröhlich-Streuung), die Relaxationszeiten der Ladungsträger, die Beweglichkeit von Elektronen und Löchern, die Ladungsträgerkonzentrationen, die Zustandsdichte, die optische Absorption, die spontane Emission, die stimulierte Emission und die optische Verstärkung. Die elektronische Struktur kann auch verwendet werden, um zu untersuchen, wie sich diese Eigenschaften mit der Temperatur, der Ladungsträgerdichte und der Materialzusammensetzung verändern. Auf diese Weise ist die Berechnung der Bandstruktur oft der erste Schritt, um sowohl das elektrische als auch das optische Verhalten eines Halbleiters zu verstehen.
Hier erklären wir, wie OghmaNano die Bandstrukturen von dreidimensionalen CsPbX3- und MAPbX3-Perowskiten (X = Cl, Br oder I) berechnet, beginnend mit der Schrödinger-Gleichung und fortschreitend zum Acht-Band-k·p-Modell. Die mathematische Formulierung und die Materialparametrisierung folgen Gawarecki et al., „Acht-Band-k·p-Beschreibung und Materialverstärkung für ausgewählte kubische und pseudo-kubische Perowskite“, Physical Review Applied 22, 014058 (2024): veröffentlichte Arbeit (DOI) | frei zugängliche arXiv-Vorabveröffentlichung. Die Erklärungen und Abbildungen auf dieser Seite beschreiben den numerischen Arbeitsablauf unabhängig; die Originalpublikation enthält die vollständige Matrixformulierung und Ableitung.
Anleitungen zur Durchführung einer Simulation, zur Auswahl eines Materials oder zur Untersuchung von Mischhalogenid-Zusammensetzungen finden Sie unter praktische Anleitung zur Perowskit-Bandstruktur und -Mobilität. Eine detailliertere Erklärung, wie elektronische Zustände mit polaren optischen Phononen interagieren, finden Sie auf unserer Seite Fröhlich-Streutheorie.
Beginnend mit der Schrödinger-Gleichung
Um zu verstehen, wie sich elektronische Bandstrukturen in einem Halbleiter bilden, betrachten wir ein Elektron, das sich durch ein Kristall bewegt. Anstatt dem Potential eines einzelnen, isolierten Atoms ausgesetzt zu sein, begegnet das Elektron einer sich wiederholenden Anordnung von Atomen, von denen jedes zum Gesamtpotential des Kristalls beiträgt. Dies wird in ?? veranschaulicht, wo das Potential eines isolierten Atoms mit dem periodischen Potential eines Kristalls verglichen wird.
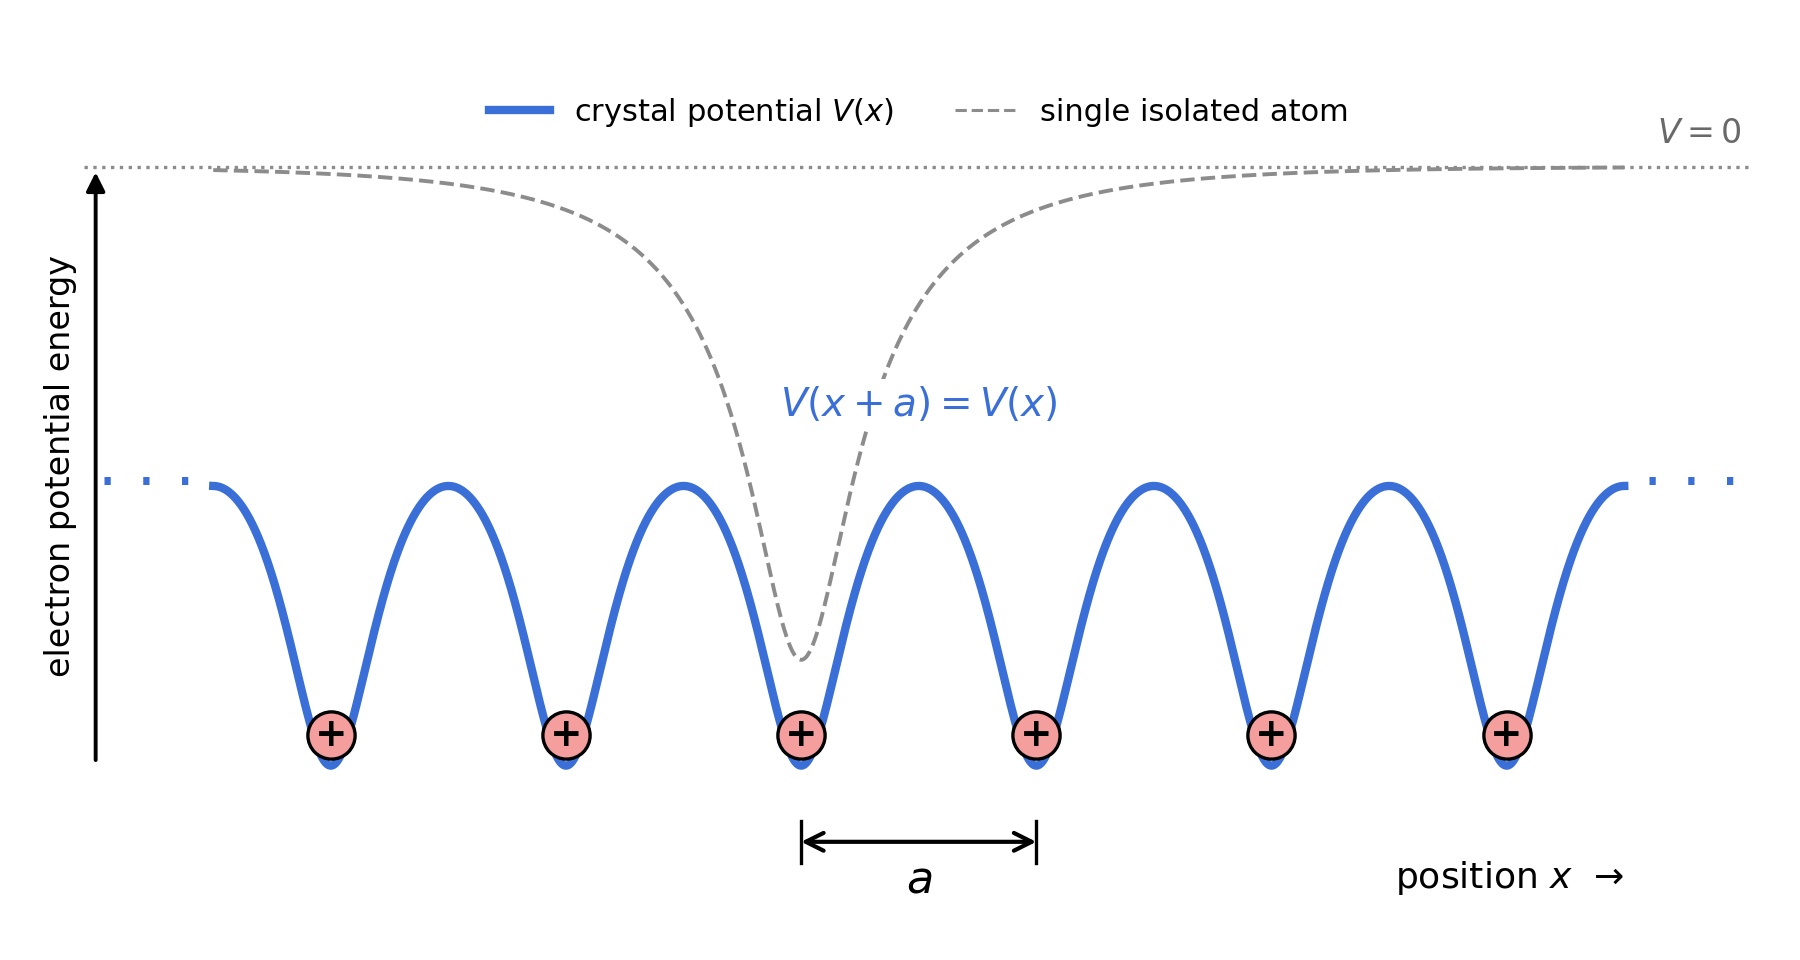
Das wichtigste Merkmal ist, dass sich das Kristallpotential in regelmäßigen Abständen wiederholt, wobei diese Abstände durch den Gitterabstand \(a\) bestimmt werden. Mathematisch bedeutet dies, dass \(V(x+a)=V(x)\). Ein Elektron, das sich durch ein solches periodisches Potential bewegt, kann eine Reihe von zulässigen Energiezuständen einnehmen, die zusammen die elektronischen Bänder des Materials bilden.
Um diese Zustände zu berechnen, beginnen wir mit der zeitunabhängigen Schrödinger-Gleichung:
\[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \]
Hierbei ist \(\psi\) die Elektronenwellenfunktion, \(E\) ihre Energie und \(\hat H\) der Hamilton-Operator: der mathematische Operator, der die Energie des Elektrons beschreibt. In einer einfachen Beschreibung eines Kristalls mit nur einem Elektron enthält der Hamilton-Operator zwei Beiträge: die kinetische Energie des Elektrons und die potentielle Energie, die mit dem Atomgitter verbunden ist.
\[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \]
Der erste Term beschreibt die kinetische Energie des Elektrons, während \(V_{\mathrm{crystal}}(\mathbf r)\) das in ?? dargestellte periodische Potential darstellt. Durch die Lösung der Schrödinger-Gleichung für dieses Potential erhält man die zulässigen Energieniveaus und die entsprechenden Wellenfunktionen des Elektrons, aus denen die elektronische Bandstruktur abgeleitet werden kann.
Im Prinzip lässt sich die elektronische Struktur durch die Berechnung des vollständigen atomaren Potentials bestimmen, beispielsweise mithilfe der Dichtefunktionaltheorie (DFT). Wenn wir uns jedoch hauptsächlich für die elektronischen Zustände in der Nähe der Bandlücke interessieren, ist es oft effizienter, eine kleinere Anzahl wichtiger Zustände mithilfe eines effektiven Hamilton-Operators zu beschreiben.
Dies ist die grundlegende Idee der k·p-Methode. Wir behalten Schrödingers Eigenwertgleichung bei, ersetzen aber den einfachen, einteilchenförmigen Hamilton-Operator durch eine Matrix, die mehrere miteinander wechselwirkende elektronische Banden beschreibt. Für Metallhalogenid-Perowskite verwendet OghmaNano die von Gawarecki und anderen entwickelte Acht-Banden-Formulierung, die die für diese Materialien charakteristische starke Spin-Bahn-Kopplung berücksichtigt. Die numerischen Parameter dieses Hamilton-Operators wurden durch Anpassung des Modells an die aus ersten Prinzipien berechneten DFT-Bandenstrukturen (Gawarecki und andere, Abschnitte III–IV) ermittelt.
An welcher Stelle im k-Raum sollten wir die Bandstruktur berechnen?
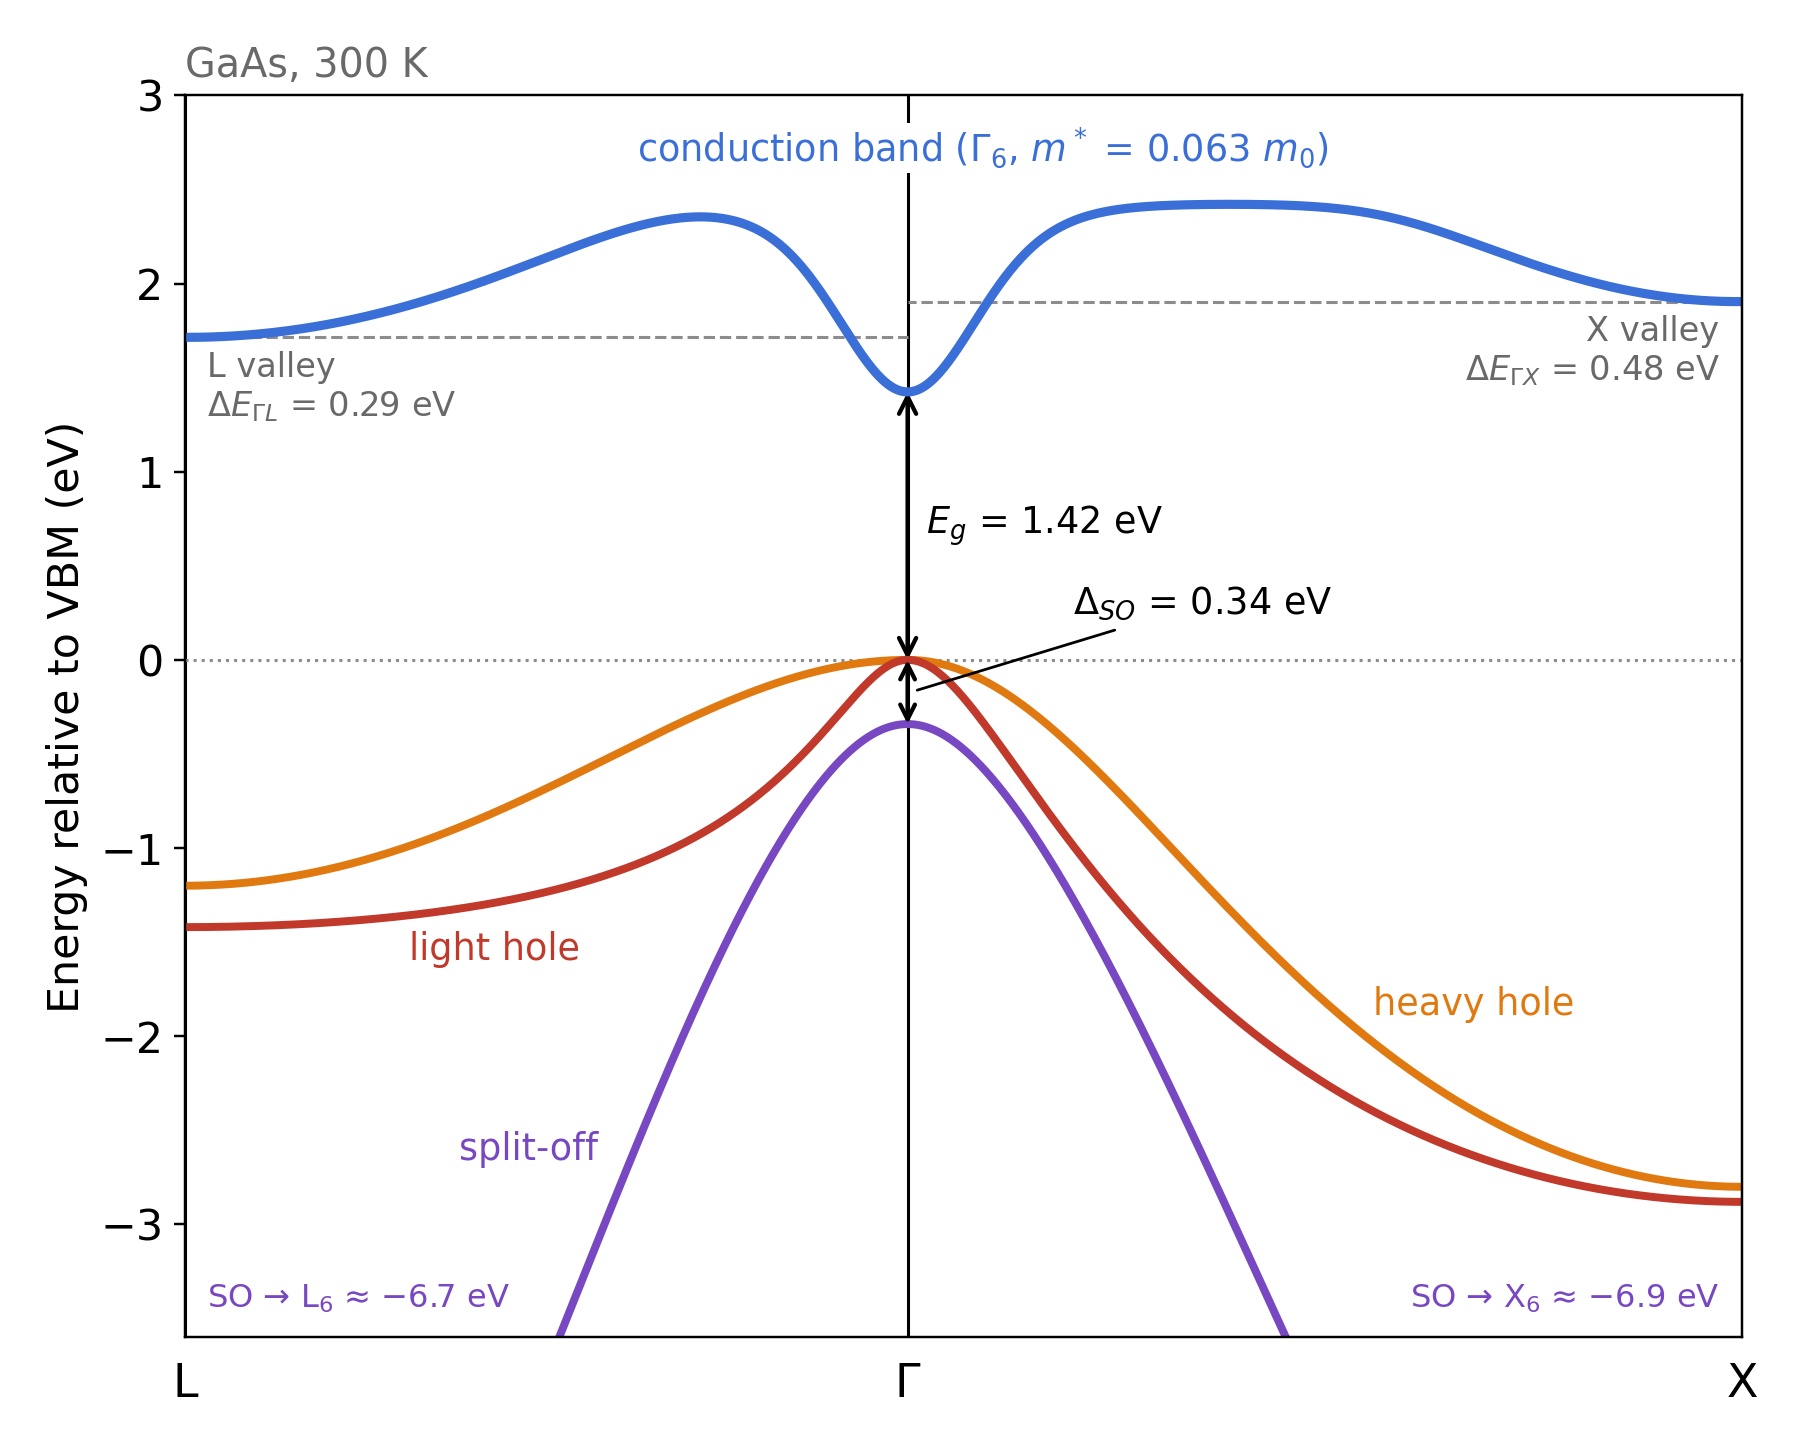
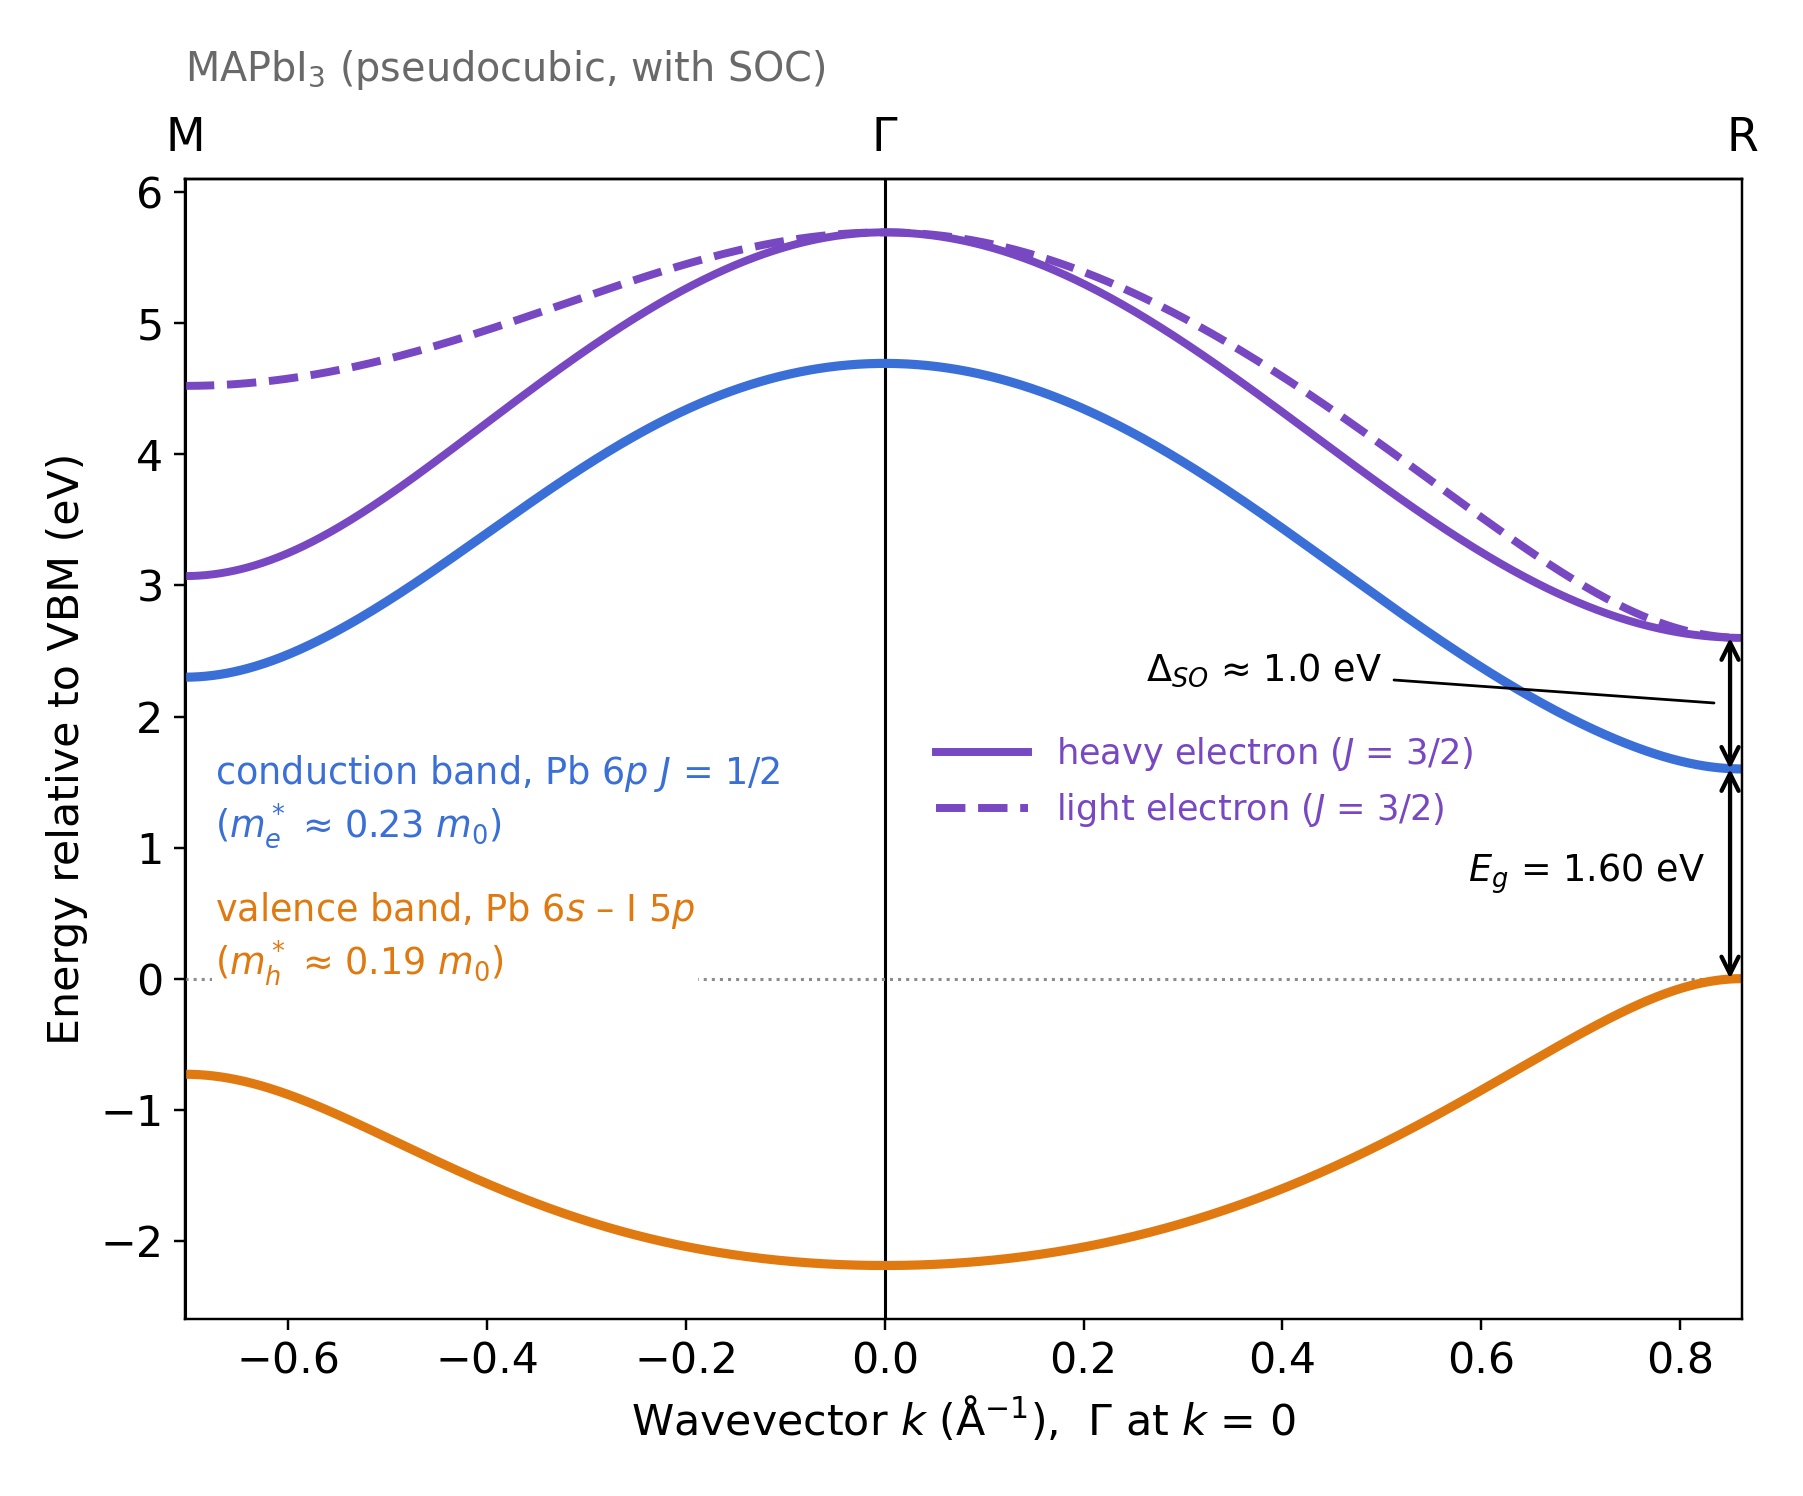
Bei der Berechnung der elektronischen Bandstruktur eines Halbleiters müssen wir nicht unbedingt jeden möglichen elektronischen Zustand im gesamten Impulsraum des Kristalls (k-Raum) berechnen. Für viele Anwendungen, insbesondere bei der Streuung von Ladungsträgern und der Bestimmung der Beweglichkeit, interessieren wir uns vor allem für die Zustände in der Nähe des Minimums des Leitbands und des Maximums des Valenzbands. Dies liegt daran, dass Elektronen dazu neigen, Zustände in der Nähe des unteren Randes des Leitbands zu besetzen, während Löcher Zustände in der Nähe des oberen Randes des Valenzbands besetzen.
Die Position dieser Bandextrema hängt vom Material ab. Im bekannten Halbleiter Galliumarsenid (GaAs) treten beispielsweise beide am Zentrum der Brillouin-Zone auf, dem sogenannten Γ-Punkt. Dies ist in ?? dargestellt. Folglich konstruieren wir bei der Verwendung der k·p-Methode zur Beschreibung der elektronischen Zustände in der Nähe der Bandlücke von GaAs den Hamilton-Operator üblicherweise um den Γ-Punkt herum.
Bleihalogenid-Perowskite sind anders. Bei den hier betrachteten kubischen Perowskiten liegen das Minimum des Leitungsbandes und das Maximum des Valenzbandes an einer Ecke der Brillouin-Zone, dem sogenannten R-Punkt. Dies wird für MAPbI3 in ?? veranschaulicht. Daher konstruieren wir den Perowskit-Hamilton-Operator um den R-Punkt und nicht um den Γ-Punkt, da dieser Bereich die elektronischen Zustände enthält, die für den Ladungstransport in der Nähe der Bandkante am relevantesten sind (Gawarecki et al., Abb. 1).
Um die elektronischen Banden um den Punkt R zu berechnen, beginnen wir an dieser Position und bewegen uns schrittweise von ihr weg im k-Raum. Mathematisch beschreiben wir diese Bewegung mit einem kleinen Wellenvektor \(\mathbf{k}\):
\[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \]
Hierbei bezeichnet \(\mathbf{K}_R\) die Position des R-Punktes und \(\mathbf{k}\) beschreibt unsere Verschiebung von diesem Punkt aus. Folglich entspricht \(\mathbf{k}=0\) dem R-Punkt selbst. Durch Veränderung der Komponenten von \(\mathbf{k}\) und durch die Berechnung des Hamiltonians an jeder Position erhalten wir die elektronische Bandstruktur in der Umgebung der Bandlücke.
Es gibt noch einen weiteren Unterschied zwischen GaAs und diesen Perowskiten. In GaAs ist der Rand des Valenzbandes überwiegend p-artig und der Rand des Leitungsbandes s-artig. Bei Bleihalogenid-Perowskiten ist diese Anordnung umgekehrt: Das Valenzband ist überwiegend s-artig, während die benachbarten Leitungsbänder p-artig sind. Diese Unterscheidung bestimmt, welche elektronischen Zustände wir bei der Konstruktion des Acht-Band-Hamiltonians berücksichtigen müssen (Gawarecki et al., Abb. 1).
Die Konstruktion des Perowskit-Hamilton-Operators
Nachdem wir festgestellt haben, dass wir die elektronischen Zustände um den R-Punkt berechnen möchten, können wir nun den Hamilton-Operator konstruieren, der zur Beschreibung dieser Zustände verwendet wird. Erinnern wir uns daran, dass wir mit der zeitunabhängigen Schrödinger-Gleichung begonnen haben:
\[ \hat H\psi = E\psi. \]
Anstatt das vollständige atomare Potential explizit zu berechnen, ersetzen wir den ursprünglichen Hamilton-Operator durch einen effektiven Acht-Band-Hamilton-Operator, wobei wir uns an der von Gawarecki und anderen entwickelten Formulierung orientieren (Abschnitt IV und Anhang A). Dieser Hamilton-Operator ist eine \(8\times8\)-Matrix, die die Energien und Wechselwirkungen von acht elektronischen Zuständen beschreibt.
Diese Zustände entsprechen den drei in ?? dargestellten Bandengruppen:
- Valenzband (2 Zustände): Die überwiegend s-ähnlichen Zustände am oberen Ende des Valenzbandes.
- Untere Leitungsbandzone (2 Zustände): Die unterste, hauptsächlich p-ähnliche Leitungsbandzone mit einem Gesamtdrehimpuls von \(j=1/2\).
- Obere Leitungsbänder (4 Zustände): Die höherenergetischen, p-ähnlichen Zustände mit dem gesamten Drehimpuls \(j=3/2\), die durch Spin-Bahn-Kopplung vom untersten Leitungsband getrennt sind.
Die Schrödinger-Gleichung in Matrixform darstellen
Im Acht-Band-Modell wird die Wellenfunktion durch acht Koeffizienten dargestellt, wobei jeder Koeffizient einem der Basiszustände entspricht. Die Schrödinger-Gleichung wird daher zu einem Matrix-Eigenwertproblem:
\[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \]
Hierbei ist \(H(\mathbf{k})\) unser \(8\times8\)-Hamiltonoperator, \(E_n(\mathbf{k})\) eine seiner zulässigen Energieniveaus, und \(\mathbf{u}_n(\mathbf{k})\) der entsprechende Eigenvektor mit acht Komponenten.
Die in Anhang A von Gawarecki et al. dargestellte explizite Matrix verwendet eine Basis, die auf dem Gesamtdrehmoment basiert. Die Zustände sind wie folgt geordnet, wobei die Farben mit den in unserem vorherigen MAPbI3-Diagramm dargestellten Bändern übereinstimmen:
\[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \]
Die Beschriftungen geben den Gesamtdrehimpuls und seine Projektion an. Beachten Sie, dass in dieser speziellen Reihenfolge zunächst die beiden Valenzzustände, dann die vier oberen Leitungszustände und schließlich die beiden unteren Leitungszustände aufgeführt sind.
Der vollständige Acht-Band-Hamilton-Operator
Wir können nun den vollständigen Hamilton-Operator in die Schrödinger-Gleichung einsetzen. Unter Verwendung der in Anhang A, Gleichung (A1), von Gawarecki et al. dargestellten Matrixformulierung erhalten wir:
Obwohl die Matrix auf den ersten Blick kompliziert erscheint, ist ihre Struktur relativ einfach aufgebaut. Die farbigen, diagonal angeordneten Elemente beschreiben die drei Gruppen von elektronischen Banden:
- Orange – \(E_v\): Die beiden Valenzbandzustände.
- Lila – \(E_{hc}\) und \(E_{lc}\): Die vier oberen Zustände des Leitungsbandes, die oft als die Zweige mit den schweren bzw. leichten Elektronen beschrieben werden.
- Blau – \(E_{sc}\): Die beiden niedrigsten Zustände des Leitungsbandes, die durch Spin-Bahn-Kopplung von den oberen Leitungsbändern getrennt sind.
Die übrigen Einträge beschreiben die Wechselwirkungen zwischen diesen Zuständen. Diese Terme führen dazu, dass sich die Bänder vermischen und ihre Energien und ihre Krümmung beeinflussen, während wir uns im k-Raum bewegen. Der Stern (*) kennzeichnet die komplexe Konjugation. Der Hamilton-Operator ist hermitesch, was bedeutet, dass die Einträge auf gegenüberliegenden Seiten der Diagonale komplexe Konjugate voneinander sind.
Was bedeuten die einzelnen Elemente der Matrix?
Die in der Hamilton-Funktion verwendeten Symbole werden aus den Materialparametern und dem Wellenvektor \(\mathbf{k}=(k_x,k_y,k_z)\) berechnet. Zunächst werden die diagonalen Energien wie folgt angegeben:
\[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \]
Hierbei ist \(m_0\) die Masse der freien Elektronen und \(k^2=k_x^2+k_y^2+k_z^2\). Die Bandlücke \(E_g\) bestimmt die Energie des niedrigsten Leitungsbandes, während \(\Delta_c\) die durch die Spin-Bahn-Kopplung verursachte Aufspaltung beschreibt. Der Parameter \(\delta\) führt eine zusätzliche Aufspaltung der oberen Leitungszustände ein, wenn die Kristallstruktur weniger symmetrisch ist.
Die übrigen Begriffe beschreiben die Wechselwirkung zwischen verschiedenen elektronischen Zuständen:
\[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \]
Die Parameter \(P_{\parallel}\) und \(P_z\) beschreiben die Kopplung zwischen den Valenz- und Leitungszuständen in verschiedenen Kristallrichtungen. Die Parameter \(\gamma'_1\), \(\gamma'_2\) und \(\gamma'_3\) beeinflussen die Krümmung, das Mischen und die Richtungsabhängigkeit der elektronischen Bänder. Schließlich führt \(\zeta\) eine zusätzliche Kopplung ein, die mit einer verringerten Symmetrie verbunden ist.
Diese Ausdrücke, zusammen mit dem oben genannten vollständigen Hamilton-Operator, sind in Anhang A von Gawarecki u. a.Die numerischen Werte für alle sechs Materialien sind in der Parameterliste weiter unten auf dieser Seite aufgeführt.
Die Hamilton-Gleichung lösen, um die Bandstruktur zu berechnen.
Nachdem wir die achtfache Hamilton-Matrix aufgestellt haben, können wir diese nun lösen, um die elektronische Bandstruktur zu erhalten. Am Punkt R, wo \(k_x=k_y=k_z=0\) liegt, wird die Hamilton-Matrix deutlich einfacher. Wenn wir das Maximum des Valenzbandes als unseren Energiebezugspunkt verwenden, können die wichtigsten Bandkantenenergien wie folgt bestimmt werden:
\[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \]
Diese Ausdrücke kennzeichnen die wichtigsten Energiebereiche des Valenzbandes, des niedrigsten Leitungsbandes und der beiden oberen Leitungsäste. Ihre Trennung wird in ?? dargestellt. Im kubischen Fall ist dies in \(\delta=\zeta=0\) und \(P_{\parallel}=P_z\) der Fall. Bei pseudokubischen Materialien kann eine zusätzliche, von der Symmetrie abhängige Kopplung die genauen Eigenwerte verändern, sodass wir die endgültigen Energien durch Diagonalisierung des vollständigen Hamilton-Operators erhalten.
Wenn wir uns von R entfernen, werden die Wellenvektor-Terme ungleich Null. Die Matrixelemente ändern sich, die elektronischen Zustände interagieren miteinander, und die resultierenden Eigenwerte beginnen, sich aufzuspalten. Dies führt zu den gekrümmten elektronischen Bändern, die in unseren Bandstrukturdiagrammen zu sehen sind.
In der Praxis führt OghmaNano eine wiederholte Eigenwertberechnung durch. Für jeden ausgewählten Wellenvektor setzt es \(k_x\), \(k_y\), \(k_z\) und die Materialparameter in die oben genannten Gleichungen ein, erstellt den numerischen \(8\times8\)-Hamiltonoperator und löst die Schrödinger-Gleichung:
\[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \]
Dadurch erhält man acht Eigenwerte (die zulässigen Energieniveaus der Elektronen) und acht entsprechende Eigenvektoren (die elektronischen Zustände). Die Berechnung wird dann für aufeinanderfolgende Punkte im k-Raum wiederholt. Um beispielsweise die Bandstruktur entlang der x-Achse zu berechnen, wird der Hamilton-Operator an den folgenden Punkten ausgewertet:
\[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \]
An jedem Punkt liefern die acht berechneten Eigenwerte die elektronischen Energien für den jeweiligen Wellenvektor:
\[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \]
Wenn man diese Energien als Funktion des Wellenvektors darstellt, erhält man das bekannte E–k-Bandstrukturdiagramm. Andere Kristallrichtungen können durch Veränderung des Pfads im k-Raum untersucht werden, während eine vollständige dreidimensionale Berechnung gleichzeitig \(k_x\), \(k_y\) und \(k_z\) berücksichtigt. Der vollständige numerische Arbeitsablauf ist in ?? zusammengefasst.
\(E_g,\Delta_c,P,\gamma'\ldots\)
\((k_x,k_y,k_z)\)
\(H(\mathbf{k})\), 8 × 8
Eight eigenvalues
and eigenvectors
Electronic band structure
Die berechnete Bandstruktur liefert auch Informationen über die effektiven Massen von Elektronen und Löchern. In der Nähe eines einfachen Bandextremums kann die effektive Masse in einer bestimmten Richtung aus der Krümmung des Energiebandes ermittelt werden:
\[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \]
dabei wird die entsprechende Konvention für positive Massenwerte für Löcher verwendet. Wie wir jedoch im Folgenden sehen werden, liefern die vollständigen elektronischen Bandstrukturen und Wellenfunktionen deutlich mehr Informationen als ein einzelner effektiver Massenwert.
Materialparameter und ihre Verwendung im Modell
Um den achtfachen Hamilton-Operator zu erstellen, benötigen wir eine Reihe numerischer Parameter, die die elektronischen Eigenschaften des Materials beschreiben. Gawarecki und Mitarbeiter ermittelten diese Parameter, indem sie das achtfache k·p-Modell an elektronische Bandstrukturen anpassten, die mit Hilfe der hybriden Dichtefunktionaltheorie (DFT) berechnet wurden, wobei die Spin-Bahn-Kopplung berücksichtigt wurde (siehe Abschnitt III–IV ihrer Arbeit).
Die unten aufgeführten Werte stammen aus Tabelle I von Gawarecki et al. und beziehen sich auf die sechs reinen Metallhalogenid-Perowskite, die in der OghmaNano-Materialbibliothek enthalten sind.
| Parameter | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| z. B. (e. V.) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (eV) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (eV) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (eV) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P∥ (eV·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (eV·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
Die verschiedenen Parameter bestimmen, wie der Hamilton-Operator aufgebaut wird und wie sich die daraus resultierenden elektronischen Banden verhalten:
- \(E_g\): Die grundlegende Bandlücke. Diese bestimmt die Energie des niedrigsten Leitungsbandes in Bezug auf das Maximum des Valenzbandes.
- \(\Delta_c\): Die Hauptspaltungsenergie aufgrund der Spin-Bahn-Kopplung zwischen den unteren und oberen Leitbandsgruppen. Sie verschiebt die oberen Leitungszustände relativ zur untersten Leitband.
- \(\delta\) und \(\zeta\): Zusätzliche Aufspaltungs- und Kopplungsparameter, die mit einer verringerten Kristallstruktur-Symmetrie verbunden sind. Beide Parameter sind für die kubischen CsPbX3-Parametersätze null, können aber für die pseudokubischen MAPbX3-Parametersätze von Null abweichen.
- \(P_{\parallel}\) und \(P_z\): Beschreiben Sie die Kopplung zwischen den überwiegend s-ähnlichen Valenzzuständen und den p-ähnlichen Leitungszuständen. Für die in der Ebene liegenden und die vertikalen Kristallrichtungen werden getrennte Werte verwendet. Die Einheiten sind eV·Å.
- \(\gamma'_1\), \(\gamma'_2\) und \(\gamma'_3\): Koeffizienten der von der Wellenvektorkomponente abhängigen Terme in der Hamilton-Funktion. Sie beeinflussen die durchschnittliche Bandkrümmung, die Anisotropie und die Mischung zwischen den Leitungszuständen, einschließlich der Beiträge von Bändern außerhalb des Acht-Band-Modells.
- \(a_{\mathrm{exp}}\) und \(a_{\mathrm{DFT}}\): Die experimentell ermittelten bzw. durch DFT-Berechnungen erhaltenen Gitterkonstanten. Diese werden als Referenz für die Struktur angegeben und stellen keine zusätzlichen Anpassungsparameter in der dargestellten Hamilton-Funktion dar.
- \(m_v\) und die nicht-primierten Parameter \(\gamma_1,\gamma_2,\gamma_3\): Die in der ursprünglichen Veröffentlichung enthaltenen abgeleiteten Größen. Der Hamilton-Operator verwendet die primierten Parameter, da die Kopplung zwischen den explizit berücksichtigten Bändern bereits in der Matrix enthalten ist. Siehe Gleichungen (2)–(4) von Gawarecki et al.
In OghmaNano enthalten die Skripte für reine Materialien die tabellarischen Parameterwerte. Bei gemischten Halogenid-Perowskiten interpolieren die Materialskripte zwischen den entsprechenden Endpunktparametern, bevor die Hamilton-Funktion erstellt wird. Dadurch kann dieselbe Acht-Band-Berechnung für eine vom Benutzer ausgewählte Zusammensetzung aus Iod, Brom und Chlor durchgeführt werden. Das Verfahren wird in dem Tutorial zu gemischten Halogenid-Perowskiten erläutert.
Was können wir anhand der Bandstruktur berechnen?
Sobald die elektronische Bandstruktur und die entsprechenden Wellenfunktionen berechnet wurden, können wir diese als Ausgangspunkt verwenden, um eine Vielzahl von Halbleitereigenschaften vorherzusagen. Dazu gehören effektive Massen, Trägerkonzentrationen, die Streuung von akustischen und optischen Phononen, Trägerrelaxationszeiten, die Beweglichkeit von Elektronen und Löchern, die optische Absorption, die spontane Emission und die optische Verstärkung.
Ein wichtiges intrinsisches Streumechanismus in polaren Metallhalogenid-Perowskiten ist beispielsweise die Fröhlich-Streuung, bei der Elektronen oder Löcher mit longitudinalen optischen (LO-)Phononen wechselwirken. Mithilfe der goldenen Regel von Fermi kann die Streurate berechnet werden, indem über die verfügbaren endgültigen elektronischen Zustände integriert wird:
\[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \]
Hierbei steht \(M_{\pm}\) für das Matrixelement der Phononenabsorption oder -emission, einschließlich des entsprechenden Phononenbesetzungsfaktors. Die Dirac-Delta-Funktion stellt sicher, dass während des Übergangs die Energie erhalten bleibt. Die Streuberechnung kann dann verwendet werden, um die Impulsrelaxationszeiten zu ermitteln und zusammen mit den berechneten Bandgeschwindigkeiten und Trägerbesetzungen die durch Fröhlich begrenzte Beweglichkeit zu bestimmen.
In ähnlicher Weise können die elektronischen Bandstrukturen und die optischen Übergangsmatrixelemente zur Berechnung der optischen Verstärkung verwendet werden. Im Rahmen der Fermi-Golden-Rule-Methode kann ihre spektrale Abhängigkeit schematisch wie folgt dargestellt werden:
\[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \]
Dieser Ausdruck beschreibt optische Übergänge zwischen den berechneten Valenz- und Leitungsbändern. Ihre Energien, Wellenfunktionen und die Besetzung der Trägerzustände bestimmen die spektrale Position und die Intensität der Absorption oder der stimulierten Emission. Für quantitative Vorhersagen sind zusätzliche Streu- und optische Parameter erforderlich.
Eine ausführliche Erklärung der LO-Phononenabsorption, -emission und der Berechnung der Trägermobilität finden Sie auf unserer Seite zur Fröhlich-Streutheorie. Um zu sehen, wie die Bandstruktur von Perowskiten und die Mobilitätsberechnungen in der Praxis durchgeführt werden, einschließlich reiner und gemischter Halogenidmaterialien, besuchen Sie das Schritt-für-Schritt-Tutorial von OghmaNano.
Quellen und weiterführende Literatur
Hauptmodell: K. Gawarecki, M. Wiśniewski, M. Polak, R. Kudrawiec und M. Gładysiewicz, „Acht-Band-k·p-Beschreibung und Materialverstärkung für ausgewählte kubische und pseudo-kubische Perowskite“, Physical Review Applied 22, 014058 (2024). DOI: 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (kostenloser Vorabdruck). Insbesondere Abschnitt IV und Anhang A enthalten die vollständige Hamilton-Funktion, und Tabelle I enthält die Parameter.