

Зонна структура перовськитів (8-зонна модель k·p) — кубічні сполуки CsPbX3, MAPbX3 та сплави з мішаними галогенідами.
1. Вступ
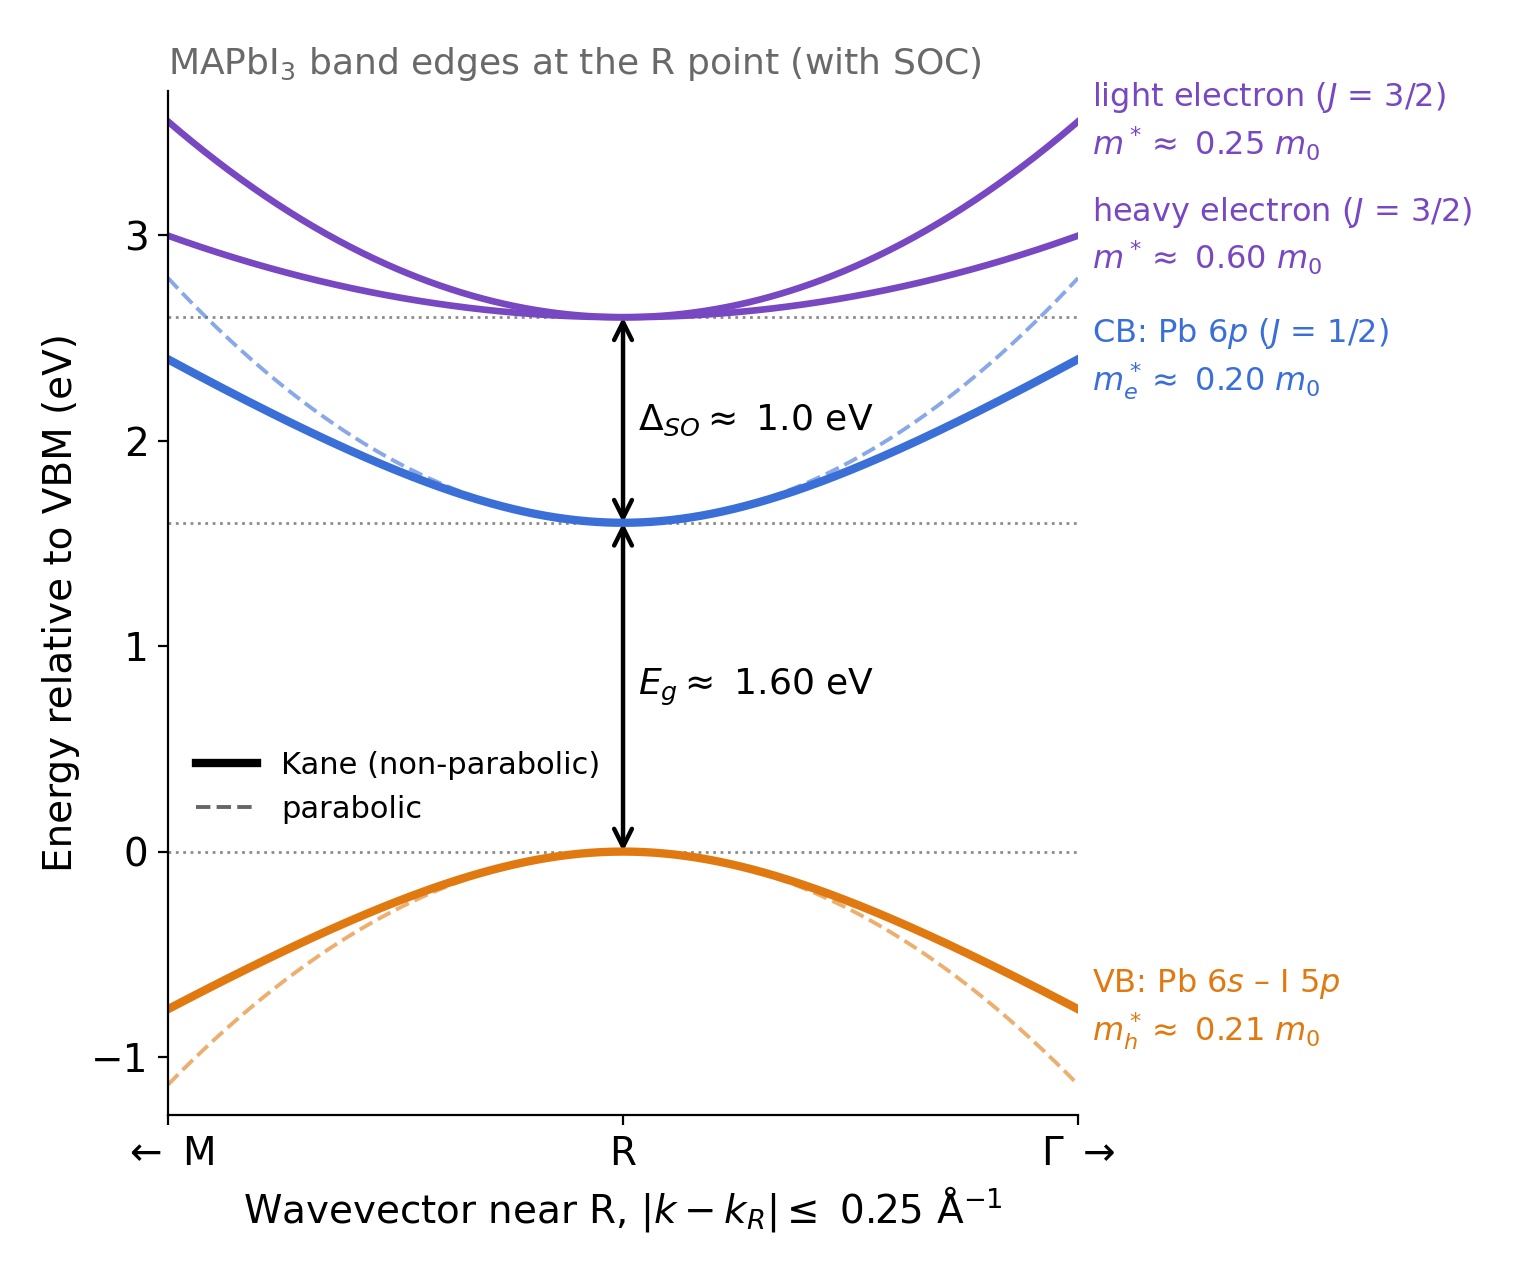
Обчислення зонної структури та рухливості носіїв заряду в металогалогенідах перовськитів має важливе значення для розуміння їхніх характеристик у сонячних елементах, світлодіодах і лазерах. Матеріали, такі як CsPbI3, CsPbBr3 і MAPbI3 (MA = метиламоній), мають незвичайну електронну структуру, що показано в ??. На відміну від традиційних напівпровідників III–V групи, таких як GaAs, їхня валентна зона переважно має s-подібний характер, а зона провідності – p-подібний. Сильна спін-орбітальна взаємодія розщеплює зону провідності приблизно на 1,4–1,5 еВ, причому найнижча розщеплена зона провідності утворює фундаментальну смугу заборонених енергій у точці R зони Бріллюена в кубічній фазі.
Ці електронні зони визначають важливі властивості, зокрема ефективну масу, статистику носіїв заряду, оптичне посилення та рухливість. Хоча метод функціоналу щільності (DFT), що базується на перших принципах, може обчислювати електронну структуру, обчислення щільних сіток хвильових векторів для транспортних розрахунків може бути досить дорогим. Восьмизонний метод k·p пропонує ефективну альтернативу, використовуючи компактний гамільтоніан, параметризований на основі DFT. У цій роботі ми використовуємо модель Гаварецького та ін., Physical Review Applied 22, 014058 (2024) (DOI; arXiv), яка описує шість кубічних і псевдокубічних перовськитів на основі галогенідів свинцю.
У цьому посібнику пояснюється, як розрахувати електронну зонну структуру матеріалів CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 та сплавів із змішаними галогенідами за допомогою OghmaNano. Починаючи з опублікованих параметрів k·p, ми обчислюємо дисперсію зон, а потім використовуємо отримані електронні стани для оцінки розсіювання електронів на фононах Фрьоліха, часу релаксації та рухливості носіїв, обмеженої фононами. Ми також розглядаємо статистику носіїв і рівень Фермі як функцію концентрації носіїв.
2. Створення нової моделі.
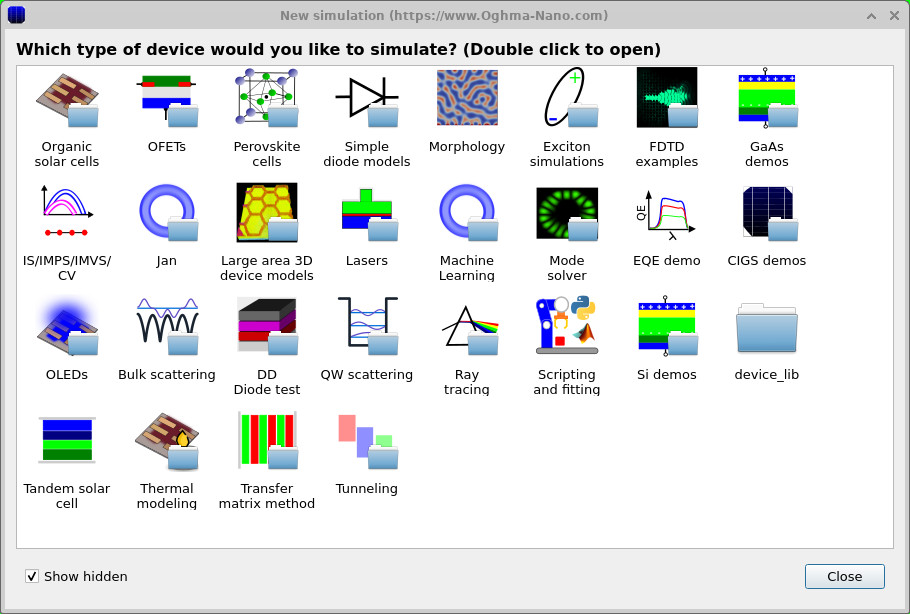
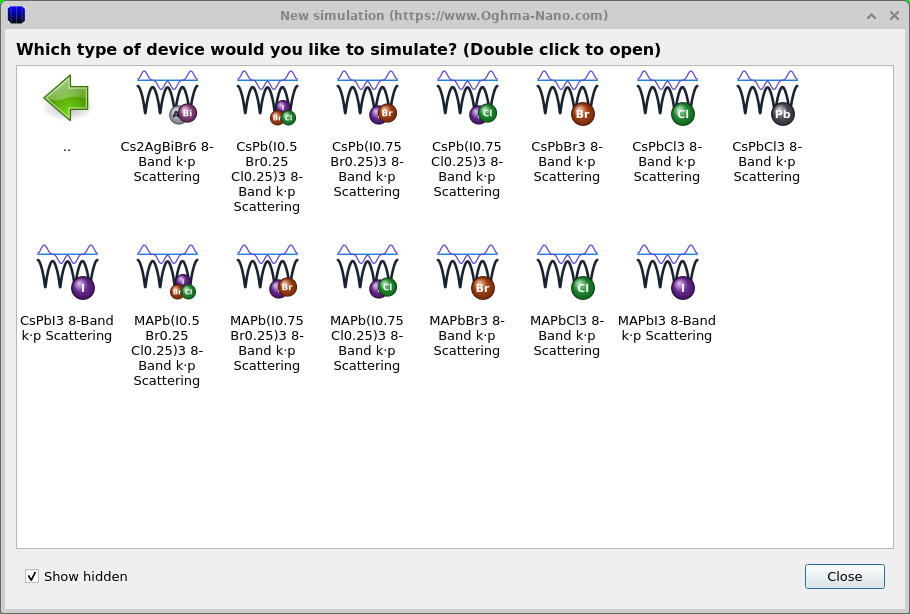
Щоб розпочати обчислення зонної структури та рухливості носіїв заряду перовськиту, натисніть «Нове моделювання» на панелі інструментів OghmaNano, щоб відкрити діалогове вікно для вибору типу моделювання (див. ??). Двічі клацніть «Розсіювання в об’ємі», щоб відобразити вісім доступних прикладів перовськитів із використанням моделі k·p (див. ??).
Наведено приклади для CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 та кількох сплавів із сумішшю галогенів. Будь-який із цих матеріалів можна використовувати в цьому навчальному посібнику, але ми почнемо з CsPbCl3. Двічі клацніть відповідний приклад «8-смугове розсіювання k·p», виберіть папку та збережіть нову симуляцію.
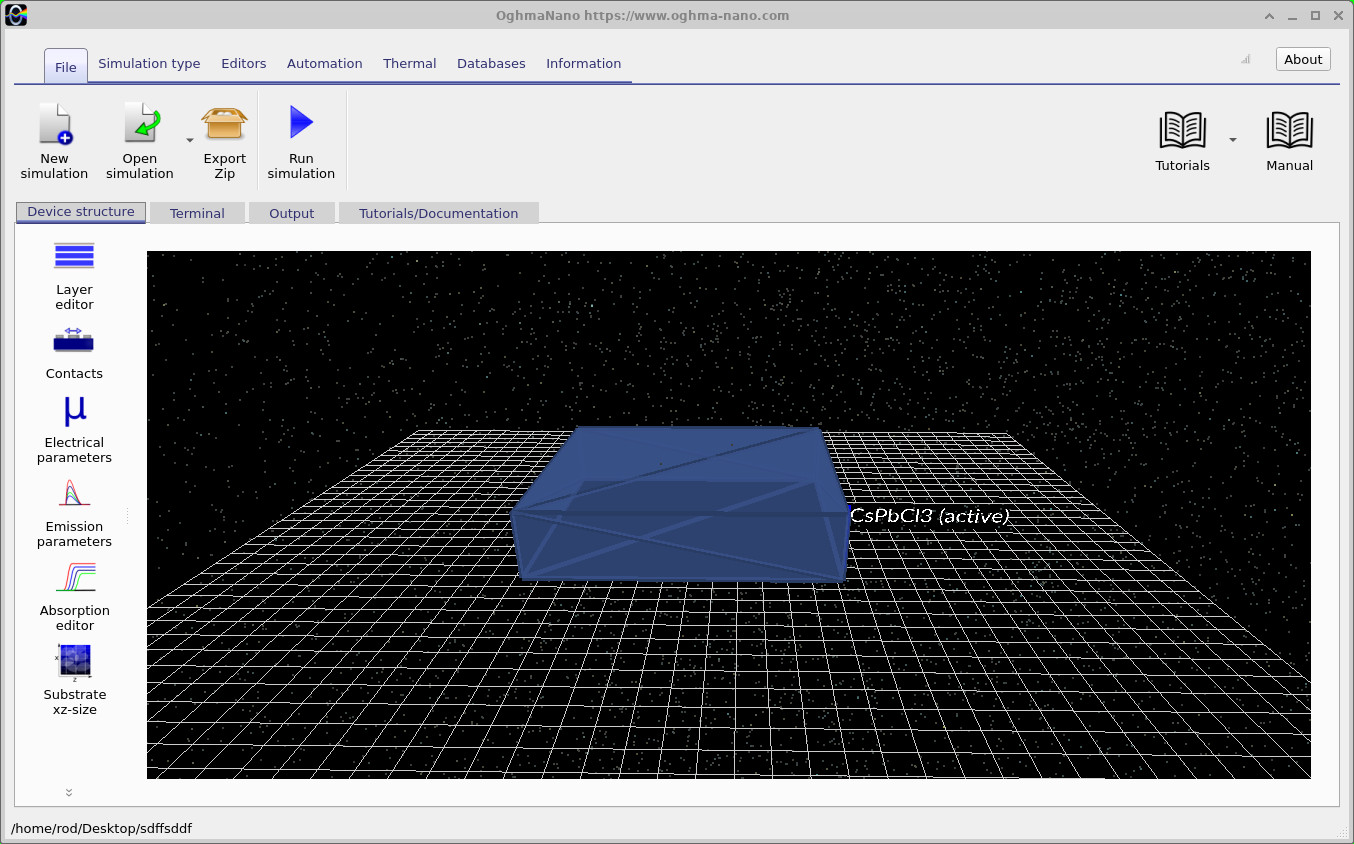
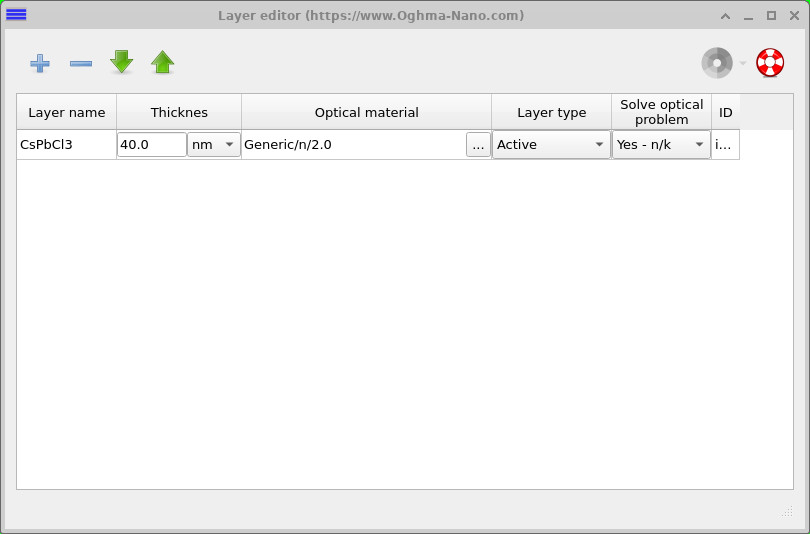
Після збереження OghmaNano відкриває головне вікно моделювання (див. ??), де відображається єдиний активний шар CsPbCl3. Оскільки це розрахунок для об’ємного матеріалу, шар використовується лише для визначення матеріалу, що досліджується; його фізична товщина не впливає на розраховану об’ємну зонну структуру. Тепер моделювання готове до того, щоб ми могли вивчити параметри матеріалу та восьмизонну модель k·p.
3. Дослідження параметрів моделювання та матеріалів.
Перш ніж запускати обчислення зонної структури, варто приділити трохи часу, щоб зрозуміти, як налаштовано моделювання. Відкрийте редактор шарів (див. ??). Ви побачите один шар CsPbCl3 товщиною 40 нм, для якого встановлено оптичний матеріал Generic/n/2.0. Це просто тимчасове значення: оскільки ми обчислюємо електронні властивості об’ємного матеріалу, ні товщина шару, ні його оптичні константи не використовуються в обчисленнях зонної структури або рухливості. Тому немає потреби змінювати будь-які параметри в редакторі шарів.
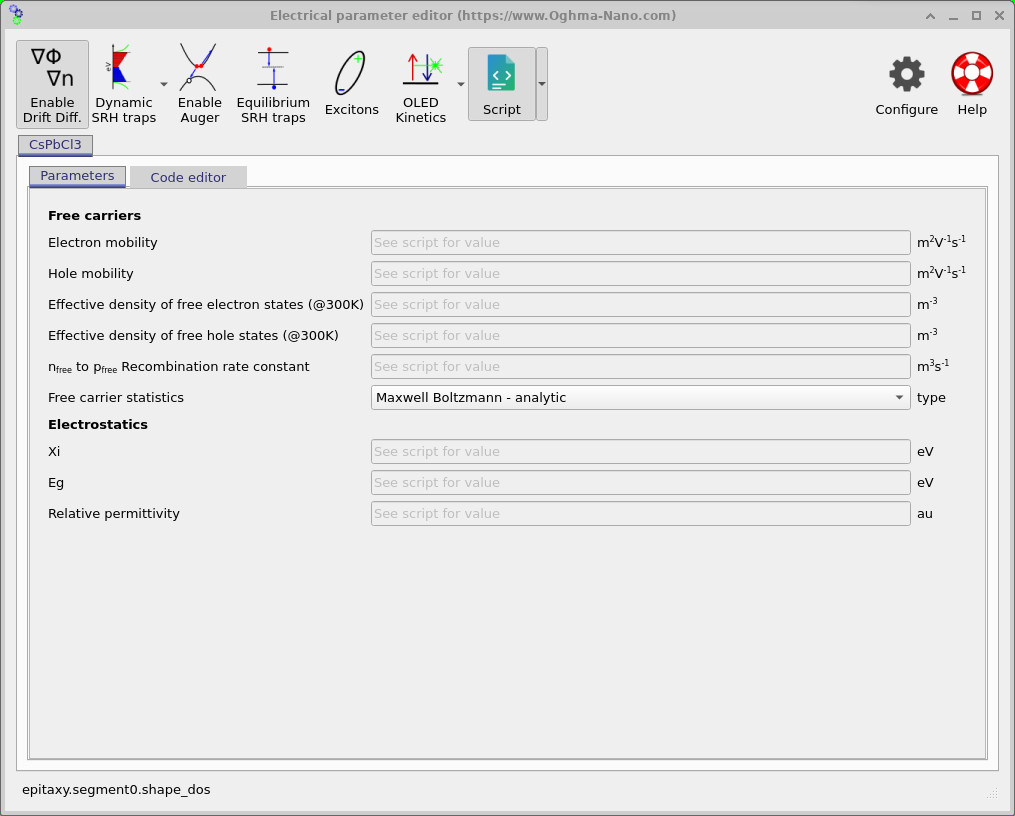
Натомість відкрийте розділ «Електричні параметри» на вкладці «Структура пристрою» (див. ??). Ви помітите, що звичайні параметри матеріалу, зокрема рухливість, ширина забороненої зони, ефективна щільність станів і діелектрична проникність, відображаються сірим кольором, а замість значень відображається напис «Див. скрипт». Це зроблено навмисно. Замість введення окремих значень через графічний інтерфейс, у цій симуляції використовується скрипт Lua для визначення фізичних властивостей матеріалу.
Натисніть вкладку «Редактор коду», щоб переглянути скрипт матеріалу CsPbCl3.lua (див. ??). На початку файлу міститься інформація про матеріал, його кристалічну структуру, джерела параметрів і одиниці вимірювання. Властивості матеріалу визначаються далі у файлі і, за потреби, можуть залежати від температури або складу.
Прокрутіть текст донизу (див. ??). Тут ви знайдете числові параметри, які використовуються для обчислення електронної зонної структури, зокрема ширину забороненої зони, розщеплення спін-орбітальної взаємодії та кілька параметрів, які визначають форму зон. Кожне значення супроводжується посиланням на відповідну літературу, що дає змогу відстежити обчислення до першоджерела дослідження.
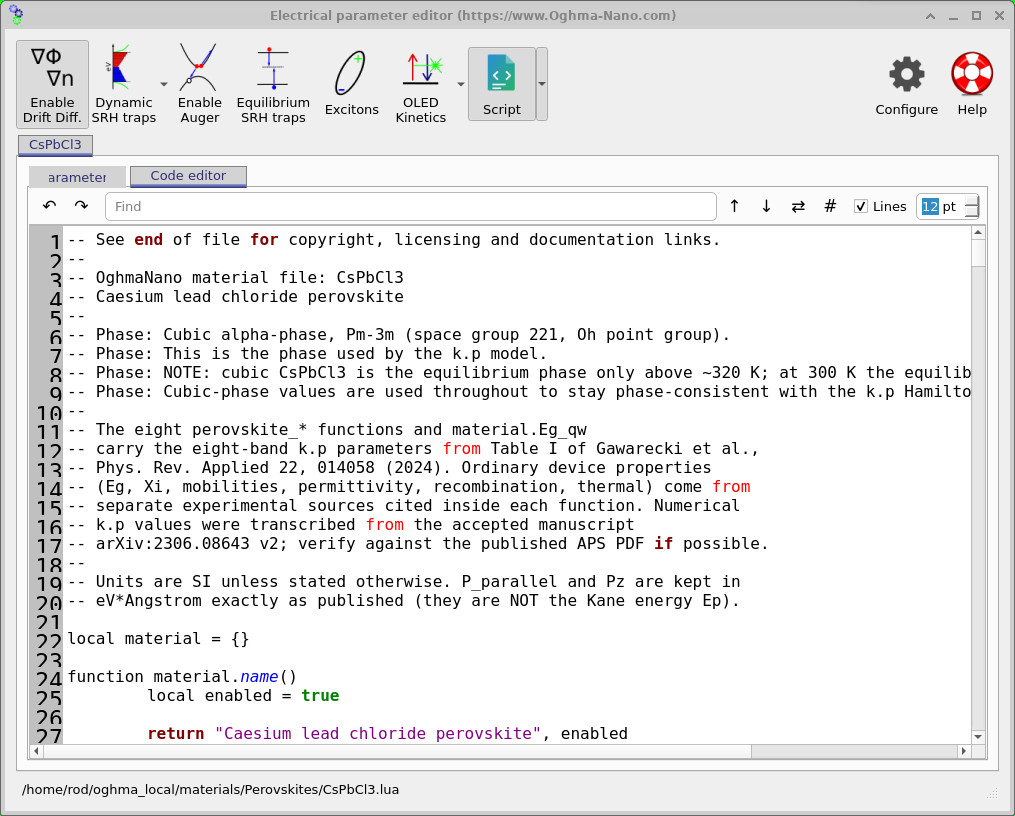
CsPbCl3.lua і джерела його параметрів.
Розуміння параметрів, які використовуються для обчислення зонної структури.
Для розрахунку зонної структури використовується набір матеріальних параметрів, взятих із праці Гаварецького та ін. (2024). Ці параметри описують енергію та форму електронних зон поблизу смуги забороненої енергії. Значення для всіх шести підтримуваних перовськитів наведено в ??. У верхній частині таблиці містяться параметри, які безпосередньо використовуються в розрахунках, а в нижній частині наведено додаткові значення, отримані на їхній основі.
| Параметр | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| Ег (електронвольт) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (еВ) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (еВ) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (еВ) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P∥ (еВ·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (еВ·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
Що означають ці параметри?
Основні параметри, які використовуються під час обчислення зонної структури, пояснюються нижче. Вам не потрібно змінювати ці значення, щоб виконати інструкцію, але розуміння того, що вони означають, допоможе під час порівняння різних матеріалів на основі перовськиту.
- aexp і aDFT — розмір кристала: розмір елементарної комірки кристала, отриманий відповідно з експериментальних даних і розрахунків за допомогою методу функціоналу щільності (DFT). Обидва значення наведено в ангстремах (Å).
- Eg — Ширина забороненої зони: різниця енергій між верхньою межею валентної зони та нижньою межею зони провідності. Це одна з найважливіших характеристик напівпровідника, особливо для сонячних батарей і світлодіодних пристроїв.
- Δc — Розщеплення спін-орбітальної взаємодії: описує різницю енергій між найнижчою зоною провідності та вищими зонами провідності. Це розщеплення особливо велике у перовськітах на основі галогенідів свинцю через наявність важких атомів свинцю.
- δ — Додаткове розщеплення енергетичних зон: враховує невелику додаткову різницю між верхніми зонами провідності, коли кристалічна структура не є ідеально кубічною.
- ζ — Спін-залежне розщеплення: описує додаткове розщеплення електронних зон, яке може виникати в матеріалах зі зниженою кристалічною симетрією. Цей ефект також відомий як розщеплення Рашби.
- P∥ і Pz — зв’язування між зонами: опишіть, наскільки сильно взаємодіють валентна та провідникова зони. Ці значення впливають на форму та кривизну обчислених зон і, як наслідок, на ефективну масу носіїв заряду. Окремі значення описують різні кристалографічні напрямки.
- γ′1, γ′2 і γ′3 — параметри, що визначають форму зон: допомагають визначити, як електронні зони викривляються та змінюються в залежності від напрямку в кристалі. Вони важливі під час обчислення ефективної маси та рухливості носіїв заряду.
- mv — ефективна маса валентної зони: описує, як дірка реагує на прикладену силу всередині матеріалу. Вона пов’язана з кривизною валентної зони та виражається відносно маси вільного електрона (m0).
- γ1, γ2 і γ3 — похідні параметри: додаткові значення, обчислені на основі моделі та включені до початкової публікації для довідки. Обчислення зонної структури використовує зазначені вище значення з апострофом, а не ці похідні величини.
Усі ці параметри вже містяться у файлах матеріалів OghmaNano, тому немає потреби вводити їх вручну. Коли вибрано інший матеріал, його відповідні параметри завантажуються автоматично. У наступному розділі ми розглянемо, як перемикатися між перовськими матеріалами та досліджувати різні їхні склади.
4. Зміна параметрів матеріалу.
У цих обчисленнях зонної структури для великої кількості матеріалів, матеріал повністю визначається за допомогою його Lua-скрипта. Моделювання фактично являє собою нуль-вимірні (0D) електричні обчислення, що означає, що фізичні розміри, відображені в редакторі шарів, не використовуються. Натомість, усі властивості матеріалу, необхідні для обчислення зонної структури, розсіювання та рухливості, отримуються безпосередньо зі скрипта.
Існує два способи зміни параметрів матеріалу. Ви можете безпосередньо редагувати наявний скрипт, наприклад, якщо знайдете альтернативні значення в науковій літературі або хочете дослідити, як зміна певного параметра впливає на результати. Крім того, ви можете завантажити зовсім інший перовськит із бази даних матеріалів OghmaNano.
Щоб імпортувати новий матеріал, натисніть на маленьку стрілку поруч із кнопкою «Сценарій» в редакторі електричних параметрів і виберіть «Імпортувати сценарій матеріалу» (див. ??). Це відкриє бібліотеку матеріалів за адресою materials/Perovskites/ (див. ??). У бібліотеці містяться визначення матеріалів для CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 і змішаних галогенідних перовськитів.
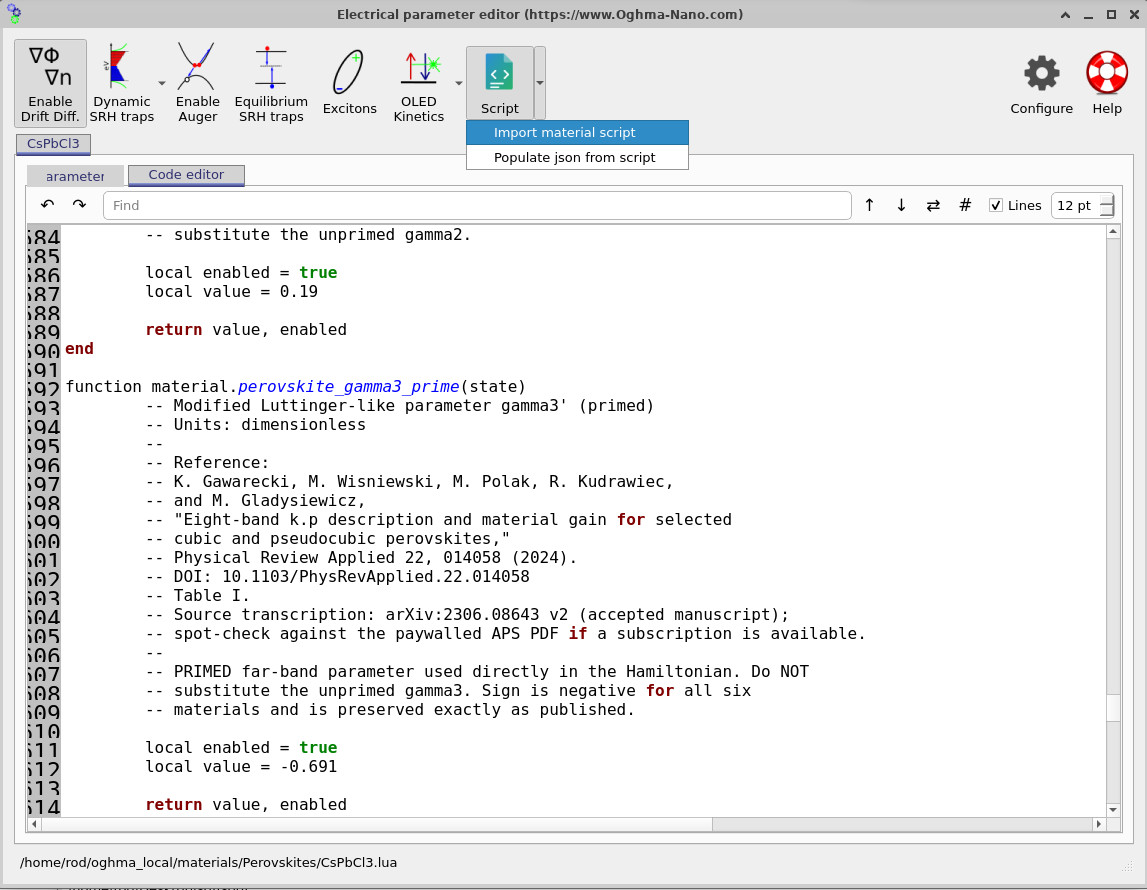
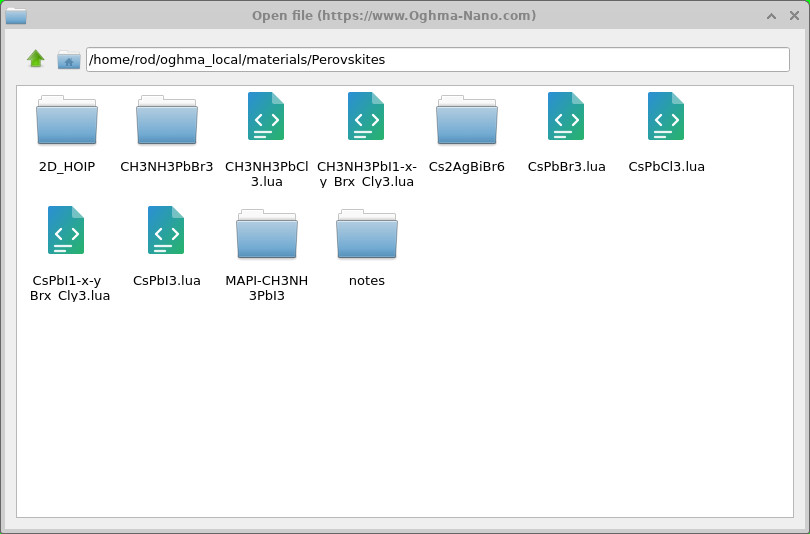
Подвійне клацання по скрипту матеріалу імпортує повний набір його параметрів у поточну симуляцію. Імпортований скрипт копіюється в каталог симуляції, де його можна переглянути або змінити за допомогою редактора коду. Наприклад, імпорт CsPbBr3.lua замінює початкові параметри CsPbCl3 на параметри CsPbBr3. Нові значення будуть використані під час наступного запуску симуляції.
Якщо ви змінюєте будь-які значення вручну, рекомендується оновити відповідні посилання на літературу, щоб джерело кожного параметра залишалося зрозумілим. Пам’ятайте, що для цих об’ємних обчислень зміна скрипта Lua впливає на матеріал; немає потреби змінювати редактор шарів.
5. Запуск моделювання та обчислення зонної структури.
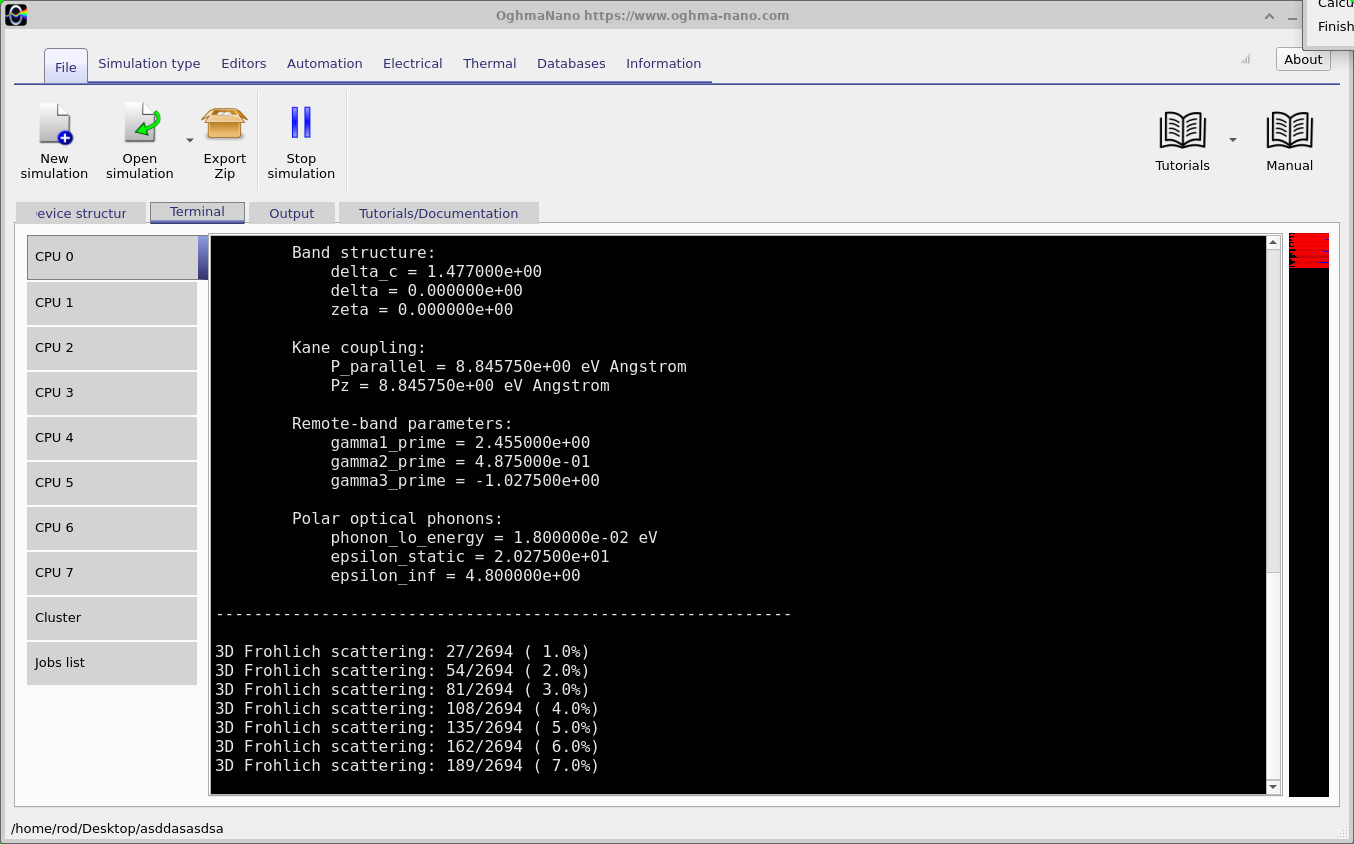
Ми готові обчислити електронну зонну структуру нашого перовськіту. Натисніть кнопку «Запустити моделювання» в головному вікні OghmaNano. На вкладці «Термінал» відображаються параметри матеріалу, що використовуються, а потім – прогрес обчислення зонної структури та розсіювання (див. ??). Варто перевірити ці значення, особливо якщо ви змінили скрипт матеріалу або обрали склад із сумішшю галогенідів.
У цьому прикладі ми обчислюємо властивості CsPb(I0.5Br0.25Cl0.25)3. Параметри, які відображаються в терміналі, можна перевірити, порівнявши їх зі значеннями в ??, використовуючи метод лінійної інтерполяції, описаний у попередньому розділі. Наприклад, розщеплення спін-орбітальної взаємодії обчислюється наступним чином:
\[ \Delta_c = 0.5(1.494) + 0.25(1.476) + 0.25(1.444) = 1.477\ \mathrm{eV}. \]Це значення, яке відображає програма, що виконує розрахунки. Решта параметрів зонної структури обчислюються таким самим чином, що дозволяє перевірити, чи правильно було задано обраний склад сплаву.
Після завершення моделювання відкрийте вкладку «Результати» (див. ??). OghmaNano зберігає обчислені результати у вигляді файлів CSV, які можна безпосередньо відображати в програмі або експортувати для подальшого аналізу. Окремі електронні зони зберігаються в каталозі bands, а три додаткові файли забезпечують зручні способи перегляду результатів:
Ec.csv— розраховані зони провідності.Ev.csv— розраховані валентні зони.Ec_Ev.csv— сукупна структура провідності та валентної зони.
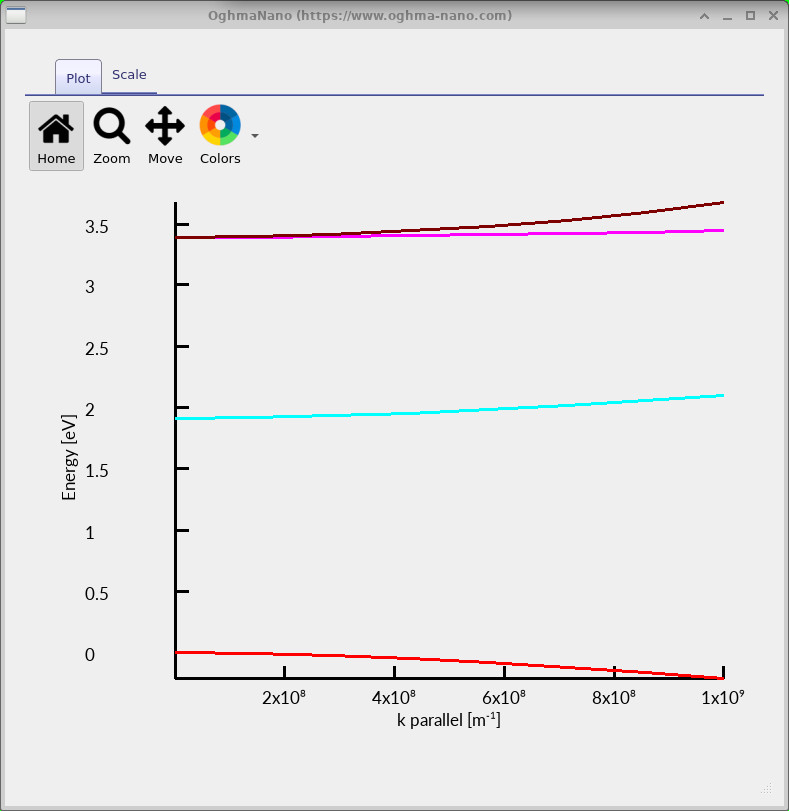
Двічі клацніть Ec_Ev.csv, щоб відобразити розраховану структуру зон перовськиту, як показано на ??. На цьому графіку відображається, як змінюється енергія доступних електронних станів залежно від хвильового вектора (k). Простіше кажучи, на ньому показано форму електронних зон, за допомогою яких можна визначити важливі властивості, такі як ширина забороненої зони та ефективна маса.
Щоб зрозуміти результати, спочатку зверніть увагу на центр діаграми, де значення k = 0 відповідає точці R зони Бріллюена. Верх валентної зони використовується як еталонна енергія, тому його значення встановлено на рівні 0 еВ. Якщо рухатися вгору від нижньої частини графіка, можна виділити три основні характеристики:
- Валентна зона (червоним кольором): найвища валентна зона має криву, що опускається вниз від 0 еВ. Її кривина пов’язана з ефективною масою дірок у матеріалі.
- Найнижча зона провідності (бірюзовий колір): вона починається приблизно на рівні 1,91 еВ, що визначає основну ширину забороненої зони змішаного галогеніду перовськіту. Це узгоджується зі значенням, розрахованим шляхом інтерполяції ширини заборонених зон трьох чистих сполук, про які йшлося в попередньому розділі (1,912 еВ).
- Верхні зони провідності: вони починаються приблизно на рівні 3,39 еВ, що на 1,477 еВ вище за нижню зону провідності. Така різниця зумовлена сильною спін-орбітальною взаємодією в перовськітах на основі галогенідів свинцю. Зони розходяться зі збільшенням хвильового вектора, оскільки мають різну кривизну.
Важливою характеристикою зонної структури є кривизна зон. Зони з більшою кривизною зазвичай відповідають носіям заряду з меншою ефективною масою, тоді як більш пласкі зони відповідають носіям більшої маси. Це стає особливо важливим під час обчислення рухливості носіїв заряду, оскільки зонна структура визначає, як електрони та дірки реагують на прикладене електричне поле.
Насамкінець, варто пам’ятати, що ця модель описує електронну структуру поблизу зони заборонених енергій, а не по всій зоні Бріллюена. Діапазон векторів хвиль, показаний тут, охоплює приблизно 109 м−1 (0,1 Å−1), що порівнянно з діапазоном, у якому Гаварецький та інші демонструють хорошу відповідність результатам обчислень за методом функціоналу щільності (див. їхню рисунок 3). Тому прогнози, які стосуються областей, значно віддалених від точки R, слід сприймати з обережністю.
6. Обчислення зонної структури змішаних галогенідових перовськитів
Змішані галогеніди перовськитів пропонують зручний спосіб регулювання електронних властивостей матеріалу шляхом зміни відносного вмісту йоду, брому та хлору. Наприклад, заміна частини йоду в CsPbI3 на бром зазвичай збільшує ширину забороненої зони, що дає змогу налаштовувати оптичні та електронні властивості для різних застосувань. На практиці дослідники часто працюють із композиціями, які мають проміжні значення між трьома чистими галогенідами.
OghmaNano дає змогу оцінювати зонну структуру довільних багатокомпонентних галогенідових сполук без необхідності використання окремого набору опублікованих параметрів зонної структури для кожної можливої суміші. Це особливо корисно під час вивчення матеріалів, отриманих у лабораторних умовах: ввівши склад зразка, можна розрахувати прогнозовану зонну структуру, проаналізувати, як змінюється ширина забороненої зони залежно від складу, і, зрештою, дослідити розсіювання та рухливість носіїв заряду. Крім того, це дає можливість вивчити, як поступова заміна одного галогену іншим впливає на електронні властивості матеріалу.
Надаються два варіанти складу матеріалу на основі змішаних галогенідів: CsPb(I1−x−yBrxCly)3 та його метиламмонієвий (MA) аналог. У цьому випадку x – це частка броміду, y – частка хлориду, а решта, тобто 1 − x − y, – частка йодиду. Ці частки повинні відповідати таким умовам: x ≥ 0, y ≥ 0 і x + y ≤ 1, щоб загальний вміст галогену завжди становив 100%.
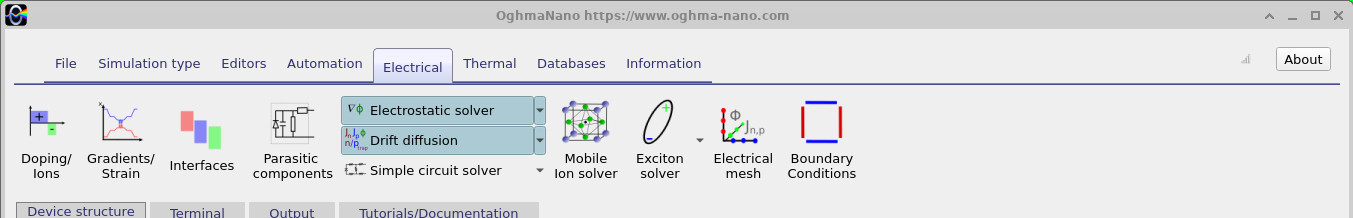
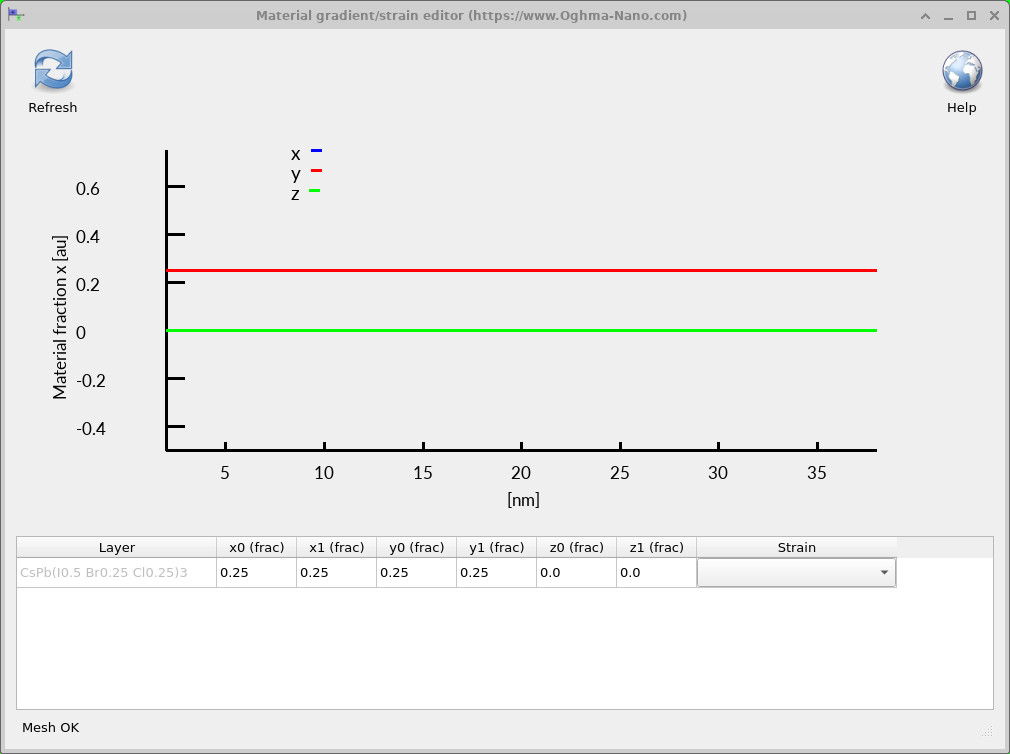
Щоб розрахувати властивості сплаву, спочатку імпортуйте відповідний скрипт для матеріалу, що містить суміш галогенідів, використовуючи метод, описаний у попередньому розділі. Далі відкрийте вкладку «Електричні властивості» та натисніть «Градієнти/Деформація» (див. ??). Це відкриє редактор складу матеріалу (див. ??), де можна ввести частки броміду та хлориду.
Редактор дозволяє задати склад на початку (x0, y0, z0) та в кінці (x1, y1, z1) шару. Оскільки ми виконуємо обчислення для великої кількості даних, склад має бути однорідним, тому вкажіть однакові значення для обох кінців. Наприклад, якщо встановити x0 = x1 = 0,25 і y0 = y1 = 0,25, отримаємо CsPb(I0.5Br0.25Cl0.25)3, який містить 50% йодиду, 25% броміду та 25% хлориду. Це показано на ??. Значення z не використовуються в цих скриптах для матеріалів.
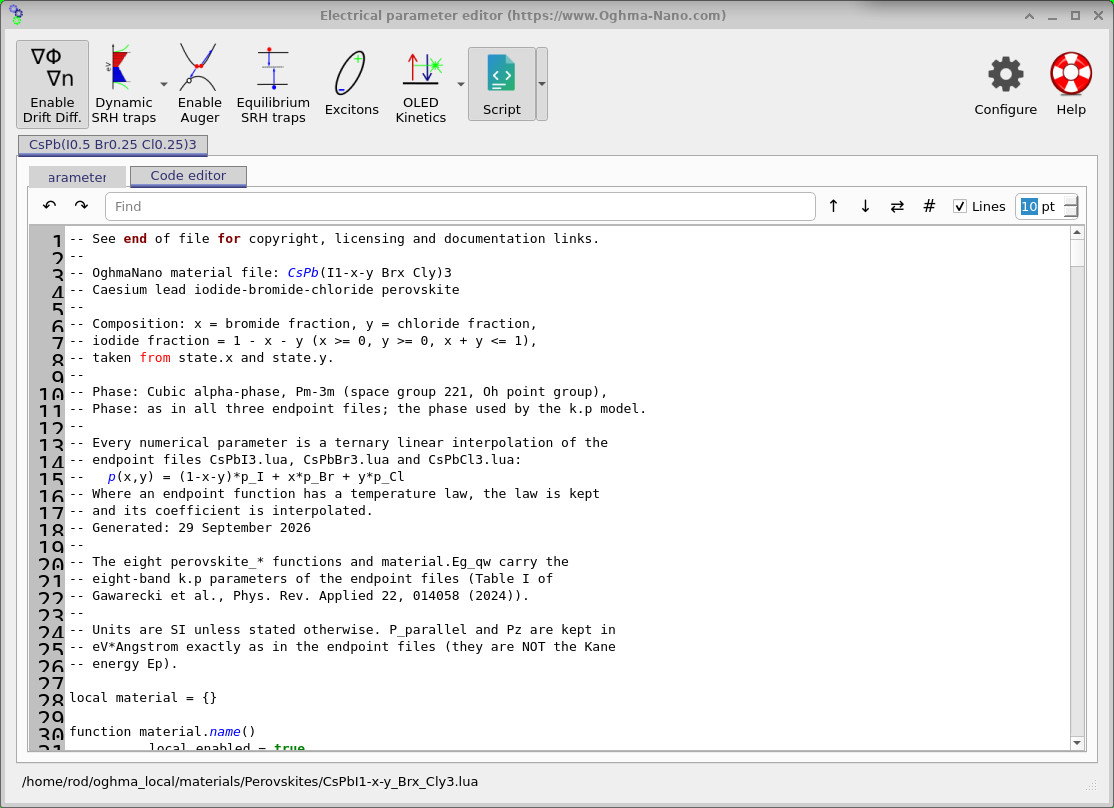
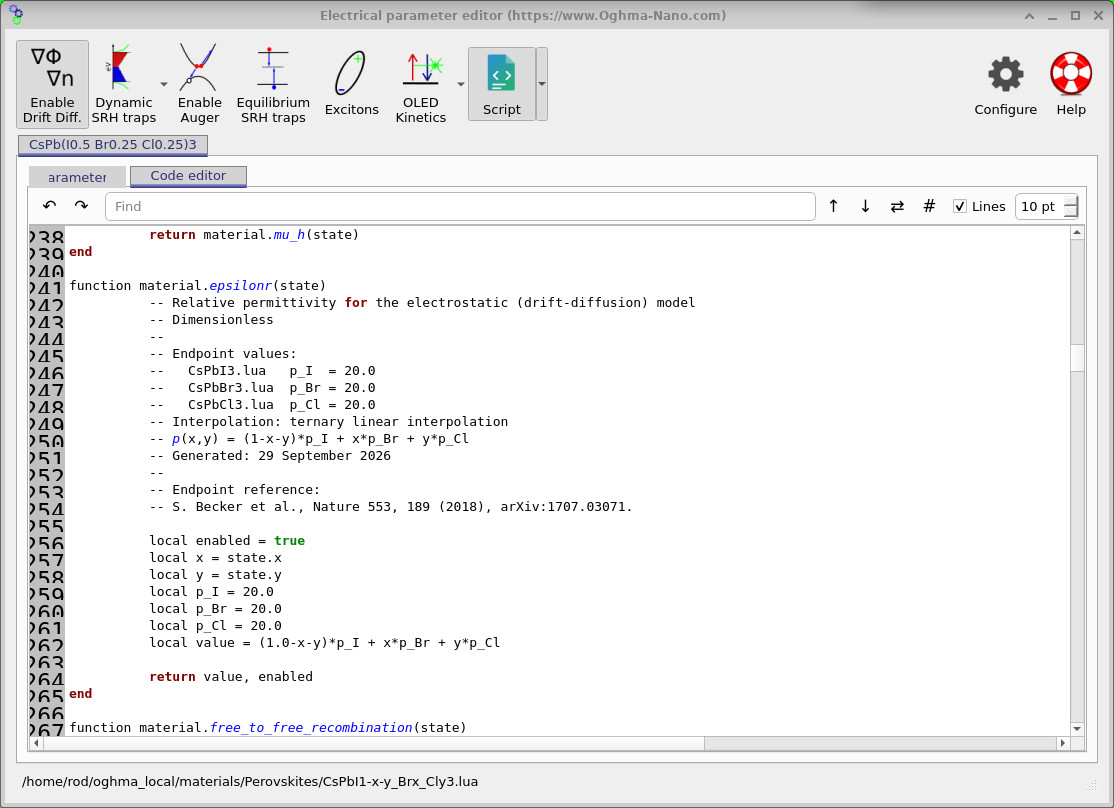
Для оцінки електронних властивостей сплаву, OghmaNano використовує лінійну інтерполяцію між параметрами трьох чистих сполук. Це ті самі опубліковані параметри матеріалів, які наведено в ??. Замість інтерполяції готової зонної структури, програмне забезпечення спочатку обчислює новий набір параметрів матеріалів для обраного складу, а потім використовує їх для обчислення зонної структури.
Наприклад, ширина забороненої зони, спін-орбітальна взаємодія та параметри, що визначають форму електронних зон, обчислюються для кожного елемента як середньозважене значення показників йодиду, броміду та хлориду. Загальний вираз має такий вигляд:
\[ p(x,y) = (1-x-y)\,p_{\mathrm{I}} + x\,p_{\mathrm{Br}} + y\,p_{\mathrm{Cl}}, \]де p позначає певний параметр матеріалу, а pI, pBr і pCl – відповідні значення для трьох чистих сполук. У наведеному вище прикладі для обчислень використовується 50 % значення йодиду, 25 % значення броміду та 25 % значення хлориду.
Наприклад, використовуючи значення ширини забороненої зони з таблиці параметрів, можна розрахувати приблизну ширину забороненої зони для CsPb(I0.5Br0.25Cl0.25)3, яка становитиме:
\[ E_g = 0.5(1.416) + 0.25(2.073) + 0.25(2.744) = 1.912\ \mathrm{eV}. \]Такий самий метод інтерполяції застосовується до інших числових характеристик у скрипті матеріалу, зокрема до відносної діелектричної проникності, як показано в ??. Якщо значення певної характеристики залежить від температури, відповідні коефіцієнти підлягають інтерполяції. Це дає змогу створити узгоджений набір параметрів для будь-якого обраного змішаного галогеніду, а потім використати їх для обчислення електронної зонної структури та подальших транспортних властивостей.
Лінійна інтерполяція є корисним відправним пунктом для дослідження складу матеріалів, особливо коли наявні обмежені експериментальні дані. Однак, реальні змішані галогеніди перовськитів не завжди поводяться лінійно. Наприклад, ширина забороненої зони може демонструвати нелінійну залежність, коли виміряне значення відрізняється від значення, передбаченого простою інтерполяцією. Крім того, модель не враховує явно локальну невпорядкованість сплаву та зберігає припущення щодо кристалічної фази, які були використані для початкових параметрів. Для кількісного порівняння з конкретним лабораторним зразком, розраховані властивості слід перевіряти за допомогою експериментальних вимірювань, при цьому, за необхідності, слід коригувати скрипт Lua для матеріалу.
6. Обчислення рухливості носіїв заряду та розсіювання в перовськітах.
Після обчислення електронної зонної структури, OghmaNano тепер може використовувати ці результати для визначення того, наскільки легко електрони та дірки переміщуються в перовс киті. Для цього нам потрібно враховувати не лише форму електронних зон, але й те, як носії заряду взаємодіють із коливаннями кристалічної решітки, відомими як фонони. Ці взаємодії розсіюють носії, обмежуючи їхню рухливість.
У перовськітах на основі галогенідів свинцю важливим джерелом розсіювання є взаємодія між носіями заряду та поздовжніми оптичними (ЛО) фононами, відома як розсіювання електронів на фононах Фрьоліха. Інтенсивність цієї взаємодії залежить від енергії фононів і діелектричних властивостей матеріалу. OghmaNano використовує розраховані електронні зони разом із параметрами фононів, визначеними в скрипті Lua для матеріалу, щоб оцінити ці процеси розсіювання та визначити отриману рухливість носіїв заряду. Більш детальне пояснення основ фізики можна знайти в нашому посібнику з розсіювання електронів на фононах Фрьоліха.
Параметри фононів отримано з окремих джерел літератури, на які є посилання в описі матеріалу; вони не входять до початкового набору параметрів зонної структури, розробленого Гаварецьким та ін. Отже, розраховані тут значення рухливості є рухливістю, обмеженою за Фрьоліхом, і описують транспорт заряду, коли враховується цей механізм розсіювання.
Після завершення моделювання відкрийте вкладку «Результати» (див. ??). Окрім файлів зонної структури, про які йшлося раніше, ви знайдете дві важливі директорії: scattering і mobility. У них містяться обчислені коефіцієнти розсіювання, часи релаксації, статистичні дані про носії заряду та результати щодо рухливості.
Відкриття каталогу scattering (див. ??) показує серію файлів CSV, які містять опис розсіювання Фрьоліха для різних електронних зон. Файли, що містять frohlich_rate, надають інформацію про швидкість розсіювання, а файли, що містять frohlich_tau, – про відповідний час релаксації. Загалом, більша швидкість розсіювання означає, що носії заряду зазнають розсіювання частіше, що призводить до меншого часу релаксації.
Далі відкрийте каталог mobility (див. ??). У ньому містяться обчислені значення рухливості електронів і дірок, ефективні коефіцієнти розсіювання, час релаксації та рівні Фермі як функції концентрації носіїв заряду. Ці файли дають змогу дослідити, як змінюються транспортні властивості матеріалу при збільшенні кількості носіїв заряду.
scattering і mobility.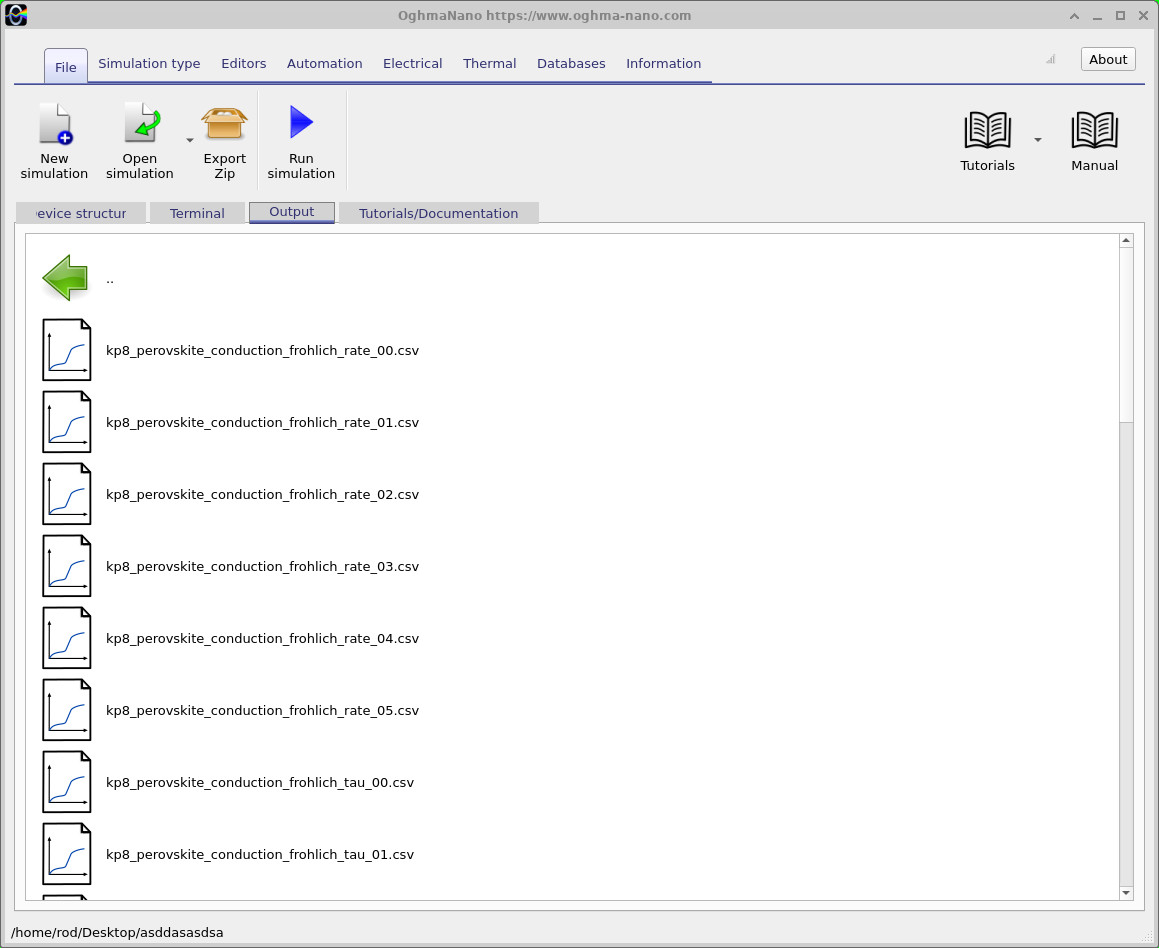
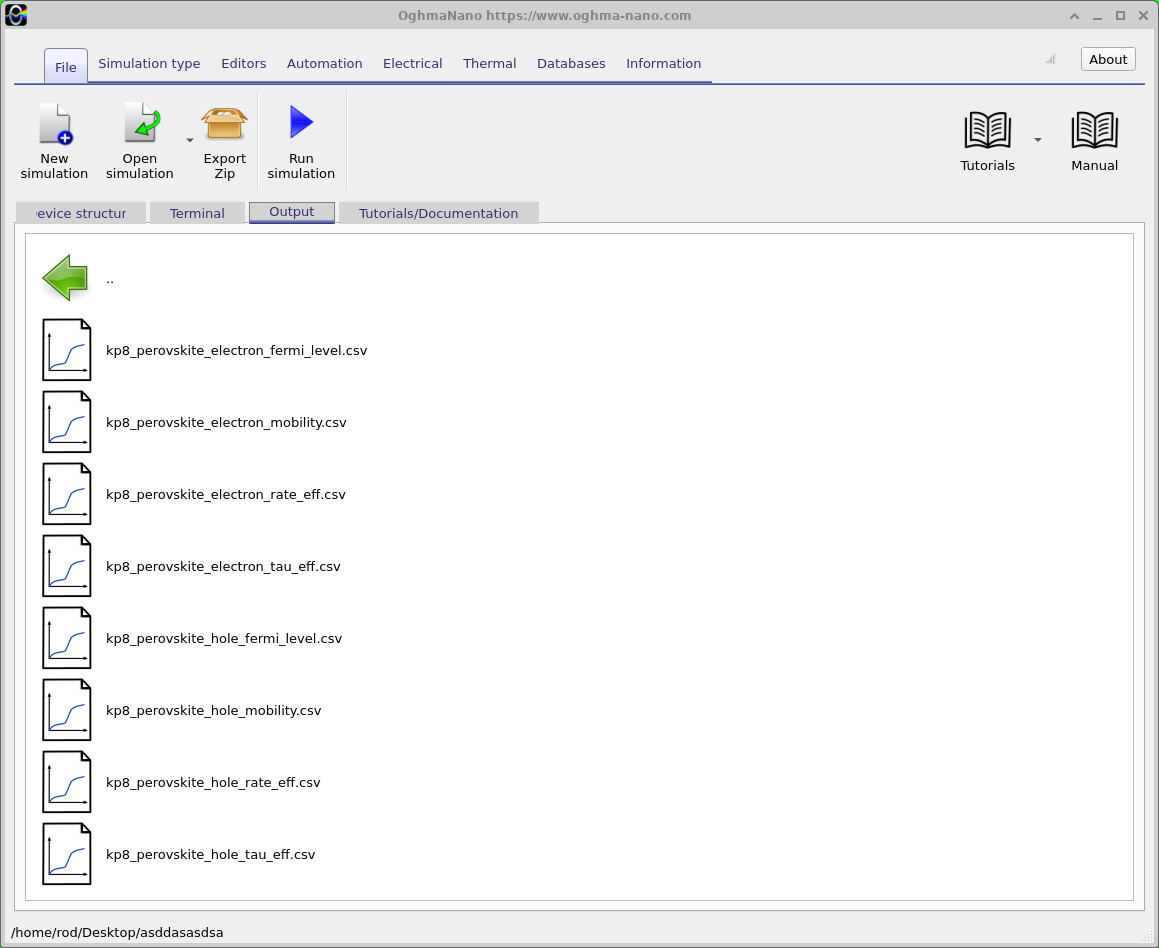
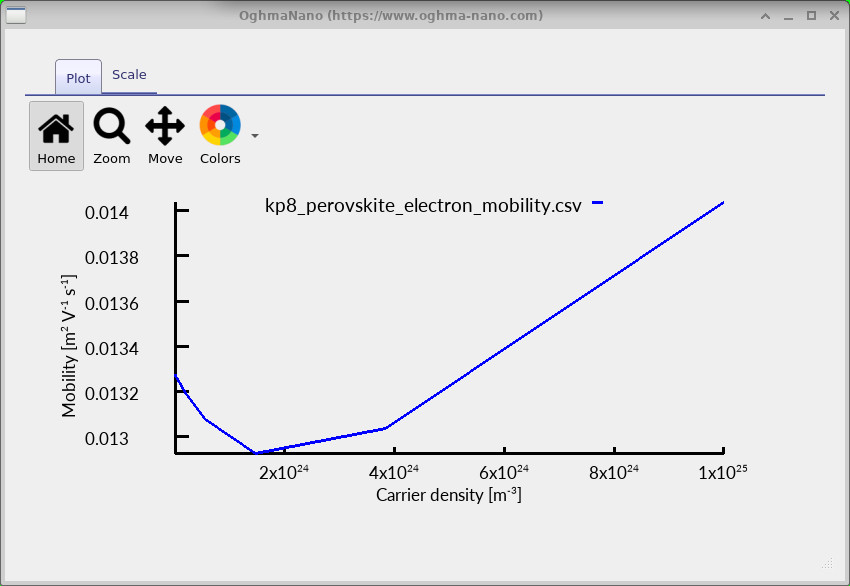
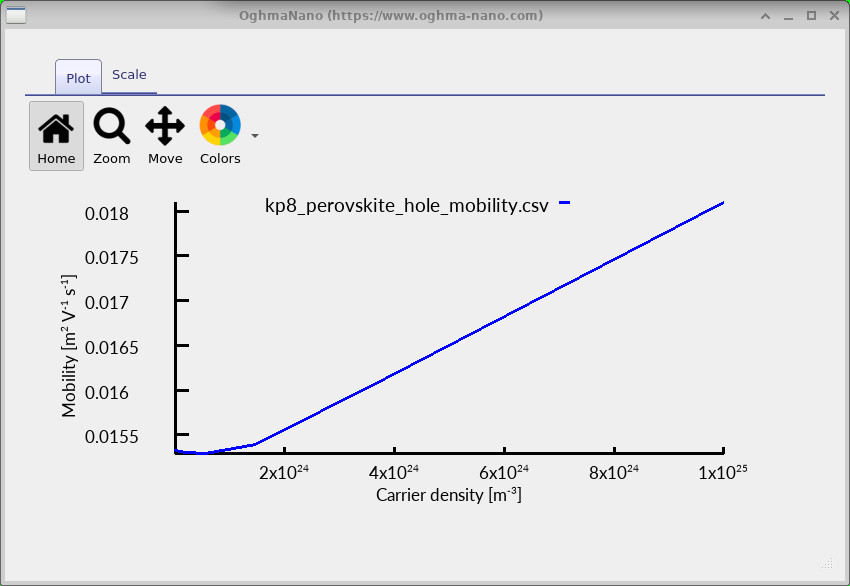
Щоб переглянути результати, двічі клацніть на kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv і kp8_perovskite_hole_mobility.csv. Отримані графіки наведено нижче для CsPb(I0.5Br0.25Cl0.25)3.
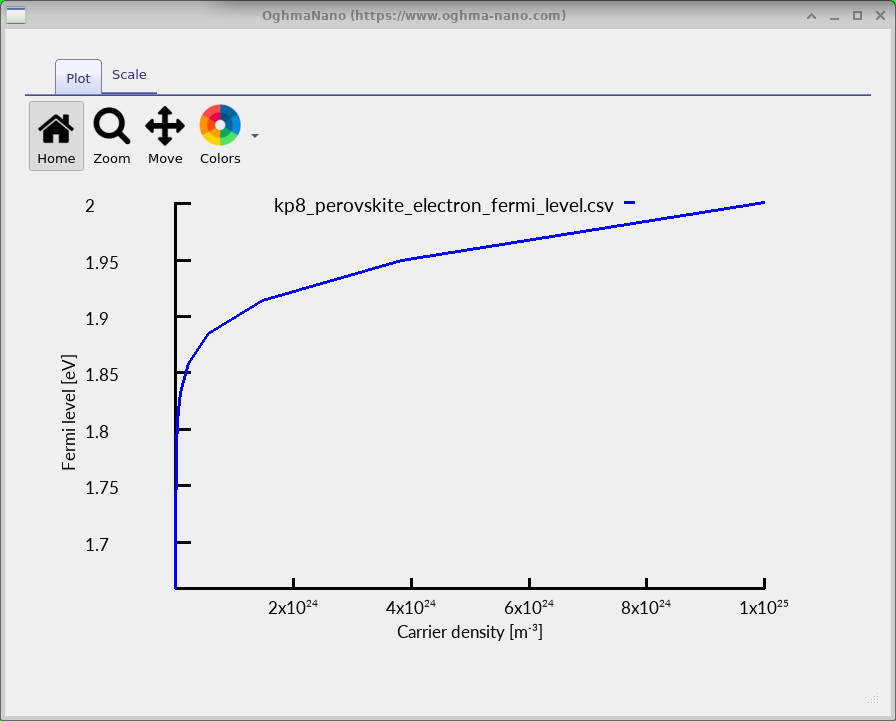
На першому графіку (див. ??) показано, як змінюється рівень Фермі електронів залежно від концентрації носіїв заряду. Рівень Фермі описує розподіл електронів між доступними електронними станами. У міру збільшення кількості електронів у матеріалі, стани з нижчою енергією стають все більш заповненими, і рівень Фермі зміщується вгору. Для цього сплаву нижня межа зони провідності починається приблизно на рівні 1,91 еВ. Коли рівень Фермі наближається до цієї зони та потрапляє в неї, розподіл електронів змінюється, що також може впливати на розраховані транспортні властивості.
На двох інших графіках показано відповідні значення рухливості електронів і дірок. Цікаво, що рухливість не залишається постійною зі збільшенням концентрації носіїв заряду. У цьому прикладі рухливість електронів спочатку дещо зменшується, а потім збільшується при вищих концентраціях (див. ??). Обчислена рухливість дірок збільшується в межах більшої частини того ж діапазону концентрацій (див. ??).
Обчислена рухливість може збільшуватися або зменшуватися зі зміною концентрації носіїв заряду, залежно від матеріалу. Така поведінка зумовлена двома основними факторами:
- Зональна структура: зі збільшенням концентрації носіїв заряду, вищі за енергією електронні стани стають заповненими. Ці стани можуть мати різну кривизну зони та швидкості носіїв, що впливає на те, наскільки легко заряд переміщується в матеріалі.
- Розсіювання: швидкість, з якою носії взаємодіють з оптичними фононами, також залежить від їхньої енергії. Якщо носії все більше заповнюють стани з нижчою швидкістю розсіювання, то рухливість може збільшитися. І навпаки, сильніше розсіювання може призвести до зменшення рухливості.
Для розглянутого тут змішаного галогенідового перовськіту розрахована рухливість електронів спочатку дещо зменшується, а потім збільшується, тоді як рухливість дірок збільшується в більшій частині досліджуваного діапазону концентрацій. Інші перовськітні композиції можуть демонструвати інші тенденції, оскільки їхня зонна структура та частота розсіювання відрізняються. Отже, ці розрахунки дають нам змогу дослідити, як зміна складу матеріалу впливає на транспорт носіїв заряду.
7. Обсяг застосування та обмеження моделі.
Метод, представлений у цьому навчальному посібнику, передбачає фізично обґрунтований розрахунок електронної зонної структури та рухливості носіїв заряду для тривимірних металогалогенідних перовськитів. Розсіювання електронів на фононах за Фрьоліхом широко визнається як один із основних внутрішніх механізмів, що обмежують рухливість носіїв заряду в цих матеріалах, особливо при кімнатній температурі. Отже, врахування цієї взаємодії надає фізично обґрунтований спосіб дослідження транспорту заряду та порівняння різних складів перовськитів.
У цій моделі об’єднано розраховану електронну зонну структуру з розсіюванням поляризованими оптичними фононами для визначення залежності швидкості розсіювання, часу релаксації та рухливості носіїв від енергії. Основні припущення такі:
- Механізми розсіювання: поточна реалізація враховує розсіювання Фрьоліха, але поки що не включає акустичне розсіювання фононів, розсіювання на дефектах або розсіювання іонізованими домішками. Отже, отримані результати відображають рухливість, обмежену механізмом Фрьоліха, а не сукупний вплив усіх механізмів розсіювання.
- Ідеальний об’ємний матеріал: розрахунок описує однорідний тривимірний кристал. Ефекти, пов’язані з межами зерен, поверхнями, міжфазними межами та квантовим обмеженням, явно не враховуються.
- Кристалічна структура та зонна структура: у розрахунках використовуються кубічна та псевдокубічна структури, які розглядалися Гаварецьким та іншими, і описуються електронні зони поблизу точки R зони Бріллюена. Інші кристалічні фази та структурні фазові переходи не розглядаються автоматично.
- Леговані сплави з використанням різних галогенів: властивості сплавів із різними галогенами оцінюються шляхом лінійної інтерполяції між чистими сполуками. Це дає змогу досліджувати довільні композиції, хоча такі ефекти, як викривлення ширини забороненої зони та локальна невпорядкованість сплаву, явно не враховуються.
Поєднуючи докладну електронну зонну структуру з одним із основних внутрішніх механізмів розсіювання в металогалогенідах перовськитів, OghmaNano пропонує корисний і обчислювально ефективний підхід до розрахунку рухливості, обмеженої фононами. Він особливо підходить для вивчення тенденцій у матеріалах, порівняння галогенідових складів і розуміння того, як зміни в електронній структурі впливають на транспорт заряду.
8. Подальше вивчення.
Тепер, коли ви можете обчислювати зонну структуру перовськіту, коефіцієнти розсіювання та рухливість носіїв заряду, спробуйте змінити параметри матеріалу, щоб дослідити, як різні склади впливають на результати. Ось три корисні відправні точки:
Наведені приклади слугують відправною точкою. Ви також можете редагувати окремі параметри в скриптах матеріалів Lua, щоб дослідити матеріали, описані в науковій літературі, або композиції, підготовлені у вашій власній лабораторії.