

GaInNAs-Quantenpotential mit geringer Stickstoffkonzentration: Eine Einführung in das 10-Band-Zinkblende-k·p-Modell
1. Einleitung
In diesem Tutorial simulieren wir eine GaInNAs-Quantenstruktur mit geringem Stickstoffanteil mithilfe des zehn-Band-Zinkblende-k·p-Modells von OghmaNano. Wir werden ein vorhandenes Beispiel öffnen, die Schichtstruktur untersuchen, die Berechnung der elektronischen Zustände durchführen und die daraus resultierenden vorhergesagten optischen Spektren analysieren. Das Beispiel enthält eine 7 nm dicke GaInNAs-Quantenstruktur innerhalb einer größeren GaAs/AlGaAs-Struktur und nicht eine isolierte Dreischichtstruktur.
Warum ist ein Modell mit zehn Energiezuständen nützlich? Die herkömmliche k·p-Theorie mit acht Energiezuständen beschreibt ein Leitungsband sowie die schweren, leichten und abgespaltenen Valenzbänder, einschließlich des Spins. Durch die Einführung einer geringen Konzentration an Stickstoff in eine III–V-Legierung kann ein Stickstoff-bezogener Resonanzzustand erzeugt werden, der besonders stark mit dem Leitungsband des Wirtsmaterials interagiert. Eine Beschreibung mit zehn Energiezuständen fügt zwei Spinkomponenten dieses Stickstoff-bezogenen Zustands hinzu. Die Interaktion kann die fundamentale Übergangsenergie erheblich verringern und die Krümmung des Leitungsbandes verändern. Dies macht verdünnte Nitride für optische Bauelemente mit längeren Wellenlängen interessant.
2. Öffnen des Beispiels mit zehn Frequenzbändern
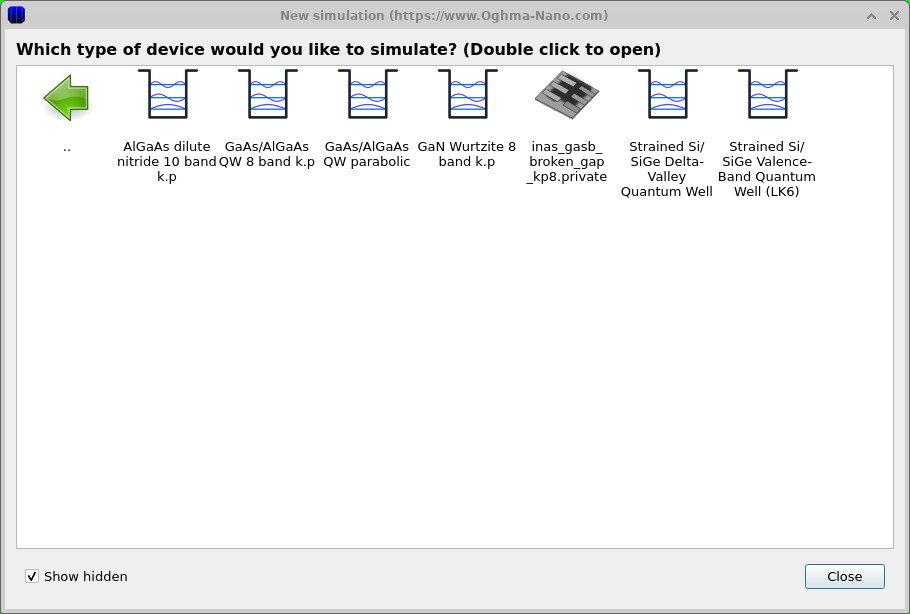
Wählen Sie „Datei“ → „Neue Simulation“. Im Fenster „Neue Simulation“ doppelklicken Sie auf „GaAs-Beispiele“ (??). Im nächsten Fenster werden verschiedene Beispiele für Quantenpotentiale angezeigt. Wählen Sie „AlGaAs-verdünntes Nitrid, 10-Band-k.p“ (??). Dadurch wird die vorkonfigurierte Simulation mit zehn Bändern geladen, einschließlich der entsprechenden Schichtdefinitionen und Materialparameterdateien.
3. Aufbau des Geräts und Materialparameter
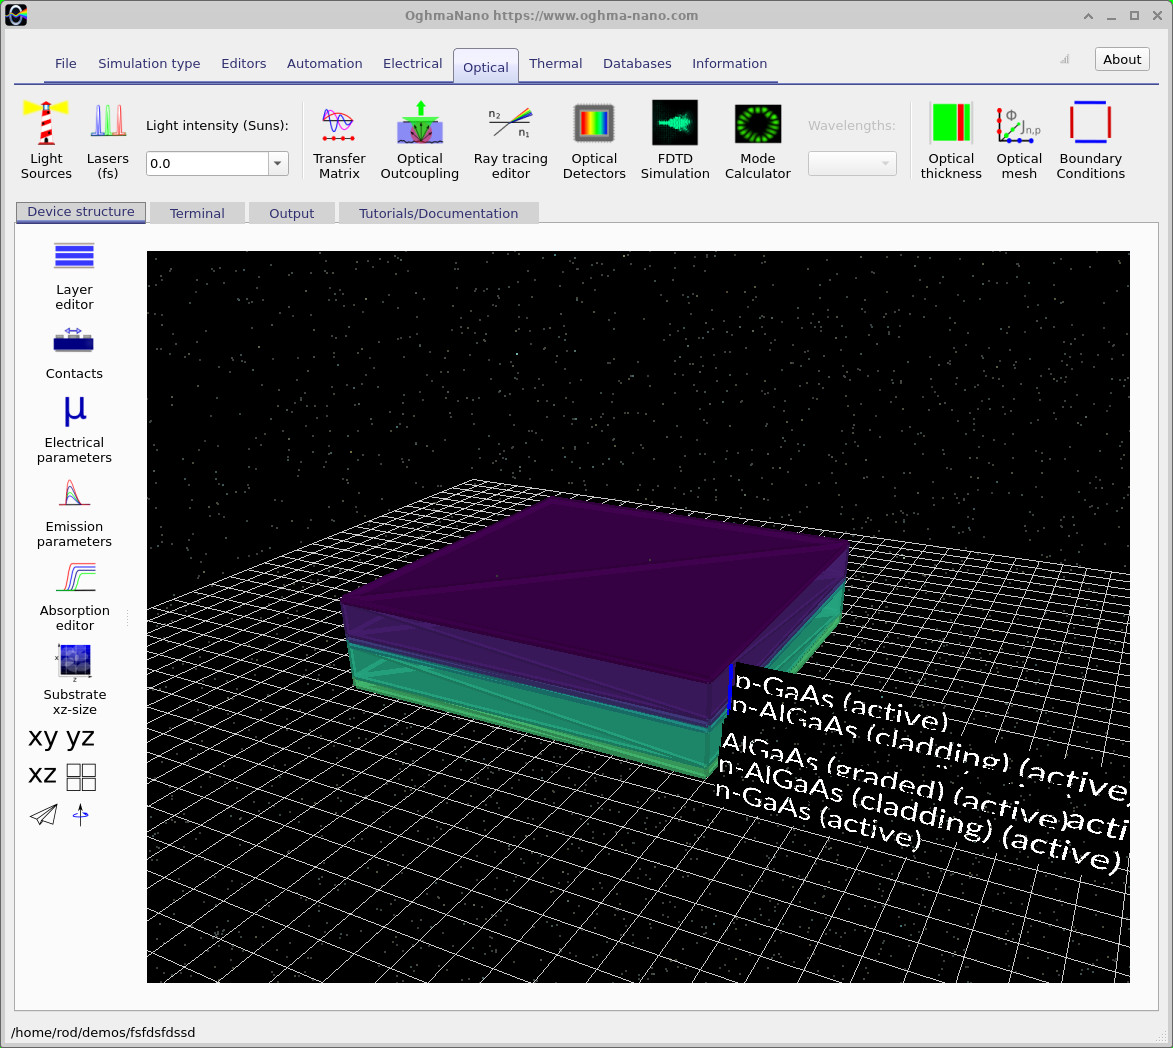
Das Hauptfenster zeigt die mehrschichtige Struktur (??). Im Gegensatz zu den einfachen GaAs/AlGaAs-Heterostrukturen, die in den vorherigen Tutorials verwendet wurden, enthält dieses Beispiel zusätzliche Ummantelungsschichten sowie abgestufte und Barriere-Schichten um die mit Stickstoff dotierten Heterostruktur. Um die Geometrie zu überprüfen, klicken Sie in der linken Symbolleiste auf „Schichteneditor“.
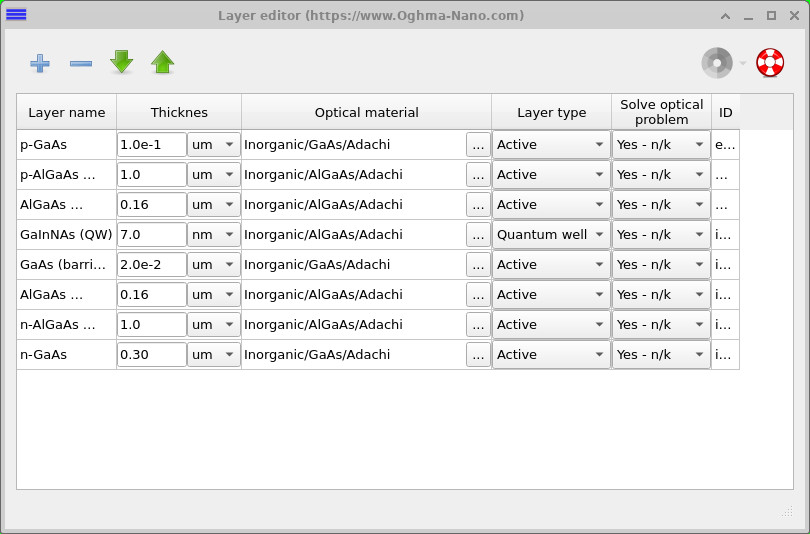
Der Schichteditor (??) zeigt acht Einträge, die von p-GaAs über AlGaAs und die aktive Schicht bis zu n-GaAs reichen. Insbesondere ist die zentrale GaInNAs-(QW)-Schicht 7,0 nm dick, und ihr Schichttyp ist auf „Quantenpotentialtopf“ eingestellt. Das sichtbare Beispiel enthält außerdem 0,16 µm dicke AlGaAs-Schichten auf beiden Seiten der aktiven Schicht sowie eine 0,02 µm dicke GaAs-Barriere-/SCL-Schicht. Wenn Sie die mitgelieferte Vorlage verwenden, müssen Sie die Schichtstruktur nicht manuell neu erstellen.
3.1 Überprüfung der Materialdefinitionen
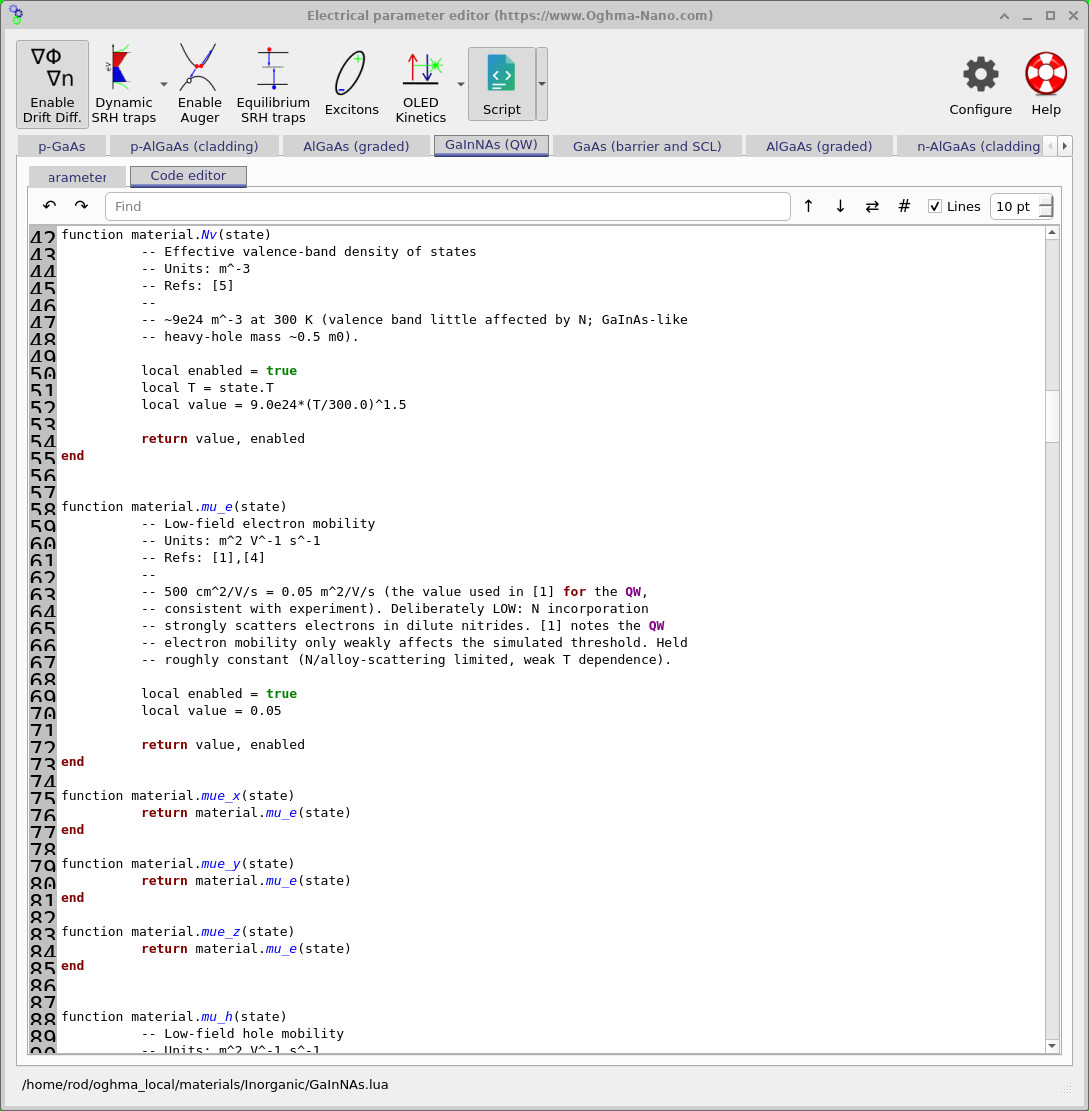
Klicken Sie auf „Elektrische Parameter“, wählen Sie die Registerkarte „GaInNAs (QW)“ aus und öffnen Sie den Code-Editor (??). Der Screenshot zeigt, wie die Materialdatei physikalische Größen wie die effektive Zustandsdichte des Valenzbandes und die elektrische Beweglichkeit enthält. Beispielsweise beträgt die sichtbare Elektronenbeweglichkeit bei niedrigen Feldstärken 0.05 m² V⁻¹ s⁻¹, was 500 cm² V⁻¹ s⁻¹ entspricht. Dies sind Eingabewerte für das Materialmodell und keine aus der grafischen Darstellung der Quantenwellenstreuung abgeleiteten Werte.
Bei einer Berechnung mit geringer Stickstoffkonzentration ist es besonders wichtig, dass die Zusammensetzung, die Energieniveaus am Bandrand und die Parameter für die Stickstoffbindung miteinander übereinstimmen. Für diesen ersten Durchlauf lassen Sie die Standardwerte unverändert; am Ende der Seite werden wir ein sinnvolles Experiment zur Zusammensetzung besprechen.
4. Welche Veränderungen treten auf, wenn wir Stickstoff hinzufügen?
Bevor das Modell ausgeführt wird, ist es sinnvoll zu verstehen, warum der Hamilton-Operator zehn Energieniveaus und nicht acht aufweist. Stellen Sie sich vor, wie sich die untere Grenze des Leitungsbandes des Wirts-Halbleiters nach oben verschiebt, wenn sich der Wellenvektor des Elektrons in der Ebene erhöht. Ein mit Stickstoff in Verbindung stehender Resonanzzustand hat seine eigene charakteristische Energie. Wenn die beiden Zustände nicht miteinander interagieren würden, könnten sich ihre Energien annähern und kreuzen. In einem verdünnten Nitrid koppelt sich Stickstoff jedoch mit den Leitungsbandzuständen des Wirtsmaterials, wodurch sich die resultierenden Energieniveaus verändern.
Ein anschauliches Beispiel für dieses physikalische Prinzip ist die Zwei-Zustands-Band-Antikreuzungs-Matrix (BAC-Matrix):
\[ H_{\mathrm{BAC}}(k)= \begin{pmatrix} E_C(k) & V_N\\ V_N & E_N \end{pmatrix}, \qquad V_N=\beta_N\sqrt{x_N}. \]
Hierbei ist \(E_C(k)\) die Dispersionsrelation des Leitungsbandes des Wirtsmaterials, \(E_N\) die Energie des mit Stickstoff verbundenen Energieniveaus, \(x_N\) der Stickstoffanteil und \(\beta_N\) steuert die Kopplungsstärke. Durch die Diagonalisierung dieser kleinen Matrix erhält man zwei Zweige:
\[ E_{\pm}(k)=\frac{E_C(k)+E_N}{2} \pm\frac{1}{2}\sqrt{\big[E_C(k)-E_N\big]^2+4V_N^2}. \]
Der Term mit der Quadratwurzel verhindert, dass sich die gekoppelten Zweige kreuzen, wenn \(V_N\neq0\) gilt. Insbesondere kann sich der untere, leitfähigkeitsähnliche Zweig relativ zur ursprünglichen Leitfähigkeitsbandstruktur nach unten bewegen, wodurch sich die Bandlücke verringert. Da die Wechselwirkung von dem Abstand zwischen \(E_C(k)\) und \(E_N\) abhängt, kann die Dispersion auch stark nicht-parabolisch werden.
Dieses vereinfachte Beispiel mit zwei Parametern veranschaulicht die grundlegende Idee; es handelt sich jedoch nicht um die vollständige Lösung des Quantenpotential-Hamilton-Operators, die in diesem Tutorial behandelt wird. Das zehn-Band-k·p-Modell behält die breitere Zinkblende-Leitungs-/Valenzbandbasis bei, einschließlich des Spins, und fügt die stickstoffbezogenen Komponenten hinzu. Die Quanteneinschränkung wird dann entlang der Wachstumsrichtung berücksichtigt. Für die vollständige theoretische Behandlung siehe das Kapitel über die zehn-Band-Zinkblende.
5. Durchführung der Simulation
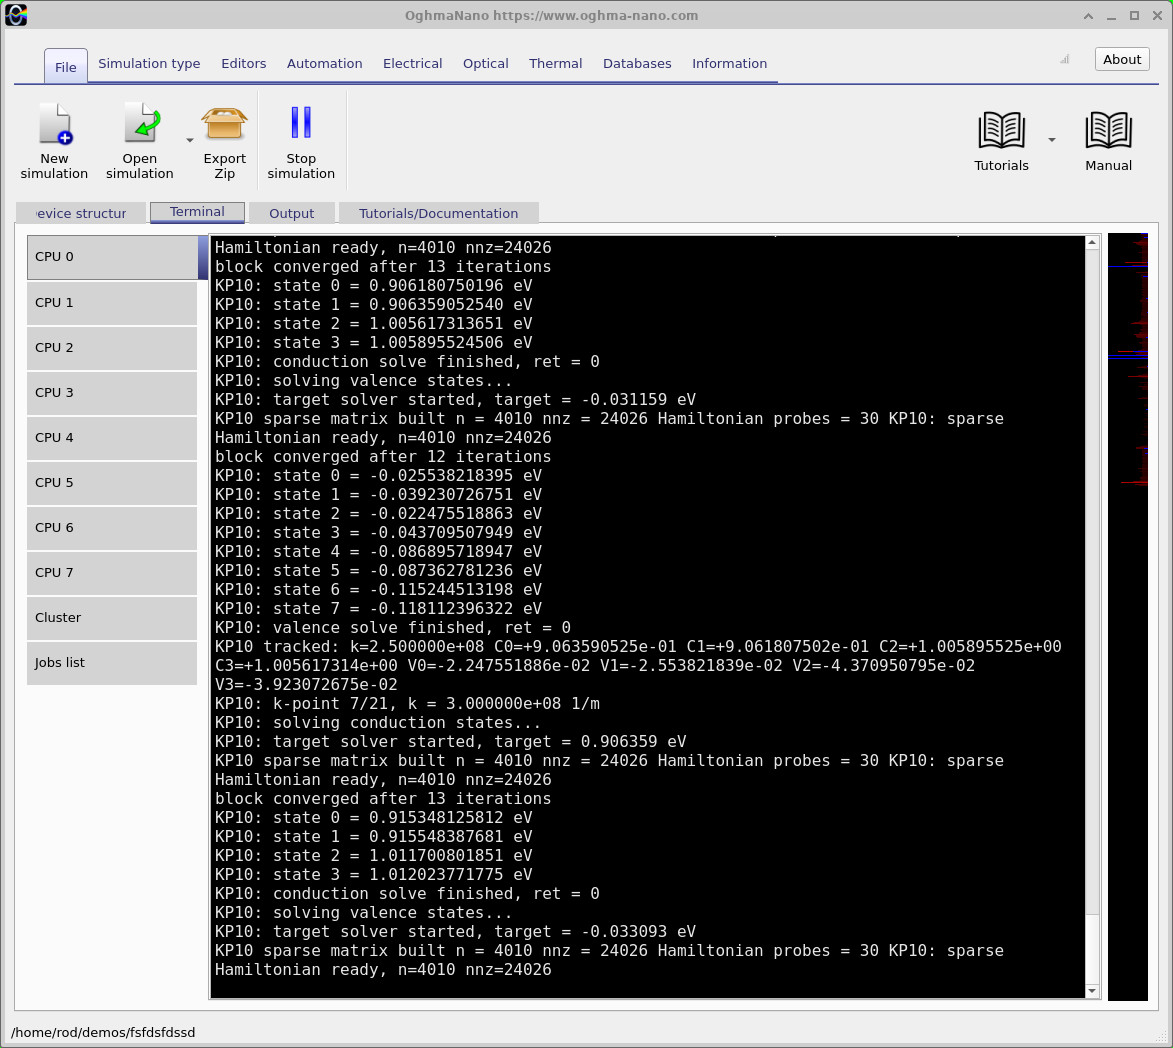
Kehren Sie zur Registerkarte „Datei“ zurück und klicken Sie auf „Simulation starten“. Wählen Sie die Registerkarte „Terminal“, um den Berechnungsvorgang zu verfolgen (??). Der Solver erstellt eine spärliche Hamilton-Matrix, ermittelt die räumlich begrenzten Leitungs- und Valenzbandeigenzustände und wiederholt die Berechnung für eine Reihe von Wellenvektoren in der Ebene \(k_{\parallel}\).
In dem Screenshot zeigt das Protokoll, dass der KP10-Solver verwendet wurde, die berechneten Energieniveaus werden ausgegeben, und es wird angezeigt, dass nach einer bestimmten Anzahl von Iterationen die Konvergenz erreicht wurde. Die Paare von eng beieinander liegenden Energien können spinbezogene Entartungen enthalten; sie sollten nicht automatisch als getrennte Stickstoff-Antikreuzungsäste interpretiert werden. Warten Sie, bis die Ausführung abgeschlossen ist, bevor Sie die Ausgabedateien überprüfen.
6. Das berechnete Bandmodell verstehen
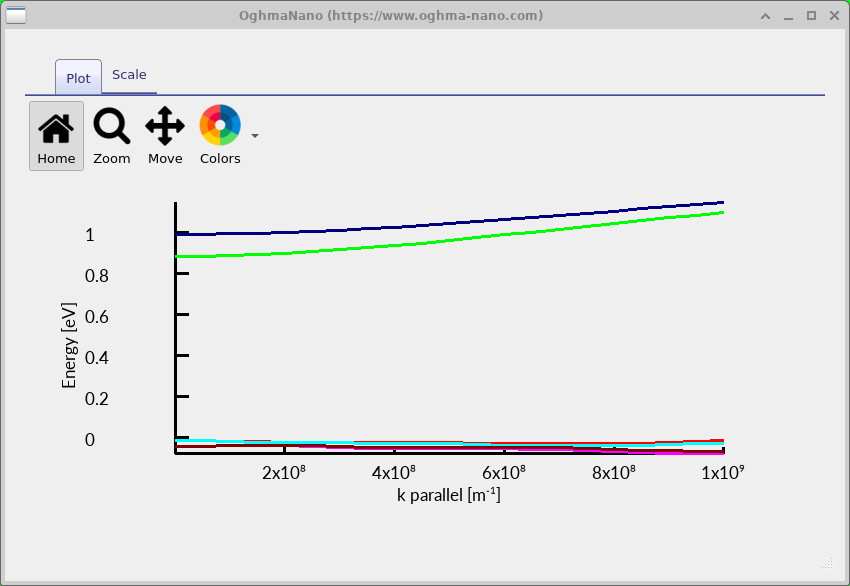
Die resultierenden Diagramme zeigen die Energie in Abhängigkeit von der Wellenvektorrichtung in der Ebene und nicht die Energie in Abhängigkeit von der Tiefe innerhalb der Komponente. Das Quantenpotential begrenzt die Ladungsträger entlang der Schichtwachstumsrichtung, wodurch diskrete Zustände entstehen; die Bewegung parallel zu den Schichten verleiht jedem dieser begrenzten Zustände eine Dispersion \(E_n(k_{\parallel})\). In einem einfachen parabolischen Modell ist diese Dispersion quadratisch. Ein gekoppelter zehn-Band-Hamilton-Operator ermöglicht es, von einer Parabel abzuweichen.
6.1 Leitfähigkeitszustände und die verringerte Bandlücke
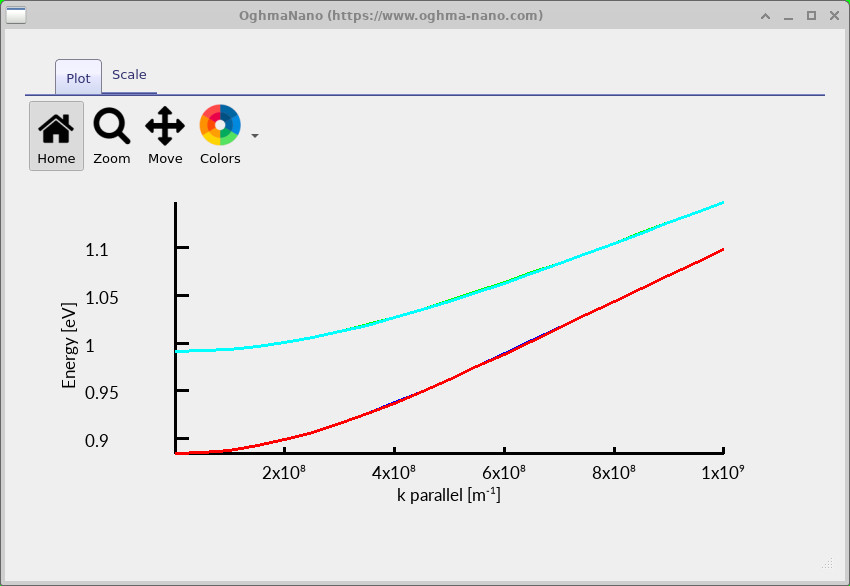
Das Leitfähigkeitsdiagramm (??) zeigt zwei berechnete Zweige, die bei unterschiedlichen Energien beginnen. Der niedrigste Leitfähigkeitszustand beginnt bei etwa 0,89 eV in der gewählten Simulationsenergie-Referenz. Diese Zahl sollte nicht mit der Bandlücke von GaInNAs verwechselt werden: Es handelt sich um eine Eigenenergie dieser speziellen, räumlich begrenzten Struktur. Beachten Sie, dass die beiden dargestellten Kurven nicht die gleiche Krümmung aufweisen. Dies ist eines der Merkmale, das bei der Gegenüberstellung einer Acht-Band-Berechnung mit dem verdünnten Nitridmodell untersucht werden sollte.
Die oben genannten vereinfachten BAC-Gleichungen helfen zu erklären, warum sich die Leitfähigkeitsdispersion in einem stickstoffhaltigen Material ändern kann. Allein daraus lässt sich jedoch nicht der Stickstoffanteil der jeweiligen Farbkurve ableiten. Dazu ist es erforderlich, die entsprechenden Eigenvektoren zu untersuchen oder \(x_N\) zu variieren und zu beobachten, wie sich die Zustände entwickeln.
6.2 Wertigkeitszustände
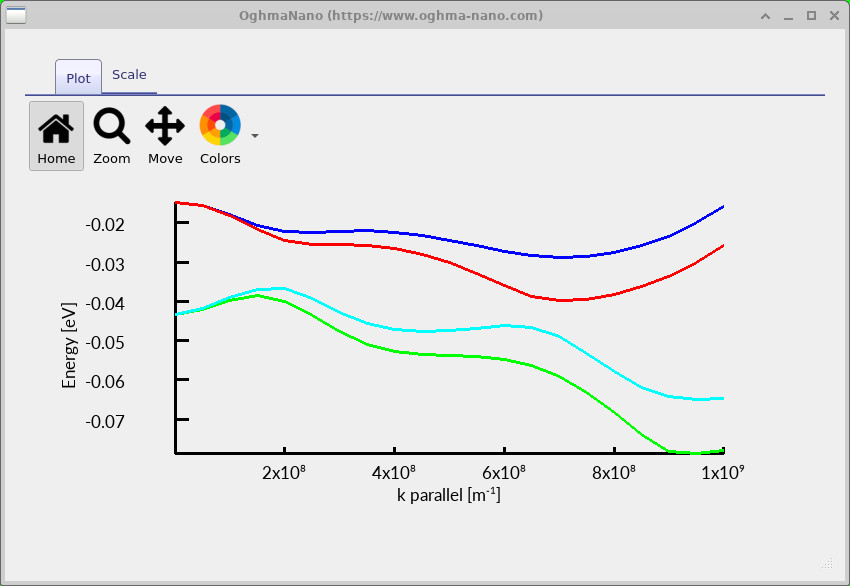
Das Valenzbanddiagramm (??) enthält mehrere Zweige mit deutlich nicht-parabolischen Formen. Die Eigenschaften von schweren und leichten Löchern können sich bei einer endlichen In-Ebenen-Wellenvektorgröße vermischen; die Einschlussenergien, die Spin-Bahn-Wechselwirkung und die Kopplung zwischen den Basiszuständen beeinflussen alle die Kurven. Eine nach oben gerichtete Biegung oder eine Änderung der Krümmung deutet nicht unbedingt auf einen numerischen Fehler hin. Umgekehrt ist eine glatt gezeichnete Kurve allein kein Beweis dafür, dass die Materialparameter korrekt sind.
Einzelne Farben lassen sich am besten als graphisch dargestellte Zweige von Eigenzuständen betrachten, anstatt ihnen über den gesamten Wellenvektorbereich hinweg dauerhaft die Bezeichnungen HH oder LH zuzuordnen, ohne ihren Zustandscharakter zu überprüfen.
6.3 Beide Bands im Vergleich
Die Aktivierung der kombinierten Dispersionsfunktion (??) ermöglicht die Darstellung der Elektronenzustände und Valenzzustände auf derselben Energieskala. Der grundlegende Übergang zwischen den Energiebändern hängt eher von der Trennung dieser Zustände ab als von der absoluten Energie eines der dargestellten Zustände:
\[ \hbar\omega_{nm}(k_{\parallel}) =E_{c,n}(k_{\parallel})-E_{v,m}(k_{\parallel}). \]
Dieser Ausdruck beschreibt einen direkten, annähernd vertikalen optischen Übergang in der Ebene des Wellenvektors: Der Impuls des Photons ist im Vergleich zum elektronischen Kristallimpuls gering. Das beobachtete Spektrum besteht jedoch in der Regel nicht aus einer einzelnen, scharfen Linie. Viele erlaubte Übergänge tragen dazu bei, wobei sich ihre Intensität und Belegung von Zustand zu Zustand unterscheiden.
7. Von elektronischen Zuständen zu optischen Spektren
Mit den berechneten Zuständen kann OghmaNano optische Spektren erstellen. Die entscheidende physikalische Frage ist nicht nur, ob ein Elektron und ein Loch die richtige Energiedifferenz aufweisen, sondern auch, wie stark die beiden Zustände mit dem elektromagnetischen Feld gekoppelt sind und ob ihre Anfangs- und Endzustände angemessen besetzt sind.
7.1 Warum tragen manche Übergänge stärker zum Gesamtergebnis bei als andere?
Die goldene Regel von Fermi bietet einen nützlichen Ausgangspunkt für das Verständnis von Übergangsraten. Für einen Übergang von einem anfänglichen elektronischen Zustand \(i\) zu einem endgültigen Zustand \(f\), der durch eine schwache optische Störung ausgelöst wird, lautet die schematische Form:
\[ W_{i\rightarrow f}=\frac{2\pi}{\hbar} \left|\langle f|H_{\mathrm{int}}|i\rangle\right|^2 \delta(E_f-E_i-\hbar\omega). \]
Das Matrixelement \(\langle f|H_{\mathrm{int}}|i\rangle\) beschreibt die Wechselwirkung der Zustände mit Licht. Es hängt unter anderem von deren Orbitalcharakter, Hüllfunktionen und der Lichtpolarisation ab. Die Deltafunktion erzwingt die Energieerhaltung. In einem numerischen Spektrum wird der idealisierte, scharfe Übergang mithilfe einer geeigneten Funktion zur Linienverbreiterung dargestellt. Nach der Summation über die erlaubten Teilbänder und die in der Ebene liegenden Wellenvektoren ergibt sich ein Spektrum und nicht nur eine einzelne Übergangenergie.
In Bezug auf die Trägerkonzentration unterscheidet man zwischen Absorption und Emission. Wenn \(f_c\) die Besetzung eines Leitfähigkeitszustands und \(f_v\) die Besetzung eines Valenzelektronenzustands bezeichnet, sind die charakteristischen Faktoren:
\[ \begin{aligned} \text{absorption:}\quad &(1-f_c)f_v,\\ \text{stimulated emission:}\quad &f_c(1-f_v),\\ \text{net stimulated contribution:}\quad &f_c-f_v. \end{aligned} \]
Der letzte Ausdruck stellt die Differenz zwischen den aufwärts- und abwärtsgerichteten optischen Prozessen dar. Ein positiver Beitrag zur Verstärkung erfordert eine ausreichende Populationsinversion. Diese Faktoren erklären die Interpretation der folgenden Diagramme; weitere Details finden Sie unter Theorie der optischen Übergänge.
7.2 Anregte Emission und Absorption
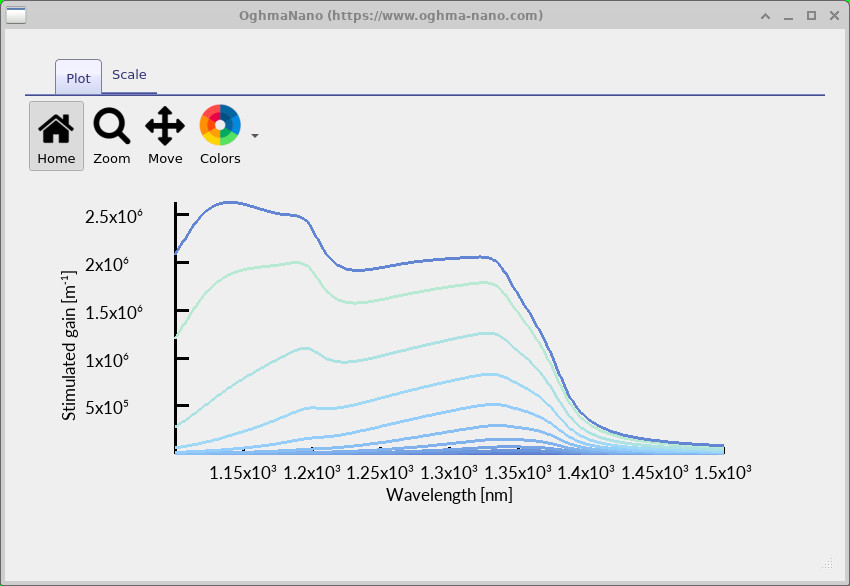
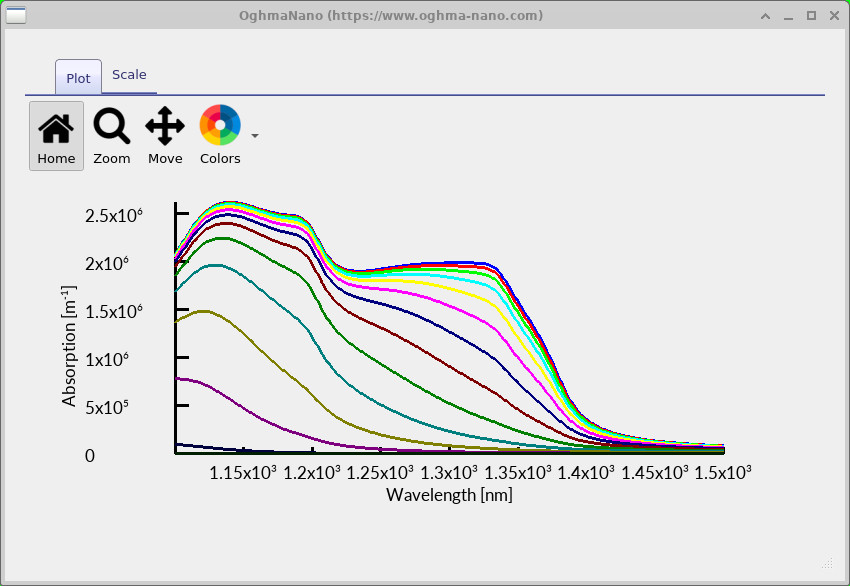
Die beiden Diagramme (?? und ??) veranschaulichen konkurrierende optische Prozesse für dieselbe Quantenwellen-Bandstruktur. Mehrere Kurven stellen die Abfolge der in dem Beispiel verwendeten Bedingungen dar; ihre relativen Werte variieren, da die Besetzung der Trägerzustände bestimmt, welche Übergänge möglich sind.
Die Spektren erstrecken sich bis in den nahen Infrarotbereich, grob von etwa 1,1 bis 1,5 µm. Zur Orientierung wird die Beziehung zwischen der Energie der Photonen und der Wellenlänge im Vakuum wie folgt dargestellt:
\[ E_{\mathrm{photon}}=\frac{hc}{\lambda} \simeq \frac{1240\ \mathrm{eV\,nm}}{\lambda\,[\mathrm{nm}]}. \]
Demnach entspricht eine Wellenlänge von 1300 nm ungefähr 0,954 eV. Dies ermöglicht eine sinnvolle Vergleichsprüfung zwischen der Energieabstandsdarstellung in der kombinierten Bandstruktur und der Skala der optischen Spektren, wobei die Einschränkung, der Bereich der beteiligten Übergänge und die gewählte Energienorm berücksichtigt werden müssen.
7.3 Netto-Gewinn: tritt auf, wenn die Emission die Absorption übersteigt.
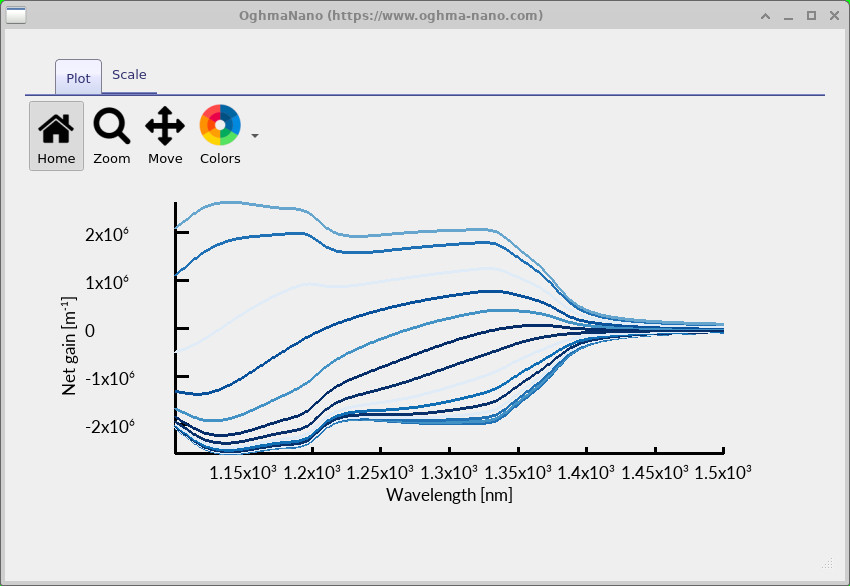
Für ein Verstärkungsmedium ist das Verhältnis zwischen stimulierter Emission und Absorption von Bedeutung. Unter Verwendung der in der Grafik verwendeten Konvention kann dies schematisch wie folgt dargestellt werden:
\[ g_{\mathrm{net}}(\lambda) =g_{\mathrm{stim}}(\lambda)-\alpha(\lambda). \]
Die berechnete Kurve des Netto-Verstärkungsgewinns (??) umfasst sowohl negative als auch positive Kurven. Wenn die Absorption dominiert, ist \(g_{\mathrm{net}}\) negativ. Wenn sich die Anzahl der Elektronen und Löcher ändert, kann die stimulierte Emission so stark werden, dass in bestimmten Bereichen des Spektrums eine positive Materialverstärkung entsteht. Der dargestellte Übergangsbereich ist deutlich strukturiert und nicht einfach nur ein perfekt glatter einzelner Peak, da mehrere Übergänge zwischen lokalisierten Zuständen dazu beitragen.
Wichtig: Eine positive Materialgewinnung allein ist noch keine Garantie dafür, dass ein vollständiger Laser oberhalb der Schwellenwertleistung betrieben werden kann. Auch die Verluste im Resonator, die optische Einschränkung, die Reflexionsfähigkeit der Spiegel und die Trägerinjektion müssen berücksichtigt werden.
8. Die Simulationsergebnisse finden
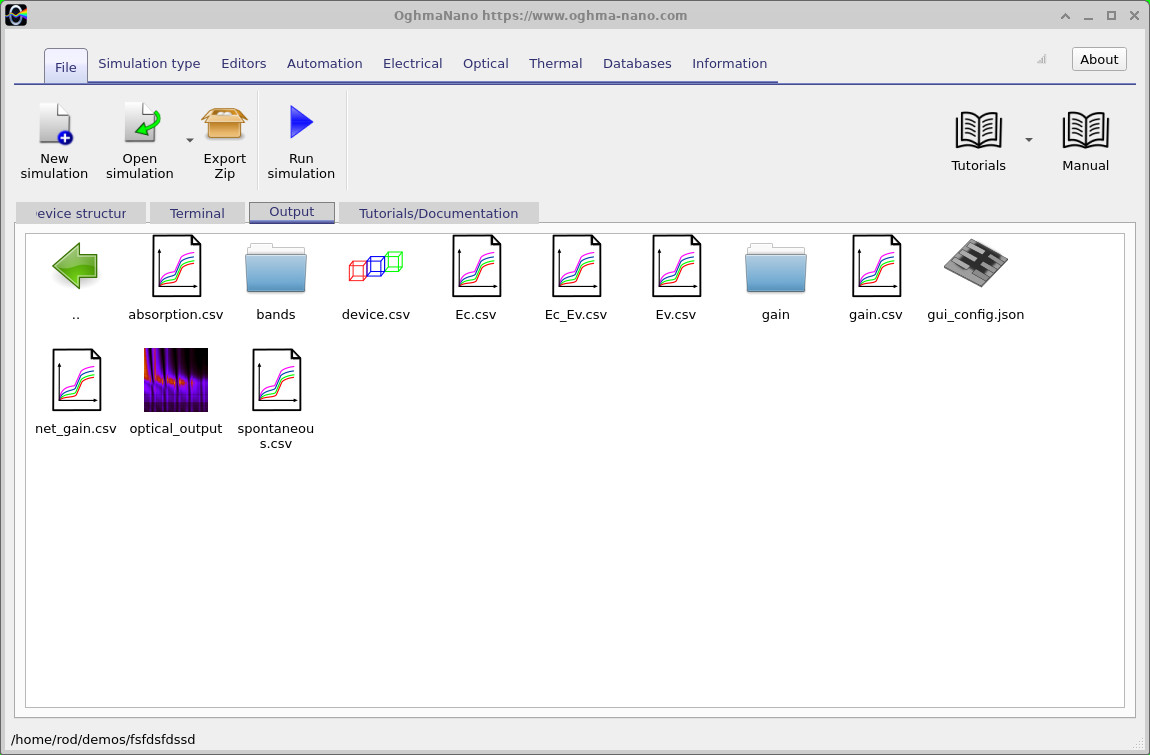
bands und gain.Sobald die Berechnung abgeschlossen ist, öffnen Sie die Registerkarte „Ausgabe“ (??). Der Screenshot zeigt die wichtigsten Ausgabedateien, darunter: Ec.csv (Leitungsäste), Ev.csv (Valenzäste), Ec_Ev.csv (kombinierte Bänder), gain.csv, absorption.csv, net_gain.csv und spontaneous.csv. Zusätzliche Ergebnisse sind in den Verzeichnissen bands und gain organisiert. Doppelklicken Sie auf eine CSV-Datei, um sie grafisch darzustellen, oder verwenden Sie die gespeicherten numerischen Daten für weitere Analysen.
Obwohl dieses Tutorial stimulierte Emission, Absorption und Nettoverstärkung veranschaulicht, erzeugt das Beispiel auch eine spontane Emission. Spontane Emission ist eine radiative Rekombination, die ohne die Notwendigkeit eines einfallenden Photons stattfindet, und ihr charakteristischer Besetzungsfaktor ist \(f_c(1-f_v)\). Ihre absoluten spektralen Vorfaktoren unterscheiden sich von denen der stimulierten Emission.
9. Probieren Sie es selbst aus: Untersuchen Sie die Wechselwirkung von Stickstoff.
Vorschlag für ein Experiment: Speichern Sie vor der Bearbeitung eine separate Kopie dieses funktionierenden Beispiels. Untersuchen Sie anschließend die Stickstoffkonzentration in der Materialdefinition von GaInNAs, wobei Sie jeweils nur einen Parameter ändern und die 7-nm-Wellengeometrie beibehalten.
- Notieren Sie die niedrigste Eigenenergie der Elektronen an der Stelle \(k_{\parallel}=0\).
- Ändern Sie den Stickstoffanteil innerhalb eines physikalisch sinnvollen Bereichs für die gewählte Parametrisierung.
- Berechnen Sie die Leitdispersionswerte neu und vergleichen Sie die Form des untersten Zweigs.
- Vergleichen Sie die Position der Absorptionskante mit den wichtigsten Verstärkungseigenschaften.
Die BAC-Illustration geht davon aus, dass eine Erhöhung der Stickstoffbindung die Trennung der verbundenen Äste verstärken und die niedrigere Leitfähigkeit verändern kann. Bei einer vollständigen Legierungsberechnung kann die Zusammensetzung jedoch auch andere Materialparameter beeinflussen. Interpretieren Sie daher alle resultierenden Änderungen anhand der tatsächlichen Materialfunktionen, die in Ihrer Simulation verwendet werden, und gehen Sie nicht davon aus, dass die einfache Zwei-Zustands-Formel das vollständige Legierungsmodell darstellt.
✅ Worauf sollte man achten?
Untersuchen Sie, ob sich die Leitbandkante verschiebt und ob sich ihre Krümmung ändert, wenn die Stickstoffkonzentration variiert wird. Vergleichen Sie die optischen Spektren bei identischen Belegungseinstellungen, damit eine Änderung der Übergangenergien nicht mit einer unrelated Änderung der Trägerdichte verwechselt wird. Wenn Sie die Eigenvektorzusammensetzung untersuchen können, ist es besonders aufschlussreich, die sich ändernden Beiträge des Wirtsmaterials und der Stickstoffkomponente zu den Zuständen zu verfolgen.
Für ein zweites Experiment halten Sie die Materialparameter konstant und ändern Sie die Breite des Quantenraums von 7 nm auf 6 nm. Eine stärkere Quanteneinschränkung führt im Allgemeinen dazu, dass die niedrigste Energie des eingeschränkten Elektrons ansteigt, und verändert die zulässigen Übergangsenergien zwischen den Energiebändern. Das Ausmaß dieser Verschiebung wird durch die gekoppelte Berechnung mit zehn Energiebändern bestimmt und nicht einfach durch die Zuweisung einer einzigen konstanten effektiven Masse zu jedem Zustand.