
 ☰
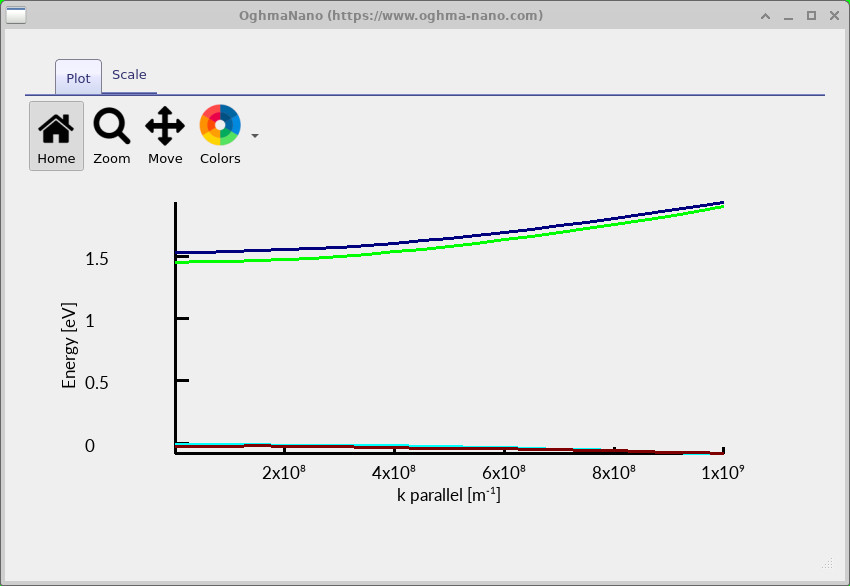
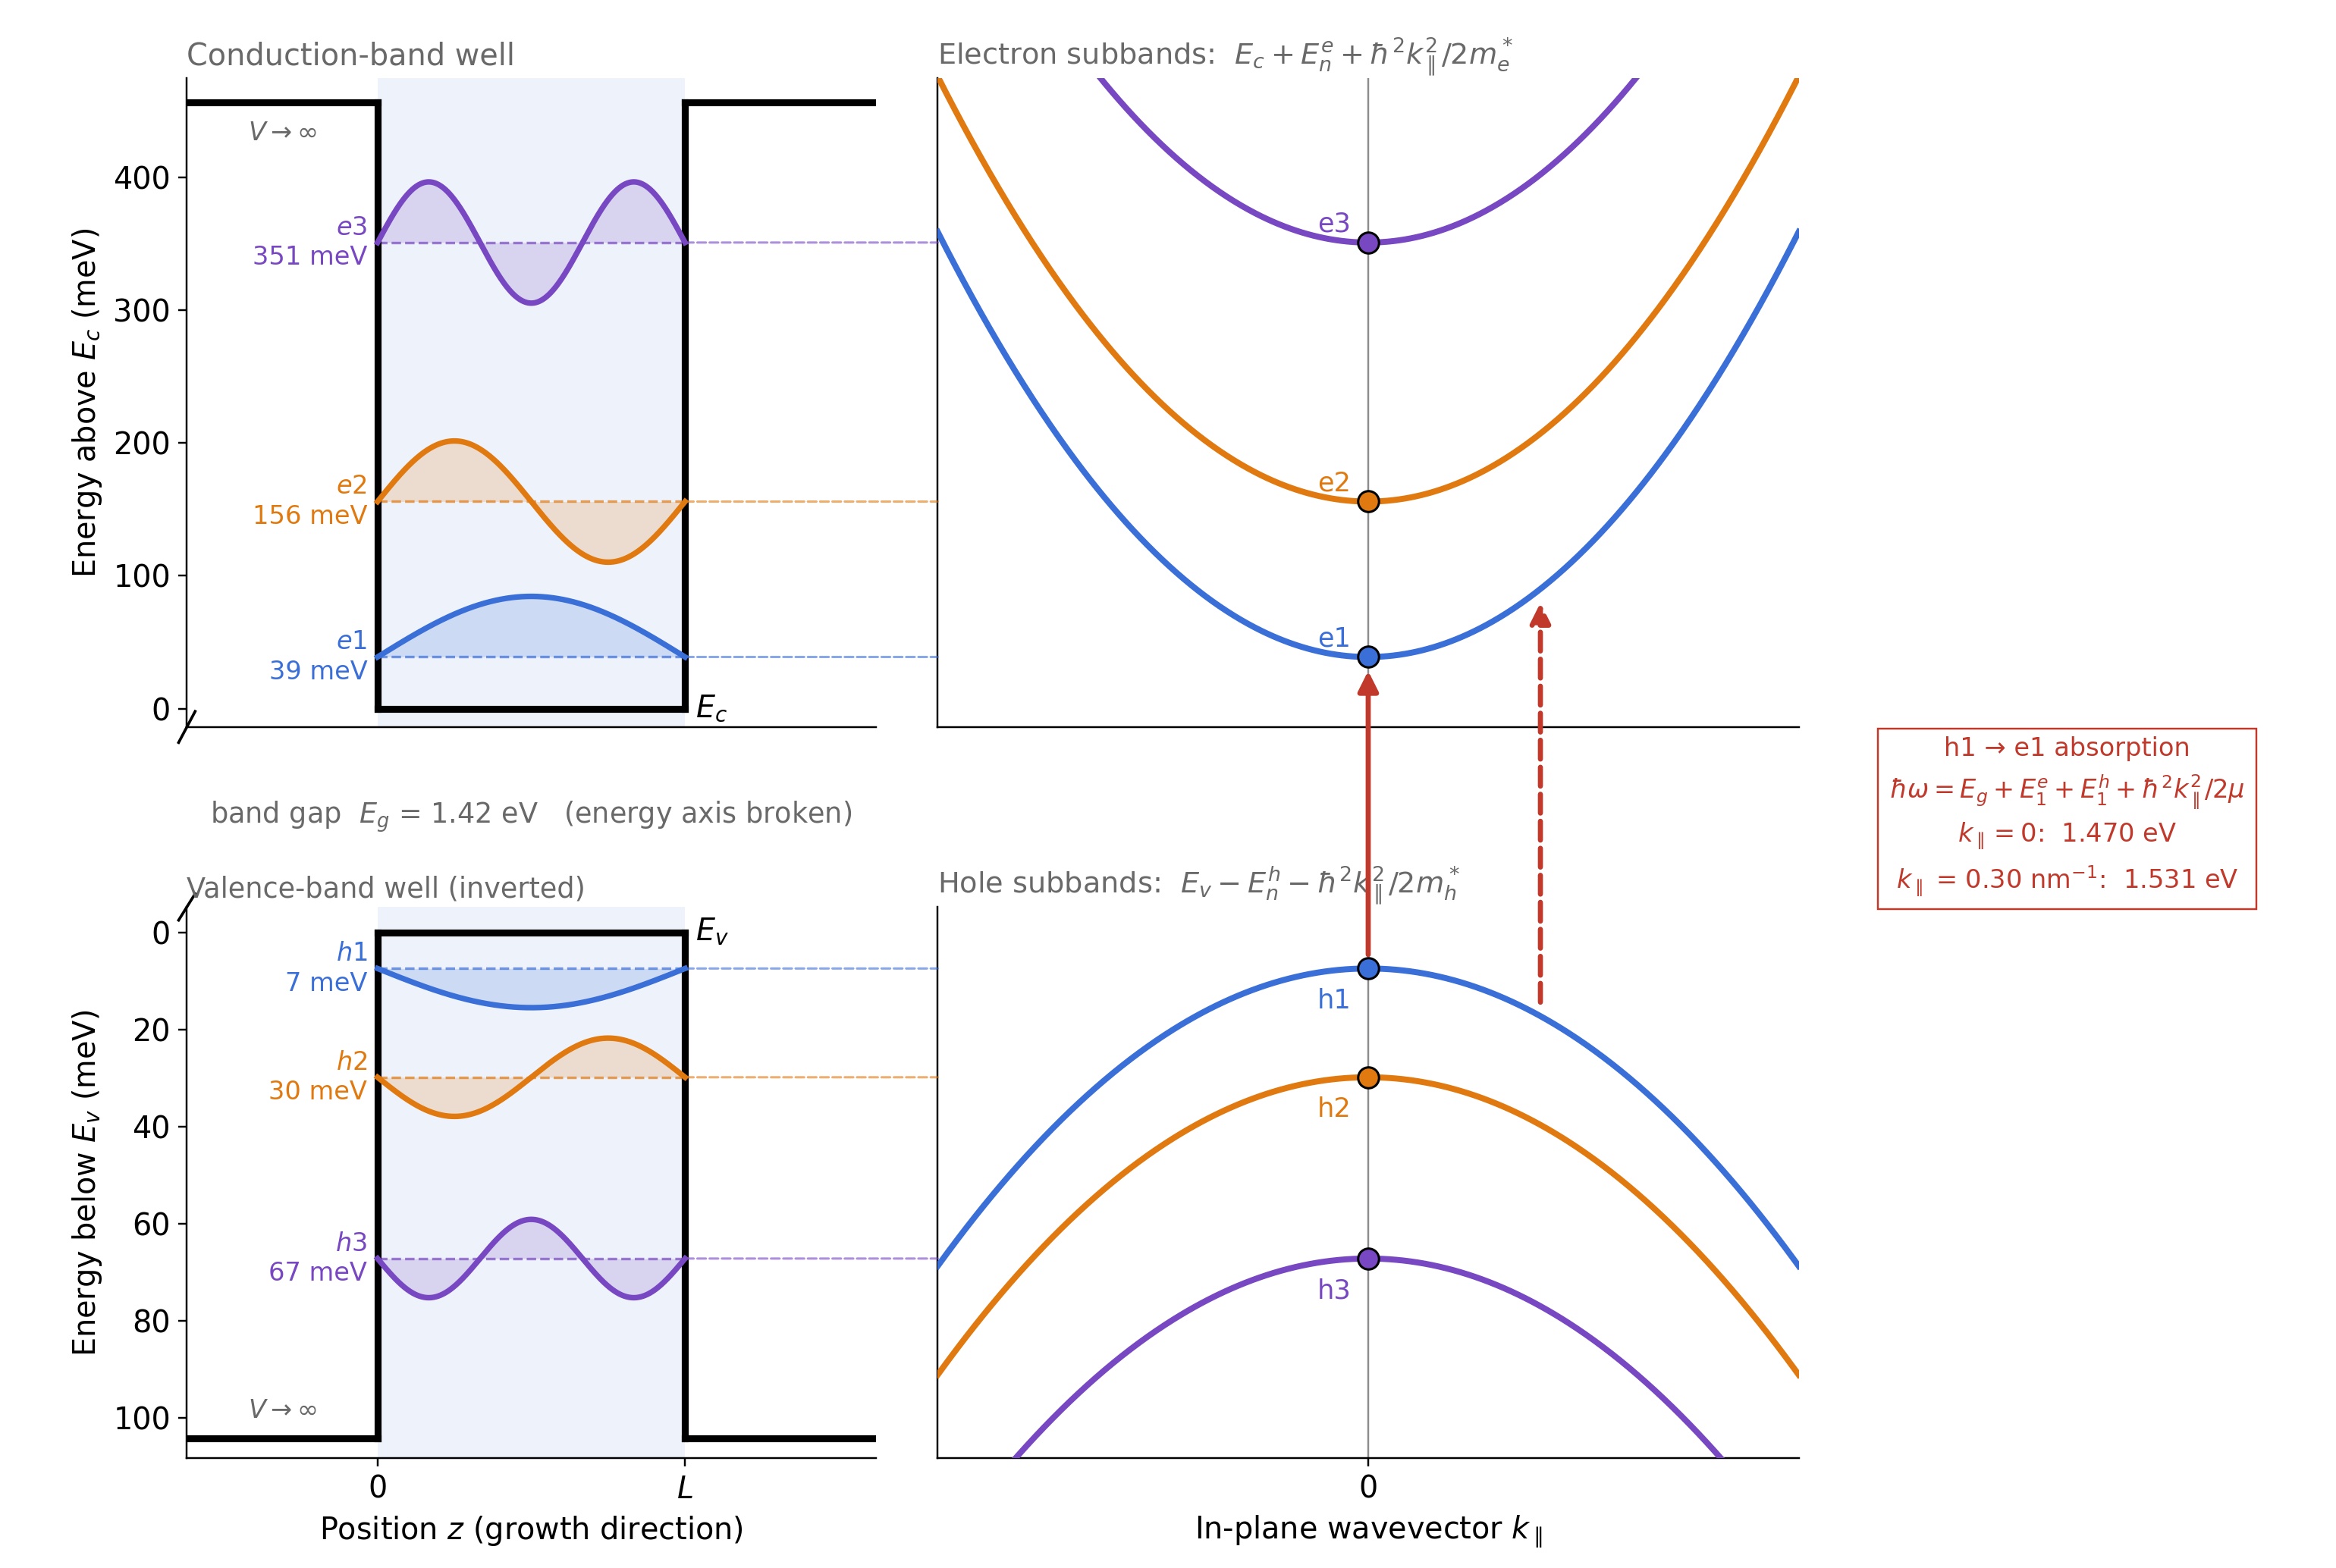

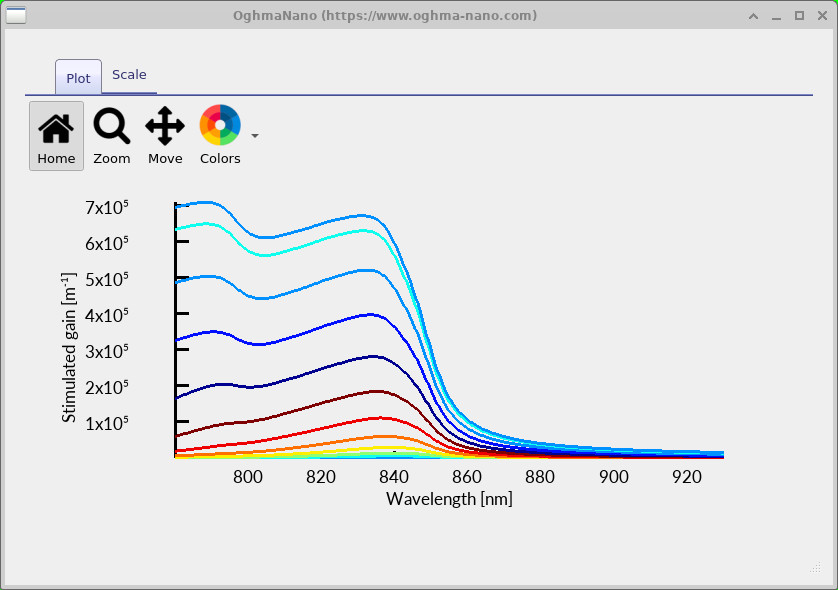
OghmaNano enthält eine Familie von Algorithmen zur Berechnung der Bandstruktur von Halbleitern, von Quantenpotentialen und mithilfe der k·p-Methode, um elektronische Zustände sowohl in zweidimensionalen Quantenpotentialen als auch in massiven Halbleitern zu berechnen. Die Modelle berechnen eingeschränkte Elektronenzustände und Lochzustände, die elektronische Bandverteilung, Wellenfunktionen, die Vermischung von Bändern und optische Matrixelemente und können mit Berechnungen der optischen Absorption, der spontanen Emission, der stimulierten Emission, der Verstärkung, der Trägerstreuung und der Beweglichkeit gekoppelt werden.
Für verschiedene Halbleitermaterialien und Kristallstrukturen stehen eine Reihe von Bandstrukturmodellen zur Verfügung:
Durch die Kombination dieser Modelle kann OghmaNano sowohl zweidimensionale Quantenwellen-Subbänder als auch dreidimensionale Bandstrukturen von Halbleitermaterialien berechnen. Bei Quantenwellen sind die Ladungsträger in Bewegungsrichtung eingeschränkt, können sich aber weiterhin parallel zu den Schichten frei bewegen. Bei einer Mehrband-k·p-Berechnung wird der Wellenvektor in Bewegungsrichtung durch den Hüllfunktion-Operator ersetzt.
\[ k_z \longrightarrow -i\frac{d}{dz}, \]
Die sich daraus ergebenden gekoppelten Gleichungen werden über die gesamte Halbleiter-Heterostruktur gelöst. Durch wiederholte Berechnung in Abhängigkeit vom Wellenvektor in der Ebene wird die zweidimensionale Subband-Dispersionsrelation ermittelt. Volumensmodelle, wie beispielsweise der Perowskit-Solver, lösen stattdessen direkt die Hamilton-Funktion in Abhängigkeit vom dreidimensionalen Wellenvektor \(\mathbf{k}=(k_x,k_y,k_z)\).
Die berechneten Eigenwerte und Eigenvektoren liefern mehr als nur ein Banddiagramm. Sie bilden den Ausgangspunkt für Simulationen von optischen Übergängen, Absorption, spontaner Emission, stimulierter Emission und optischer Verstärkung sowie für Streuung von Ladungsträgern, Relaxationszeiten und Mobilität, sofern dies unterstützt wird. Diese Möglichkeiten machen die Bandstruktur-Solver für die Modellierung von Halbleiterlasern, LEDs, Photodetektoren, Quantenwellen-Heterostrukturen, hochmobilen Halbleiterkanälen, Silizium-/SiGe-Bauelementen sowie Metallhalogenid-Perowskit-Solarzellen und -lichtemittierenden Materialien geeignet.
Für eine allgemeine Einführung in die zugrunde liegende Physik siehe Quantenpotentialtöpfe und Trägerbeschränkung und Einführung in die k·p-Theorie.
Die Berechnung der elektronischen Bandstruktur ist nur die erste Phase der Simulation. Sobald die Energien und Wellenfunktionen der elektronischen Zustände bekannt sind, kann OghmaNano diese verwenden, um eine Reihe von optischen und Ladungstransporteigenschaften zu berechnen. Dazu gehören die optische Absorption, spontane und stimulierte Emission, optische Verstärkung, Phononenstreuraten, Ladungsträgerrelaxationszeiten und die Beweglichkeit von Ladungsträgern.
Viele dieser Berechnungen basieren auf derselben grundlegenden Idee: Ein Ladungsträger geht von einem anfänglichen elektronischen Zustand in einen endgültigen Zustand über, wobei die Wahrscheinlichkeit dieser Übergangs durch die Kopplung zwischen den beiden Zuständen bestimmt wird. Im Grenzfall schwacher Wechselwirkung wird dies durch Fermis goldene Regel beschrieben.
\[ W_{i\rightarrow f} = \frac{2\pi}{\hbar} \left|\langle f|\hat H_{\mathrm{int}}|i\rangle\right|^2 \delta(E_f-E_i). \]
Der Wechselwirkungshamilttonian \(\hat H_{\mathrm{int}}\) hängt von dem betrachteten physikalischen Prozess ab. Bei einem optischen Übergang beschreibt er die Wechselwirkung zwischen den elektronischen Zuständen und dem elektromagnetischen Feld. Bei der Streuung von Ladungsträgern kann er stattdessen Wechselwirkungen mit Gittervibrationen beschreiben, einschließlich akustischer Phononen oder longitudinaler optischer (LO-)Phononen. Die berechnete Bandstruktur stellt daher eine gemeinsame elektronische Grundlage dar, von der aus sowohl optische als auch Transport-Eigenschaften abgeleitet werden können.
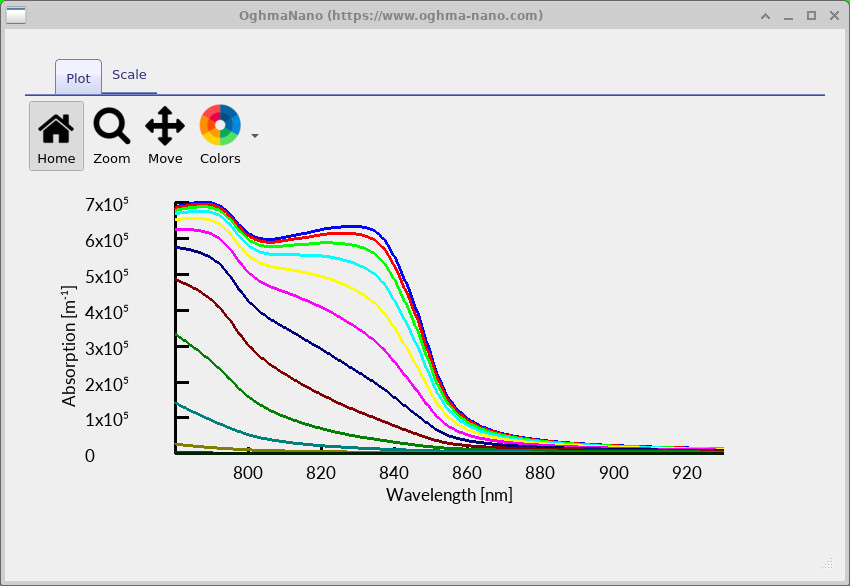
Für optische Berechnungen kombiniert OghmaNano die berechneten Leitungs- und Valenzbandzustände mit ihren optischen Matrixelementen und der Besetzung der Zustände durch Ladungsträger. Übergänge zwischen besetzten und unbesetzten Zuständen können dann über die berechnete Bandstruktur summiert werden, um Absorption, stimulierte Emission, den Netto-optischen Gewinn und spontane Emission zu erhalten.
Da die Eigenvektoren des Mehrband-k·p-Modells Informationen über den Orbital- und Spincharakter jedes Zustands enthalten, kann die optische Berechnung über das bloße Angleichen von Energieniveaus hinausgehen. Das Mischen von Bändern verändert die Übergangsmatrixelemente und somit die Stärke der optischen Reaktion. In anisotropen Systemen wie Wurtzit-Halbleitern ermöglicht dies auch die separate Behandlung von TE- und TM-polarisierten optischen Übergängen.
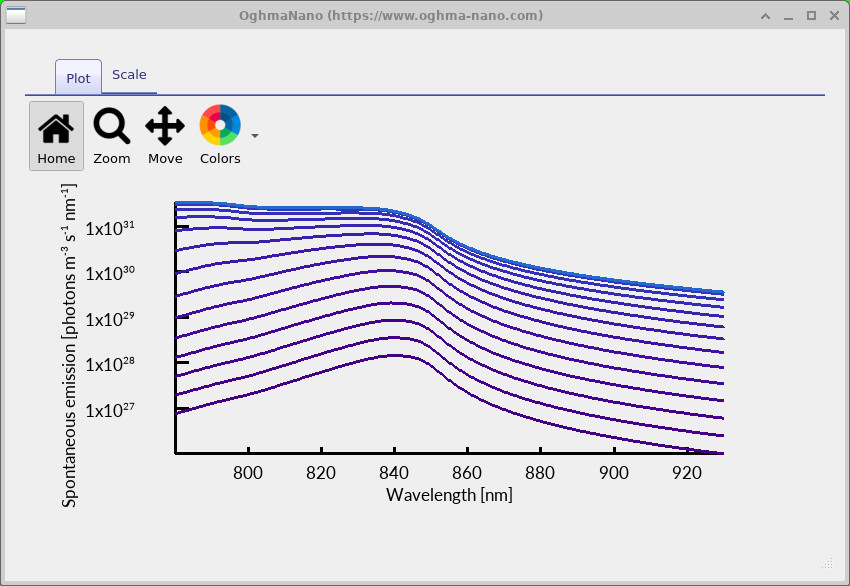
Die elektronischen Zustände können auch verwendet werden, um die Wahrscheinlichkeit zu berechnen, mit der ein Ladungsträger von einem Teil der Bandstruktur zu einem anderen gestreut wird. Je nach Material und Modell kann OghmaNano Mechanismen wie die folgenden berücksichtigen: Streuung an akustischen Phononen und Fröhlich-Streuung an polar-optischen Phononen Diese Prozesse bestimmen die Lebensdauer der Ladungsträger, die Impulsrelaxation und letztendlich die Beweglichkeit der Ladungsträger.
Die Fröhlich-Streuung ist besonders wichtig bei polaren Halbleitern wie GaAs, InP, GaN und Metallhalogenid-Perowskiten. Ein longitudinales optisches Phonon erzeugt ein oszillierendes Polarisationsfeld, das mit einem Elektron oder Loch wechselwirkt. Die Stärke dieser Wechselwirkung wird durch das Fröhlich-Matrixelement beschrieben.
\[ M(q) = -\frac{i}{q} \left[ \frac{e^2\hbar\omega_{LO}}{2V\varepsilon_0} \left( \frac{1}{\varepsilon_\infty} - \frac{1}{\varepsilon_s} \right) \right]^{1/2}. \]
Hierbei bezeichnet \(q\) den Phonon-Wellenvektor, \(\omega_{LO}\) die Winkelfrequenz des LO-Phons und \(\varepsilon_\infty\) und \(\varepsilon_s\) beschreiben die elektronische bzw. statische dielektrische Abschirmung des Materials. Die \(1/q\)-Abhängigkeit spiegelt den langreichweitigen Charakter der polaren Wechselwirkung wider.
Durch die Anwendung der goldenen Regel von Fermi und die Integration über die verfügbaren Endzustände erhält man die Streuungsrate der Ladungsträger. Zum Beispiel bei der Absorption von LO-Phononen.
\[ \begin{aligned} \frac{1}{\tau_{\mathrm{abs}}(\mathbf{k})} ={}& \frac{2\pi}{\hbar} \frac{V}{(2\pi)^3} \int d^3q\; \frac{e^2\hbar\omega_{LO}}{2V\varepsilon_0} \left( \frac{1}{\varepsilon_\infty} - \frac{1}{\varepsilon_s} \right) \frac{N_{LO}}{q^2} \\[4pt] &\times \delta\left( E(\mathbf{k}+\mathbf{q})- E(\mathbf{k})- \hbar\omega_{LO} \right). \end{aligned} \]
Die Dirac-Delta-Funktion erzwingt die Energieerhaltung, während die Integration über \(\mathbf{q}\) die Summe der Phonon-Wellenvektoren ergibt, die in der Lage sind, die anfänglichen und endgültigen elektronischen Zustände miteinander zu verbinden. Die LO-Phononen-Emission wird auf die gleiche Weise berechnet, mit dem Unterschied, dass der Ladungsträger eine Energie \(\hbar\omega_{LO}\) verliert. Im Gegensatz dazu beschreibt die Streuung an akustischen Phononen Wechselwirkungen mit den niederenergetischen Gittervibrationen, die mit der elastischen Verformung des Kristalls verbunden sind.
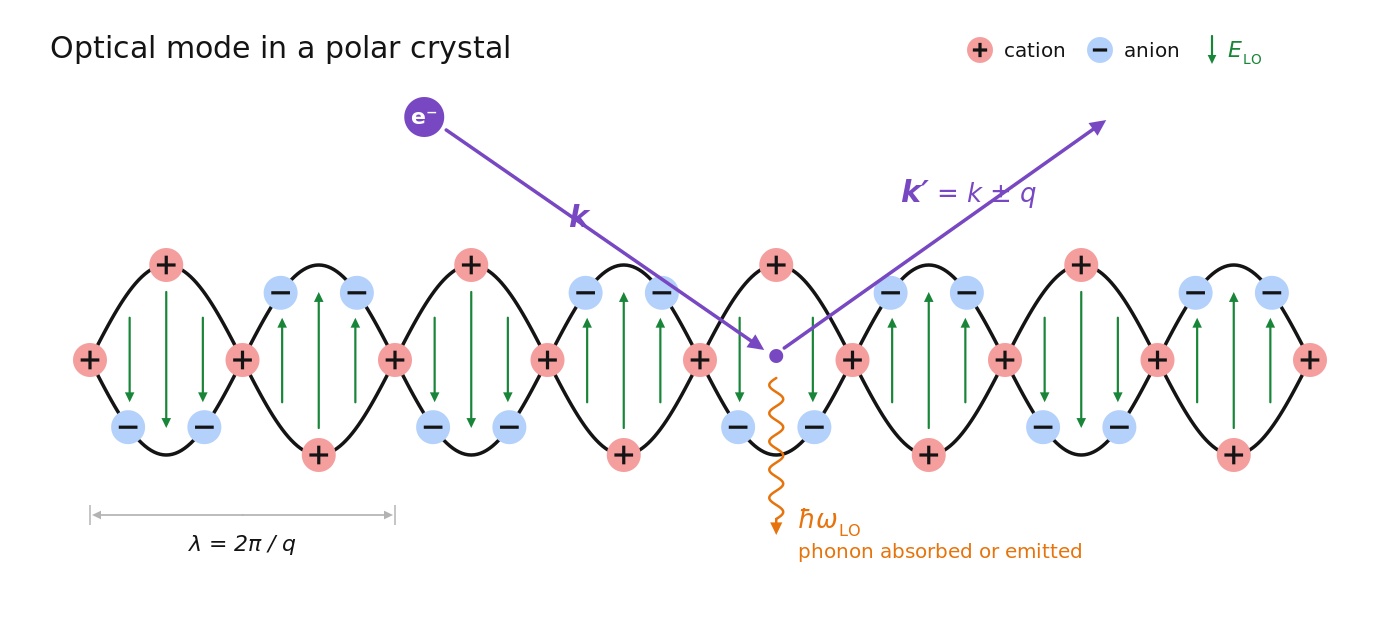
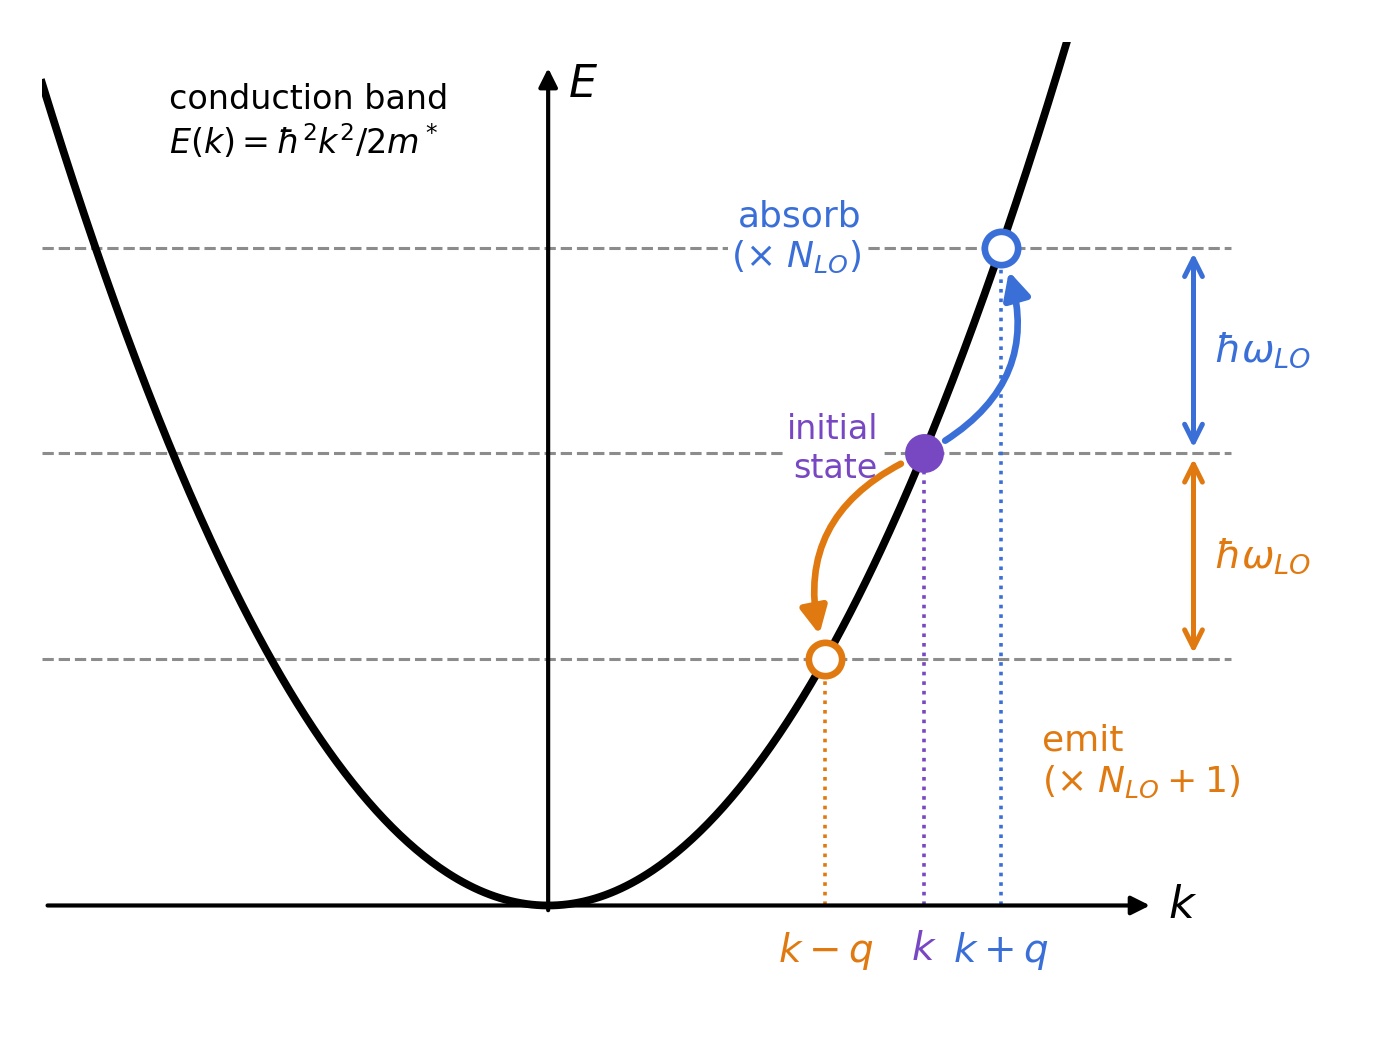
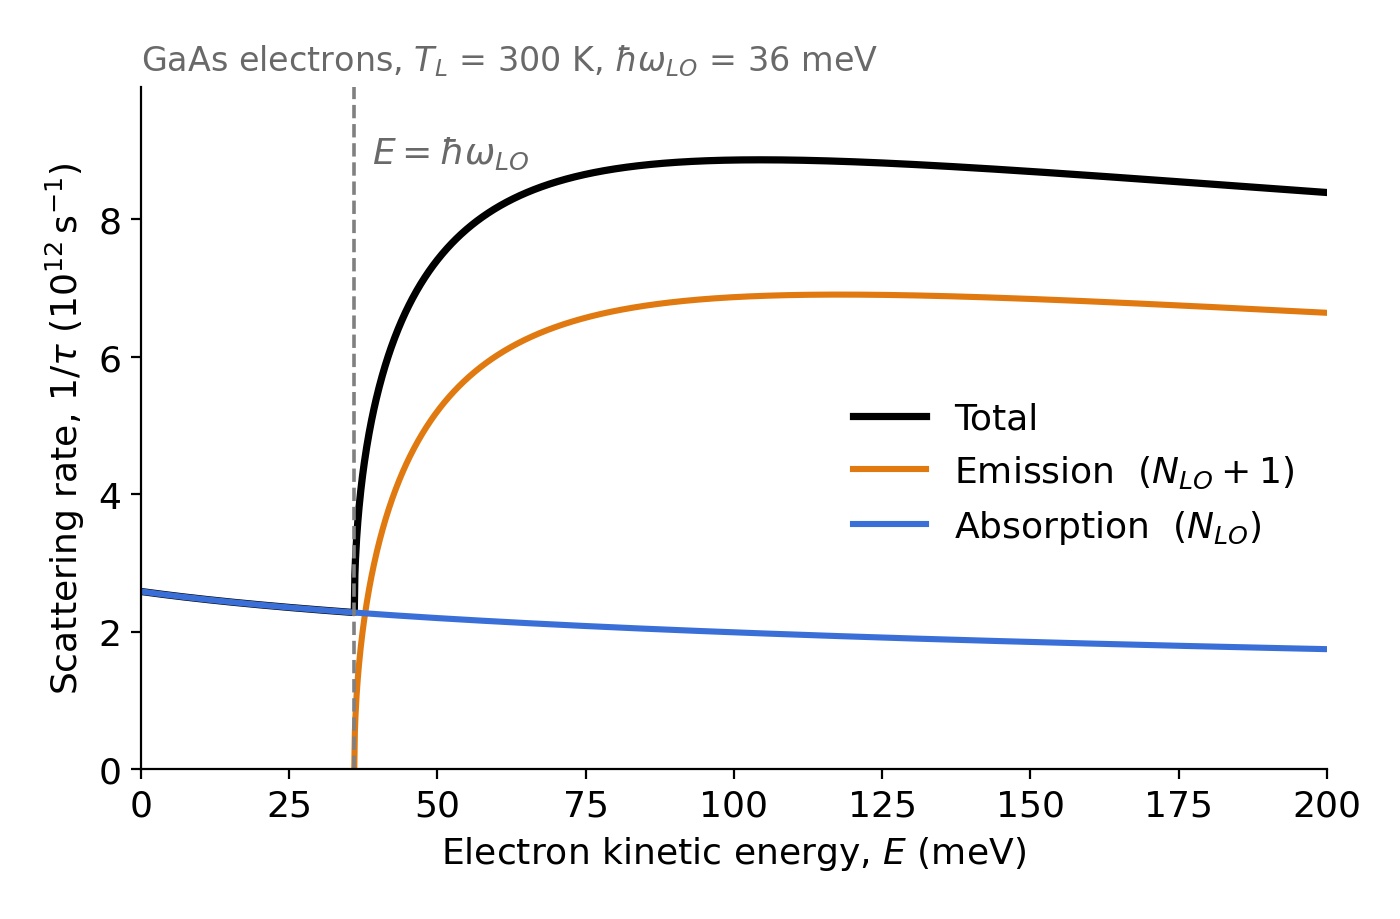
Ein Streuprozess führt nicht zwangsläufig zur vollständigen Zerstörung des gerichteten Impulses eines Trägers. Beispielsweise verändert die Vorwärtsstreuung die Richtung des Trägers nur geringfügig, während die Rückwärtsstreuung dem elektrischen Strom stark entgegenwirkt. Für Transportberechnungen kann OghmaNano daher eine Impulsrelaxationsrate verwenden, anstatt einfach den Kehrwert der gesamten Streurate zu nehmen.
Sobald die Relaxationszeit für den Ladungsträgertransport über die elektronische Bandstruktur berechnet wurde, kann die Beweglichkeit durch Mittelung der Geschwindigkeit und der Streueigenschaften der elektronischen Zustände, die am Transport beteiligt sind, ermittelt werden. Im Rahmen der Relaxationszeit-Approximation:
\[ \mu_{ij} = \frac{e}{n} \sum_b \int \frac{d^3k}{(2\pi)^3} v_{b,i}(\mathbf{k}) v_{b,j}(\mathbf{k}) \tau_{\mathrm{tr},b}(\mathbf{k}) \left( -\frac{\partial f}{\partial E} \right)_{E_b(\mathbf{k})}. \]
Die Trägergeschwindigkeit wird direkt aus der berechneten elektronischen Dispersion ermittelt.
\[ \mathbf{v}_b(\mathbf{k}) = \frac{1}{\hbar} \nabla_{\mathbf{k}}E_b(\mathbf{k}). \]
Dadurch wird die berechnete Bandstruktur direkt mit einer experimentell messbaren Transportgröße in Verbindung gebracht. Anstatt von einer einzigen konstanten effektiven Masse und einer konstanten Streuzeit auszugehen, kann die Berechnung berücksichtigen, wie sich die Trägergeschwindigkeit und die Streuung über die elektronischen Bänder verändern.
Für Si/SiGe-Quantenpotentialtöpfe kann OghmaNano die Streuung durch akustische Phononen sowie die zweidimensionale Beweglichkeit von Elektronen oder Löchern unter Verwendung des Silizium-Δ-Tal- und des Luttinger-Kohn-Modells berechnen. Für massenhafte Metallhalogenid-Perowskite kann die berechnete elektronische Struktur mit acht Energiebändern mit der Fröhlich-Elektron-Phonon-Streuung kombiniert werden, um die Relaxationszeiten der Ladungsträger und die durch Phononen begrenzte Beweglichkeit zu ermitteln.
Beispielhafte Anwendungen finden Sie in den folgenden Tutorials: Si/SiGe-Elektronenbeweglichkeit, Si/SiGe-Lochbeweglichkeit und Perowskit-Bandstruktur und -Beweglichkeit.
Die mit OghmaNano gelieferten Beispiele bieten für jedes Bandstrukturmodell vorgefertigte Ausgangspunkte. Für optische Berechnungen von Quantenwellen zeigt das Tutorial „GaAs/AlGaAs Eight-Band k·p“, wie elektronische Teilbänder, Absorption, stimulierte Emission, optische Verstärkung und spontane Emission berechnet werden.
Für Berechnungen im großen Maßstab zeigt das Tutorial Perowskit-Bandstruktur und -Mobilität, wie die elektronischen Bandstrukturen der Materialien CsPbX3 und MAPbX3 berechnet und die resultierenden Zustände zur Berechnung der Fröhlich-Streuung und der Ladungsträgermobilität verwendet werden können.
Weitere theoretische Informationen finden Sie in den folgenden Quellen: Leitfaden zur k·p-Theorie, Theorie der optischen Übergänge und Fröhlich-Streutheorie.
Für eine Einführung in das Konzept der Quanteneinschränkung beginnen Sie mit Quantenpotentialtälern und Trägerbeschränkung. Das Tutorial zum parabolischen Bandmodell stellt das einfachste Quantenpotentialtälermodell vor, während die Anleitung zur k·p-Theorie erklärt, wie mehrere elektronische Bänder in einem Mehrband-Hamilton-Operator gekoppelt sind.
Als guter Ausgangspunkt für die praktische Anwendung empfiehlt sich das Tutorial GaAs/AlGaAs, Acht-Band-k·p-Modell oder das Tutorial Bandstruktur und Mobilität von Perowskit-Materialien.
Entdecken Sie die Werkzeuge zur Quanten- und Bandstrukturberechnung.
Beginnen Sie mit der Einführung in Quantenpotentialtöpfe, lesen Sie die Anleitung zur k·p-Theorie oder führen Sie das Tutorial zu parabolischen GaAs/AlGaAs-Quantenpotentialtöpfen aus.