

GaN/AlGaN-Quantenpotentialtopf: Eine Einführung in die 8-Band-Wurtzit-k·p-Methode
1. Einleitung
In diesem Tutorial werden wir die elektronischen Zustände und die optischen Eigenschaften eines GaN-Quantenbrunnens zwischen zwei AlGaN-Barrieren mithilfe des Acht-Band-Wurtzit-k·p-Modells von OghmaNano berechnen. Das Beispiel umfasst einen 10 nm breiten GaN-Brunnen und zwei 20 nm breite AlGaN-Schichten. Zuerst führen wir das mitgelieferte Beispiel aus und untersuchen dann die Dispersionsbeziehungen der Leitungs- und Valenzband-Subbänder sowie die resultierenden optischen Spektren.
Der Unterschied zwischen Wurtzit und Zinkblende ist hier von Bedeutung. Beide sind Halbleiterkristallstrukturen, aber Wurtzit weist eine bevorzugte hexagonale c-Achse auf. Die unterschiedliche Kristallstruktur beeinflusst die Aufspaltung des Valenzbandes, die Kopplung zwischen elektronischen Zuständen und die Stärke des in verschiedene Richtungen polarisierten Lichts. Folglich kann eine Zinkblende-Achtbandberechnung nicht einfach mit den Materialparametern von GaN wiederverwendet werden.
2. Öffnen des Beispiels für die achtfache Wurtzit-Struktur
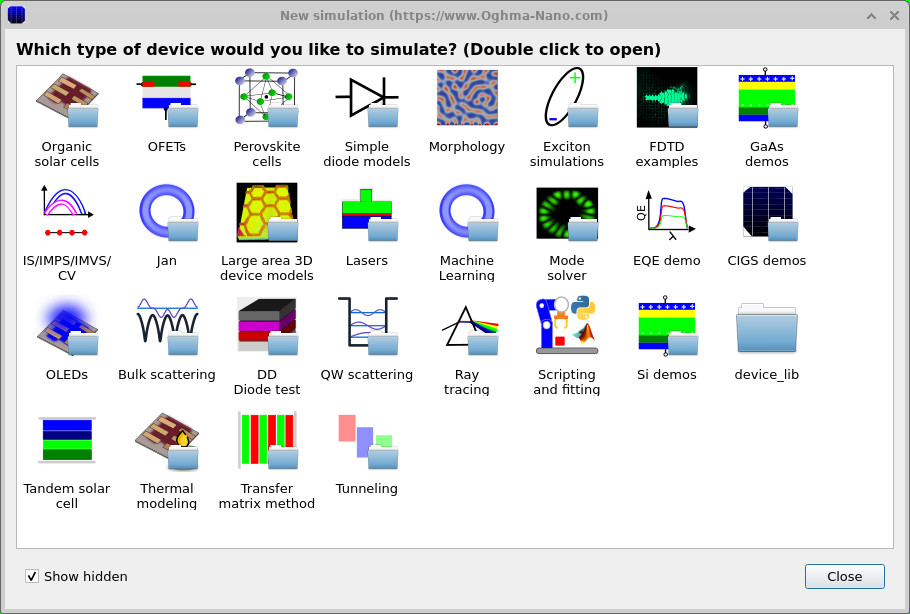
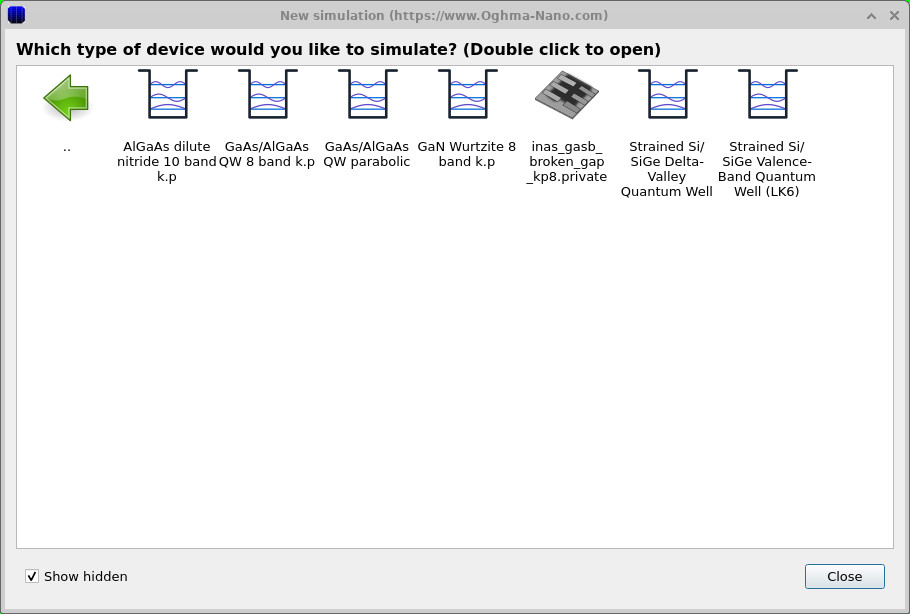
Klicken Sie im Menüband „Datei“ auf „Neue Simulation“. Im angezeigten Fenster doppelklicken Sie auf „GaAs-Beispiele“ (??). Obwohl der Kategorie-Name dies nicht vermuten lässt, enthält sie auch Beispiele für Quantenstrukturen aus Nitrid und Silizium. Im nächsten Fenster doppelklicken Sie auf „GaN Wurtzit 8-Band k.p“ (??). Dadurch wird die vorbereitete Materialschicht geöffnet und das entsprechende Beispiel ausgewählt.
3. Untersuchung des GaN/AlGaN-Quantenwells
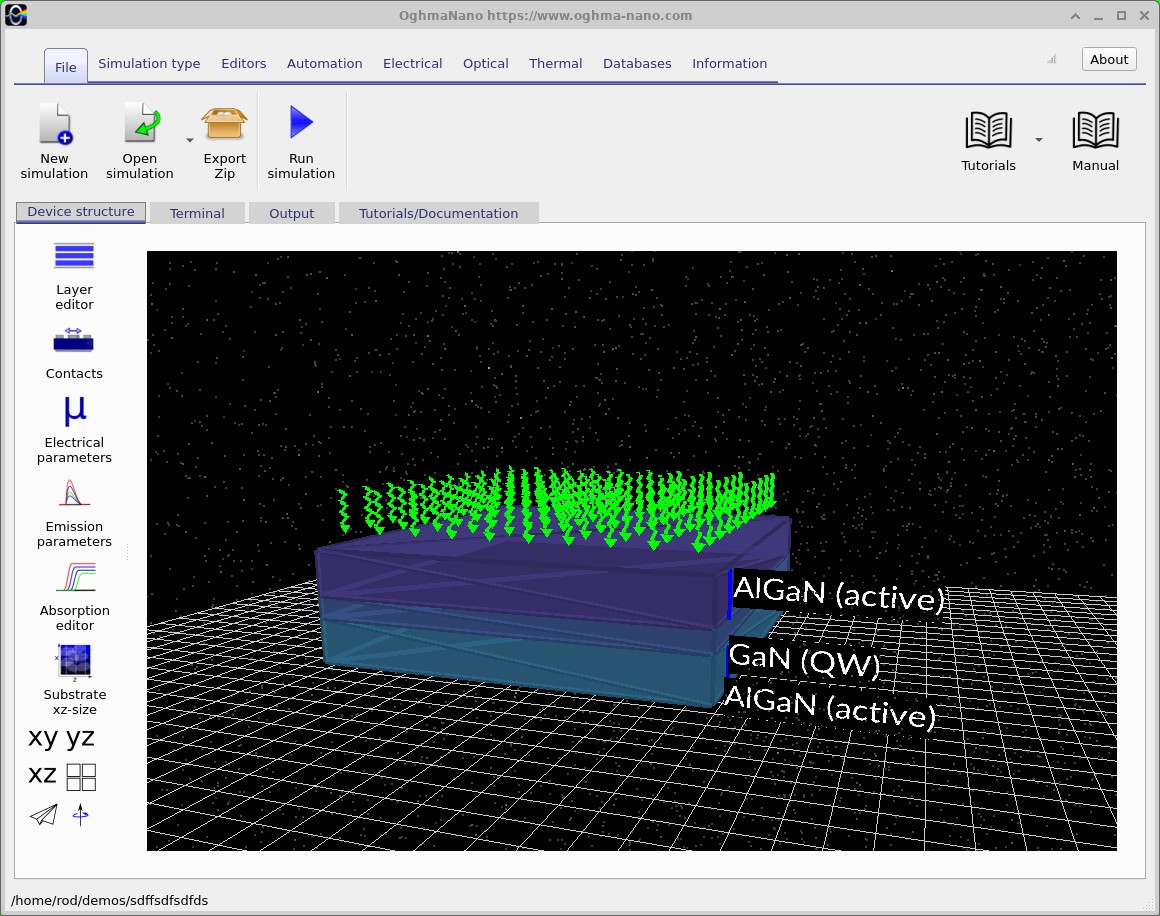
Das Hauptfenster zeigt die dreischichtige Struktur (??). Bei der eigentlichen Quantenwellenberechnung erfolgt die Einschränkung entlang der Dicke dieser Schichtanordnung: Die elektronischen Wellenfunktionen variieren über die Schichten hinweg, während die Dispersionsdiagramme die Bewegung parallel zu den Schichten beschreiben.
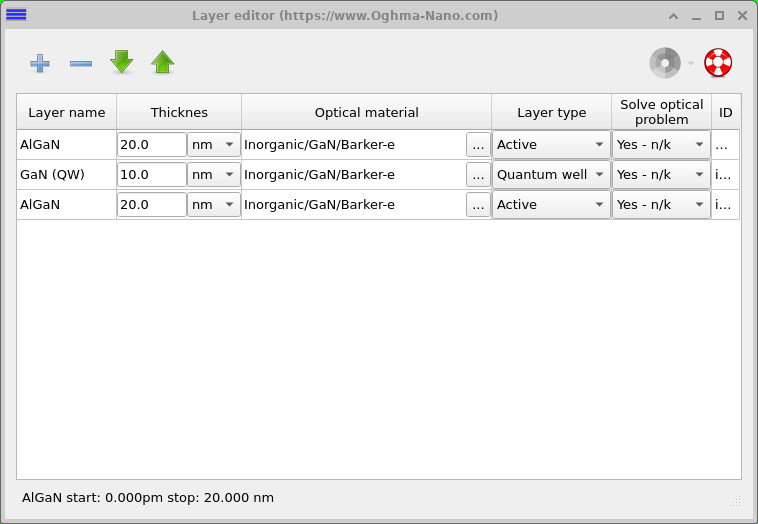
Klicken Sie in der linken Symbolleiste auf „Layereditor“. Wie in ?? dargestellt, verwendet das Beispiel die folgende Geometrie:
| Schicht | Dicke | Typ |
|---|---|---|
| Aluminiumgalliumnitrid | 20 Nanometer | Aktiv / Barriere |
| GaN (Quantenbrunnen) | 10 Seemeilen | Quantenpotentialtopf |
| Aluminiumgalliumnitrid | 20 Nanometer | Aktiv / Barriere |
Lassen Sie die voreingestellten Materialeinstellungen für Ihre erste Ausführung unverändert. Der Screenshot zeigt die Schichtdicken, aber nicht den Aluminiumanteil, die Spannungskonfiguration oder die Polarisationsparameter. Diese sollten in den Materialeinstellungen des Beispiels überprüft werden, bevor Sie es verwenden, um eine bestimmte experimentelle Waferdarstellung zu erstellen.
4. Warum sollte man einen Acht-Band-Wurtzit-Hamilton-Operator verwenden?
Ein einfaches parabolisches Modell ordnet jedem Ladungsträger eine effektive Masse zu und geht davon aus, dass sich seine Energie ungefähr proportional zum Quadrat seines Wellenvektors in der Ebene verändert. Dies ist in der Nähe eines Bandextremums nützlich, kann aber nicht beschreiben, wie sich die verschiedenen Valenzzustände untereinander vermischen, wenn der Wellenvektor zunimmt. Bei Wurtzit-Materialien unterscheidet die hexagonale Kristallstruktur auch die Bewegung und die Lichtpolarisation entlang der c-Achse von denen in der senkrechten Ebene.
Der Ansatz mit acht Banden behält ein Orbital mit leitfähigen Eigenschaften und drei Orbitale mit Valenzeigenschaften bei, wobei jedes Orbital zwei Spin-Komponenten aufweist. Konzeptionell hat ein Eigenzustand die folgende Form:
\[ \Psi_{n,\mathbf{k}_{\parallel}}(\mathbf{r})= e^{i\mathbf{k}_{\parallel}\cdot\mathbf{r}_{\parallel}} \sum_{\alpha=1}^{8}F_{n\alpha}(z)u_{\alpha}(\mathbf{r}), \]
Hierbei beschreiben die Funktionen \(F_{n\alpha}(z)\) die räumliche Begrenzung innerhalb des Potentials, und \(u_\alpha\) sind die acht Bloch-Basiszustände. Ein bestimmter begrenzter Zustand kann daher Beiträge von mehr als einer Valenzbandorbital aufweisen; aus diesem Grund kann die Beschreibung jeder farbigen Kurve mit einem einzigen, festen Label für schwere oder leichte Löcher irreführend sein, wenn man sich vom Rand des Bandes entfernt.
Die Anordnung der Valenzbänder in Wurtzit wird durch Kristallfeld- und Spin-Bahn-Wechselwirkungen beeinflusst. In einer kompakten Notation löst die Berechnung Folgendes:
\[ H_{8\times8}\!\left(k_x,k_y,-i\frac{\partial}{\partial z}\right) \mathbf{F}_n(z)=E_n(\mathbf{k}_{\parallel})\,\mathbf{F}_n(z). \]
Beachten Sie, dass der Wellenvektor in der Ebene explizit beibehalten wird, während der Wellenvektor in Wachstumsrichtung durch einen Differentialoperator ersetzt wird. Durch die wiederholte Lösung dieses Eigenwertproblems für verschiedene \(k_{\parallel}\) erhält man die unten dargestellten Diagramme zur Subband-Dispersion. Eine ausführlichere Erläuterung der Grundlagen, der Kristallfeldterme und der Materialkoeffizienten findet sich im Kapitel Wurtzit-k·p-Theorie.
5. Führen Sie die Simulation aus.
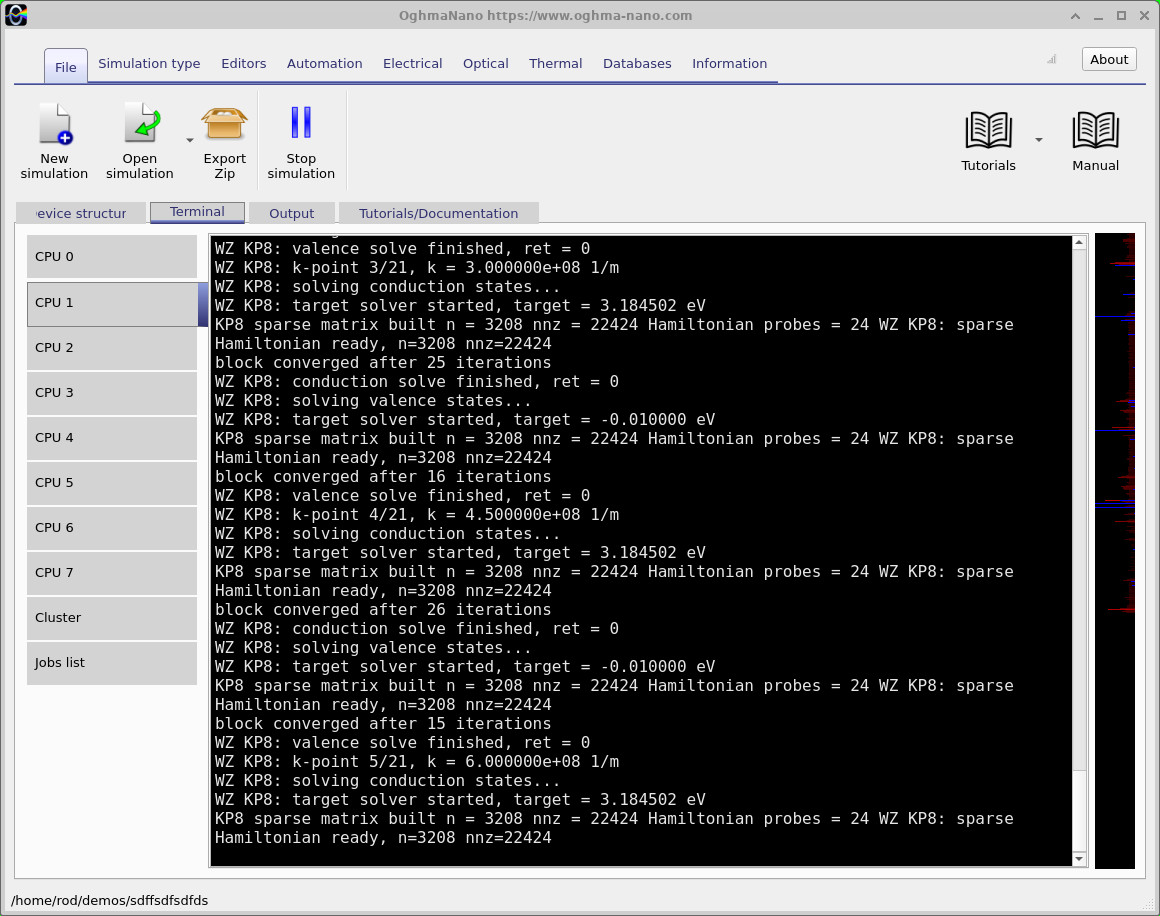
Kehren Sie zur Registerkarte „Datei“ zurück und klicken Sie auf „Simulation starten“. Öffnen Sie die Registerkarte „Terminal“, um den Fortschritt zu verfolgen. In ?? identifiziert das Terminal den WZ KP8-Solver, gibt Auskunft über die Erstellung der dünnbesetzten Matrix, zeigt Konvergenzinformationen an und führt die Berechnung für die einzelnen Abtastwellenvektoren durch. Dabei werden die Elektronenzustände und die Valenzzustände an jedem Punkt separat berechnet.
Da es sich hierbei um ein Problem mit einer mehrkomponentigen Hüllfunktion handelt, ist es komplexer als die Lösung einer einzelnen, unabhängigen skalaren parabolischen Potentialfunktion für jedes Band. Warten Sie, bis der Eigenwertlöser und die nachfolgenden optischen Berechnungen abgeschlossen sind, bevor Sie die resultierenden Dateien überprüfen.
5.1 Überprüfung der optischen Übergangsstärken
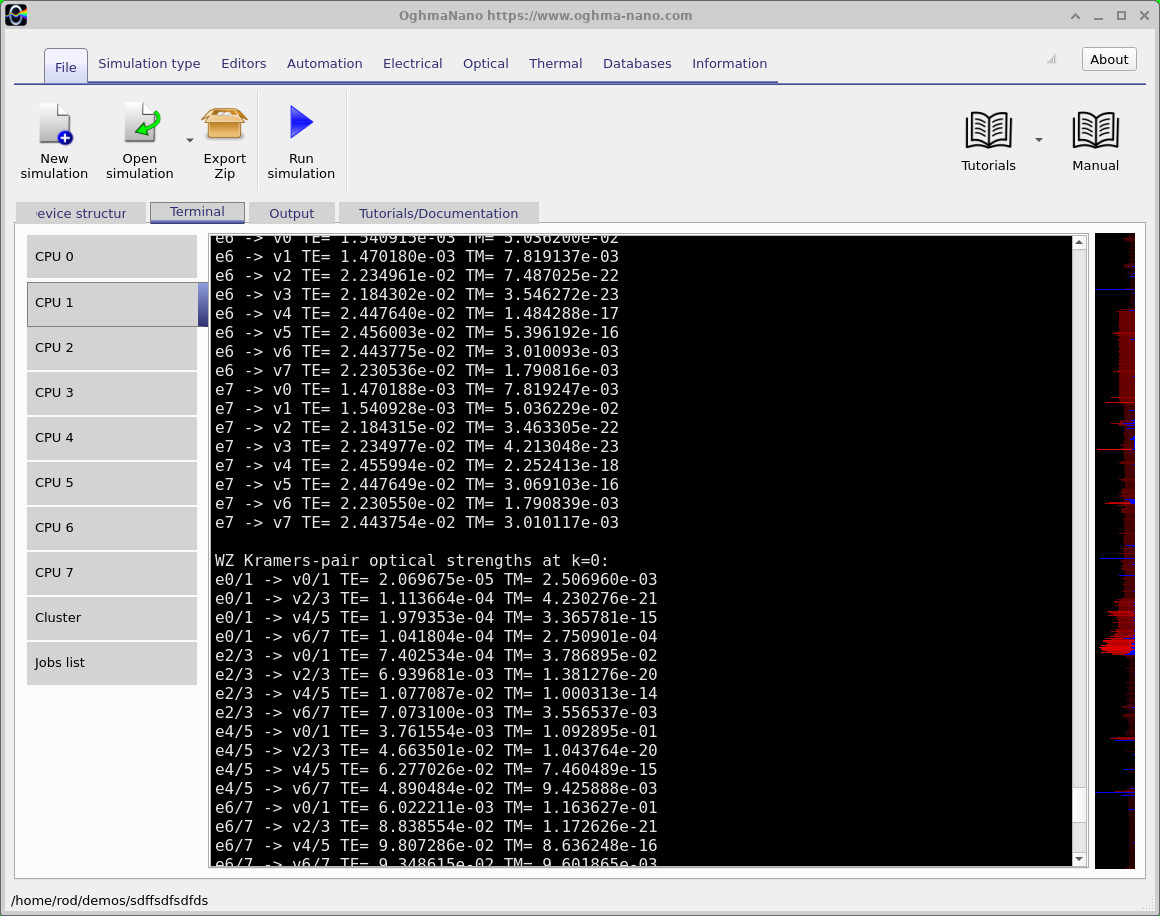
Im weiteren Verlauf des Prozesses gibt das Terminal die Stärken der optischen Matrixelemente (??) aus. Bei einer konventionellen Wurtzit-Struktur, die auf der c-Ebene ausgerichtet ist, bezieht sich TE auf das optische elektrische Feld, das senkrecht zur c-Achse steht, während TM sich auf die Komponente parallel zu dieser Achse bezieht. Diese Polarisationsrichtungen müssen nicht unbedingt gleich stark mit einem bestimmten elektronischen Übergang gekoppelt sein.
Eine nützliche Methode, um sich die optische Stärke vorzustellen, ist das quadrierte Übergangsmatrixelement:
\[ M_{cv}^{(\mathbf{e})}(\mathbf{k}_{\parallel})= \left\langle\Psi_{c,\mathbf{k}_{\parallel}}\middle| \mathbf{e}\!\cdot\!\mathbf{p}\middle| \Psi_{v,\mathbf{k}_{\parallel}}\right\rangle, \qquad S_{cv}^{(\mathbf{e})}\propto\left|M_{cv}^{(\mathbf{e})}\right|^2. \]
Hier gibt \(\mathbf{e}\) die Lichtpolarisation an, und \(\mathbf{p}\) ist der Impulsoperator. Ein Zustand kann in der elektronischen Bandstruktur vorhanden sein, trägt aber nur wenig zu einer bestimmten optischen Polarisation bei, wenn sein Matrixelement klein ist. Die relativen TE/TM-Werte am Ende liefern daher zusätzliche physikalische Informationen, die über die bloßen Positionen der Energieniveaus hinausgehen.
6. Das Verständnis der berechneten elektronischen Bandstrukturen
Die horizontale Achse jedes Banddiagramms stellt den Wellenvektor in der Ebene \(k_{\parallel}\) dar, nicht die Position innerhalb des Quantenraums. Die vertikale Achse stellt die Energie eines eingeschränkten Unterbandes dar. An der Stelle \(k_{\parallel}=0\) beginnt jede Kurve bei einer der diskreten Einschlussenergien. Eine Bewegung nach rechts zeigt, wie sich derselbe elektronische Zustand verteilt, wenn sich der Ladungsträger parallel zu den Schichten bewegt.
6.1 Zustände im Leitungsband
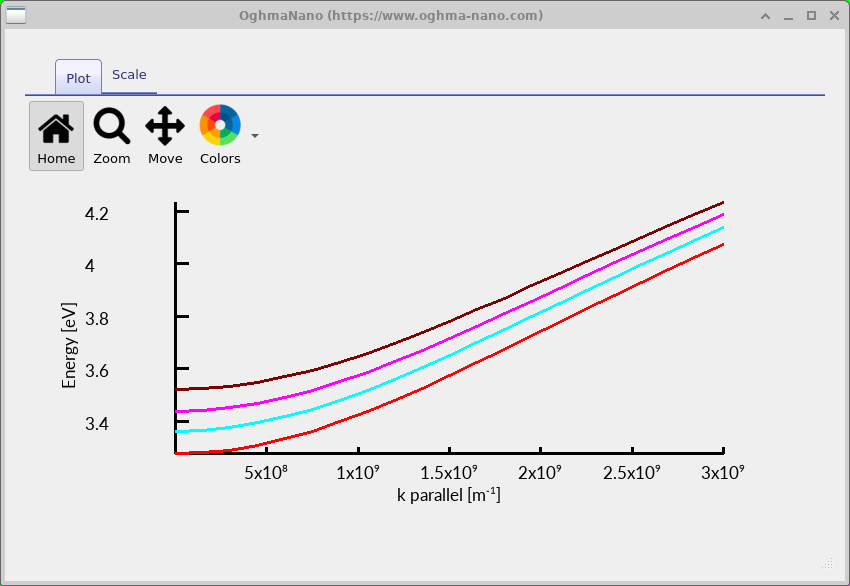
Öffnen Sie die Ausgangssignale des Leitungsbandes und untersuchen Sie die Dispersion in ??. Es sind mehrere diskrete Energieniveaus sichtbar, die bei unterschiedlichen Energien nahe der Bandkante von GaN beginnen. Bei kleinen Wellenvektoren ist eine nützliche Näherung für ein Leitungsband-Teilband:
\[ E_{c,n}(k_{\parallel})\simeq E_{c,n}(0) +\frac{\hbar^2 k_{\parallel}^2}{2m_{e,\parallel}^{*}}. \]
Der Begriff \(E_{c,n}(0)\) beinhaltet die Einschlussenergie, während \(m_{e,\parallel}^{*}\) die Reaktion des Trägers auf Bewegungen in der Ebene beschreibt. Diese Beziehung hilft, die annähernd ansteigenden Kurven zu erklären, obwohl die vollständige Acht-Band-Berechnung die Wechselwirkung zwischen den Bändern beibehält, anstatt eine feste parabolische Form zu erzwingen.
6.2 Valenzbandzustände
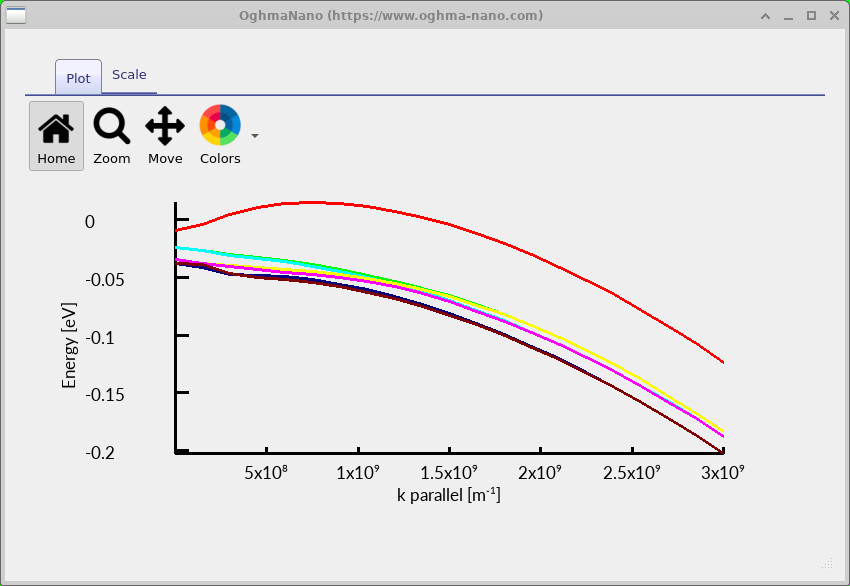
Das Valenzbanddiagramm (??) ist komplexer. Sein oberer Zweig steigt zunächst von \(k_{\parallel}=0\) weg an, bevor er sich nach unten biegt; mehrere untere Zweige weisen deutlich unterschiedliche Krümmungen auf. Solche Formen sind in einem gekoppelten Wurtzit-Valenzbandmodell möglich, bei dem Kristallfeldaufspaltung, Spin-Bahn-Kopplung, Quanteneinschränkung und Bandmischung zusammenwirken.
Diese Darstellung sollte nicht so interpretiert werden, dass jede farbige Kurve über den gesamten Wellenvektorbereich eine feste A-, B- oder C-Band-Identität aufweist. Um eine eindeutige Zuordnung vorzunehmen, sollten die Beiträge der zugrunde liegenden Eigenvektor-Komponenten untersucht werden. Ebenso sollten ungewöhnliche, nicht mittig gelegene Extremwerte mit den gewählten Material- und Dehnungsparametern verglichen werden, wenn das Modell quantitativ verwendet wird.
7. Optische Übergänge, stimulierte Emission und Absorption
Die elektronischen Banden bestimmen die Energien möglicher optischer Übergänge, aber die Übergangsstärke hängt auch von den Wellenfunktionen der Elektronen und Löcher, der Polarisation und der Besetzung der Trägerzustände ab. Bei einem gemeinsamen Wellenvektor in der Ebene entspricht die Photonenenergie für einen vertikalen Übergang
\[ \hbar\omega=E_{c,n}(\mathbf{k}_{\parallel}) -E_{v,m}(\mathbf{k}_{\parallel}). \]
Fermis goldene Regel erklärt, warum die in der Endstation angegebenen optischen Matrixelemente von Bedeutung sind. In schematischer Form lautet die Formel für die Übergangsrate:
\[ W_{v\rightarrow c}^{(\mathbf{e})}= \frac{2\pi}{\hbar}\left|H_{cv}^{\prime(\mathbf{e})}\right|^2 \delta\!\left(E_c-E_v-\hbar\omega\right). \]
Das Störmatrixelement \(H'_{cv}\) hängt von der Lichtpolarisation und den beteiligten Zuständen ab. Die Deltafunktion erzwingt die Energieerhaltung; bei der Erstellung eines praktischen Spektrums werden die Beiträge der erlaubten Übergänge über die abgetasteten Zustände summiert und verbreitert. Die Trägerbesetzungsfaktoren bestimmen dann, ob bei einer bestimmten Wellenlänge die Absorption oder die stimulierte Emission dominiert. Ein praktischer, schematischer Nettofaktor ist \(f_c-f_v\), wobei \(f_c\) und \(f_v\) die Elektronenbesetzungen der Leitungs- bzw. Valenzzustände sind.
Da die GaN-Schicht eine große Bandlücke aufweist, liegen die berechneten Spektren im nahen Ultraviolettbereich, vorwiegend um 330–370 nm, wie im vorliegenden Beispiel dargestellt. Die Wellenlänge und die Photonenenergie stehen in der Beziehung \(E_{\gamma}=hc/\lambda\).
7.1 Stimulierte Emission und Nettoverstärkung
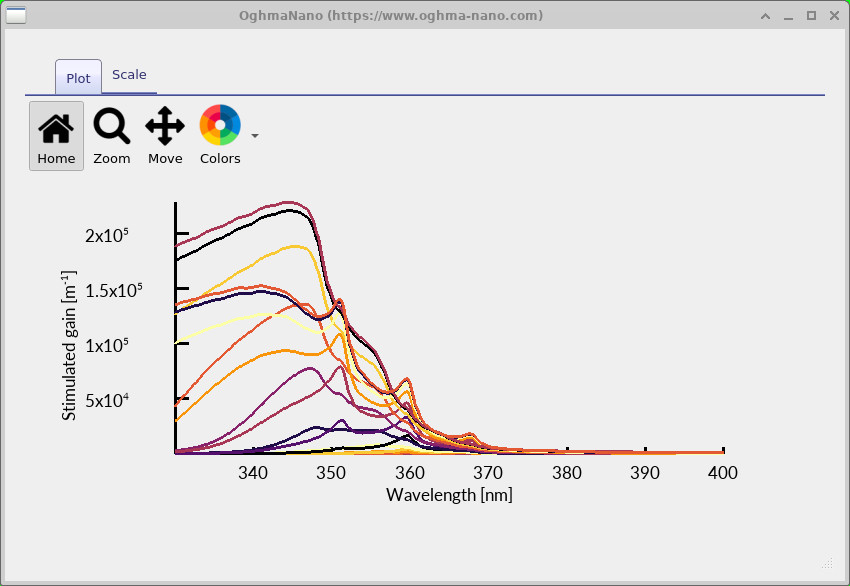
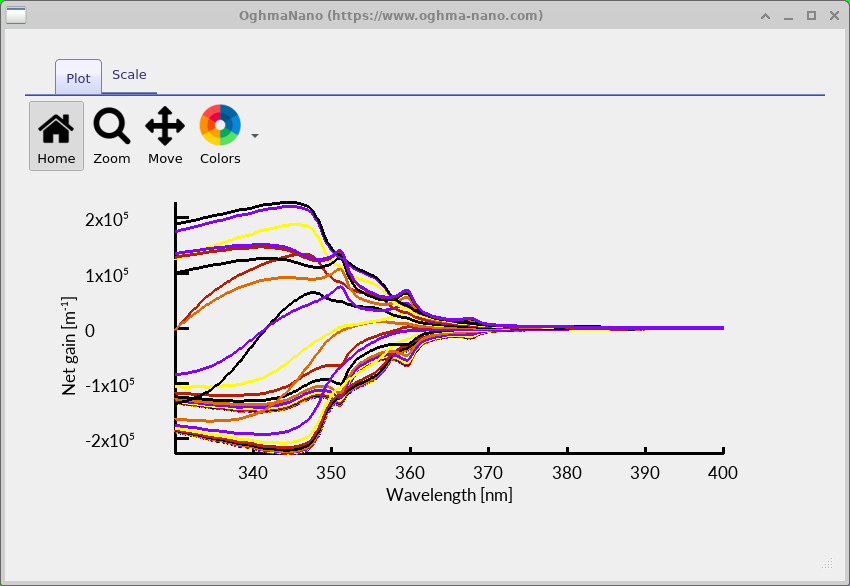
Die Grafik zur stimulierten Emission (??) enthält eine Reihe von Spektren für verschiedene Trägerbedingungen. Die Berechnung der Nettoverstärkung (??) berücksichtigt den Wettbewerb zwischen Emission und Absorption. Eine positive Materialverstärkung deutet auf eine Verstärkung innerhalb dieses elektronischen Modells hin, beweist aber nicht von selbst, dass eine vollständige Laserresonatorhöhle den Schwellenwert erreicht hat: auch der Einschlussfaktor und die Resonatorverluste müssen berücksichtigt werden.
7.2 Absorption
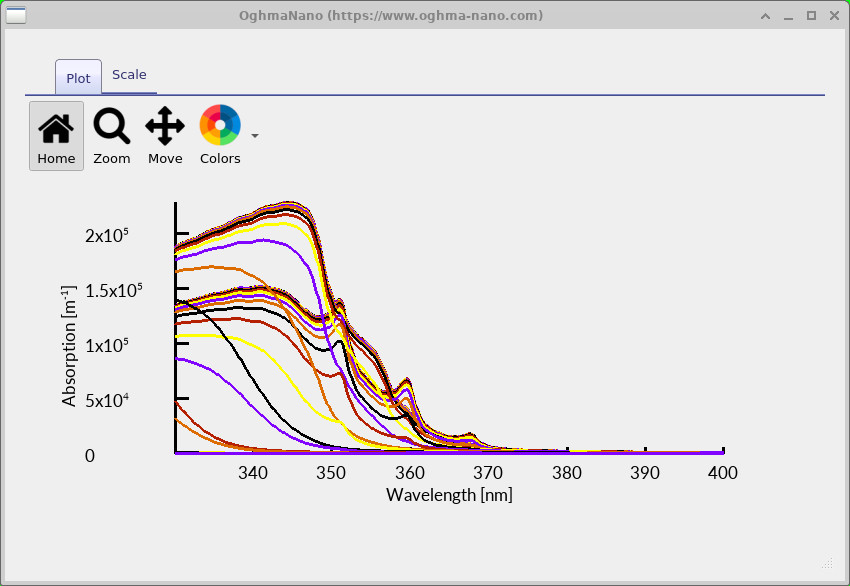
Die Absorptionsergebnisse sind in ?? dargestellt. Ihre Ränder und spektralen Eigenschaften werden durch die Abstände zwischen besetzten Valenz- und verfügbaren Leitungszuständen bestimmt, wobei die optischen Matrixelemente als Gewichtungsfaktor dienen. In einem Wurtzit-Potential kann es sein, dass die entsprechenden TE- und TM-Spektren unterschiedlich sind, da der Orbitalanteil eines Zustands bestimmt, wie stark er mit jeder Polarisation gekoppelt ist.
Die in diesen Spektren beobachteten Merkmale sind das Ergebnis des konfigurierten Modells und der Linienverbreiterung. Sie sollten nicht automatisch mit bestimmten exzitonischen Maxima in Verbindung gebracht werden: eine Einzelteilchen-k·p-Berechnung für Interbandübergänge stellt allein noch keine vollständige Beschreibung von durch die Coulomb-Wechselwirkung gebundenen Elektron-Loch-Exzitonen dar.
8. Spontane Emission
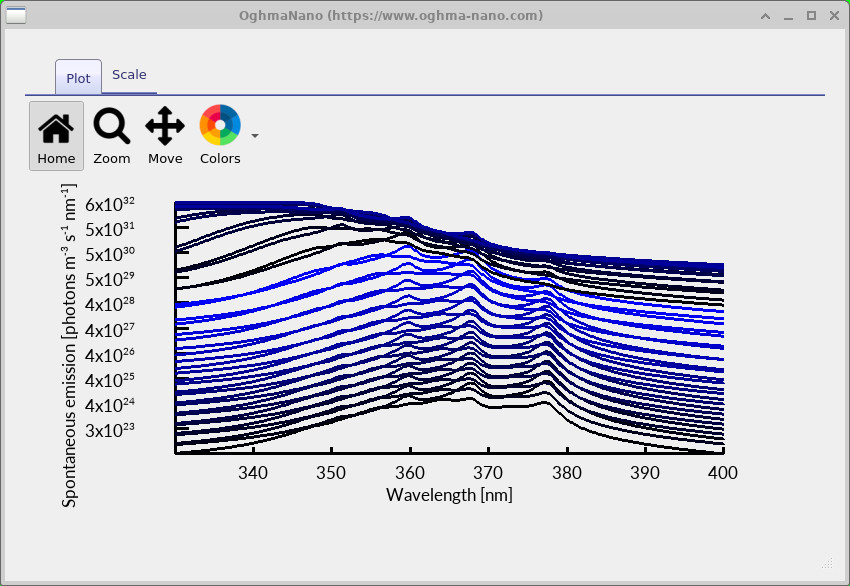
Im Gegensatz zur stimulierten Emission tritt die spontane Emission ohne ein einfallendes Photon auf, das den Übergang auslöst. Sie hängt von der Verfügbarkeit eines Elektrons im Leitungszustand und eines freien Zustands im Valenzband (eines „Lochs“) ab. Ihr elektronischer Besetzungsfaktor ist daher proportional zu
\[ R_{\mathrm{sp}}(\omega)\ \propto\ \sum_{c,v,\mathbf{k}_{\parallel}} \left|M_{cv}(\mathbf{k}_{\parallel})\right|^2 f_c(1-f_v)\,L\!\left(E_c-E_v-\hbar\omega\right), \]
wobei \(L\) die gewählte spektrale Verbreiterung bezeichnet und die Proportionalität photonische Vorfaktoren auslässt. Das Ergebnis ist in ?? dargestellt. Die logarithmische Skala ermöglicht den Vergleich von Spektren, die sich über viele Größenordnungen erstrecken. Beachten Sie die optischen Merkmale im Bereich des kurzwelligeren Teils des Spektrums und die Veränderung der Gesamtgröße über die dargestellten Bedingungen hinweg.
9. Probieren Sie es selbst aus.
💡 Zwei nützliche Folgeberechnungen:
- Ändern Sie die Breite der GaN-Quantenwanne. Versuchen Sie, die zentrale Schicht von 10 nm auf 7 nm zu reduzieren, wobei die Barrieren unverändert bleiben. Berechnen Sie die Eigenzustände neu und vergleichen Sie die niedrigsten Leitungsbandenergieniveaus und die Energien der optischen Übergänge. Eine stärkere Einschränkung führt im Allgemeinen zu einer größeren Trennung zwischen den eingeschränkten Energieniveaus, obwohl die detaillierte Valenzbandreaktion mehrbandig ist.
- Vergleichen Sie die Stärken der TE- und TM-Polarisation. Verwenden Sie die vom Terminal gemessenen optischen Stärken, um Übergänge zu identifizieren, die eine bestimmte Polarisation stark bevorzugen. Untersuchen Sie, wie dies mit dem Valenzzustand zusammenhängt, anstatt davon auszugehen, dass alle Übergänge gleich stark zum Spektrum beitragen.
✅ Worauf sollten Sie achten?
Ein schmaleres Quantenpotential führt in der Regel zu einer Erhöhung der Energie, die für die Einschränkung von Elektronen erforderlich ist, und verändert die Energieniveaus der Löcher, wodurch sich die verfügbaren Übergangenergien zwischen den Valenz- und Leitungsbändern verschieben. Die Verhältnisse von TE- zu TM-Moden können sich erheblich von einem Zustandspaar zum anderen unterscheiden, da sie unterschiedliche orbitale Komponenten der Wurtzit-Wellenfunktionen untersuchen. Für eine quantitative Materialuntersuchung sollten auch die Auswirkungen der Legierungszusammensetzung, der Verspannung und der Polarisationsfelder untersucht werden.