

Estructura de bandas de perovskita (modelo de 8 bandas k·p) — Perovskitas cúbicas de la forma CsPbX3, MAPbX3 y aleaciones de haluros mixtos.
1. Introducción
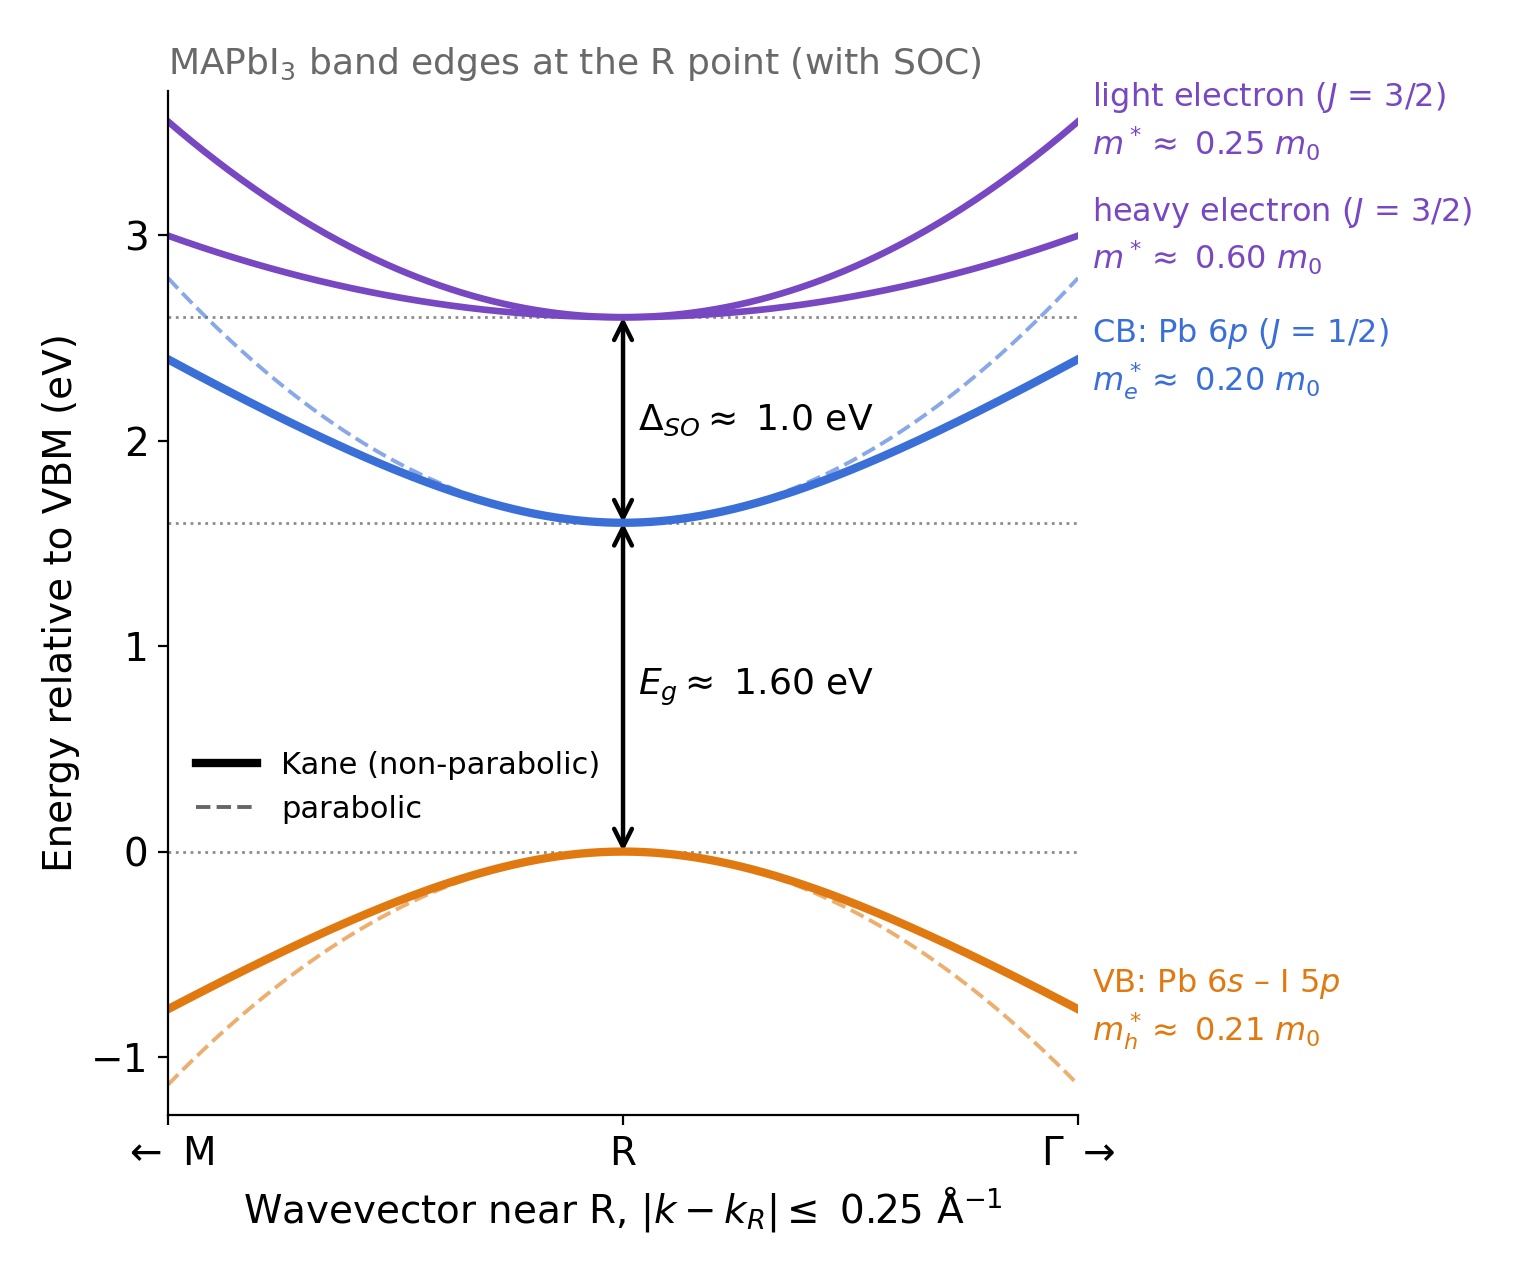
Calcular la estructura de bandas y la movilidad de los portadores de carga de las perovskitas de haluros metálicos es importante para comprender su rendimiento en células solares, LED y láseres. Materiales como CsPbI3, CsPbBr3 y MAPbI3 (MA = metilamonio) tienen estructuras electrónicas inusuales, como se ilustra en ??. A diferencia de los semiconductores convencionales de tipo III-V, como el GaAs, su banda de valencia es predominantemente de tipo s y sus bandas de conducción, de tipo p. El fuerte acoplamiento espín-órbita divide las bandas de conducción en aproximadamente 1,4 a 1,5 eV, y la banda de conducción más baja resultante forma la banda prohibida fundamental en el punto R de la zona de Brillouin en la fase cúbica.
Estas bandas electrónicas determinan propiedades importantes, como la masa efectiva, las estadísticas de los portadores de carga, la ganancia óptica y la movilidad. Aunque la teoría funcional de la densidad (DFT) basada en principios fundamentales puede calcular la estructura electrónica, la evaluación de redes densas de vectores de onda para los cálculos de transporte puede resultar costosa. El método de ocho bandas k·p ofrece una alternativa eficiente que utiliza un hamiltoniano compacto parametrizado a partir de la DFT. En este trabajo, utilizamos el modelo de Gawarecki y colaboradores, publicado en Physical Review Applied 22, 014058 (2024) (DOI; arXiv), que describe seis perovskitas de haluro de plomo cúbicas y pseudocúbicas.
Este tutorial explica cómo calcular la estructura de bandas electrónicas de CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 y aleaciones de haluros mixtos utilizando OghmaNano. Partiendo de los parámetros k·p publicados, calculamos la dispersión de las bandas y, a continuación, utilizamos los estados electrónicos resultantes para evaluar la dispersión electrón-fonón de Fröhlich, los tiempos de relajación y la movilidad de los portadores limitada por los fonones. También analizamos las estadísticas de los portadores y el nivel de Fermi en función de la densidad de portadores.
2. Crear una nueva simulación.
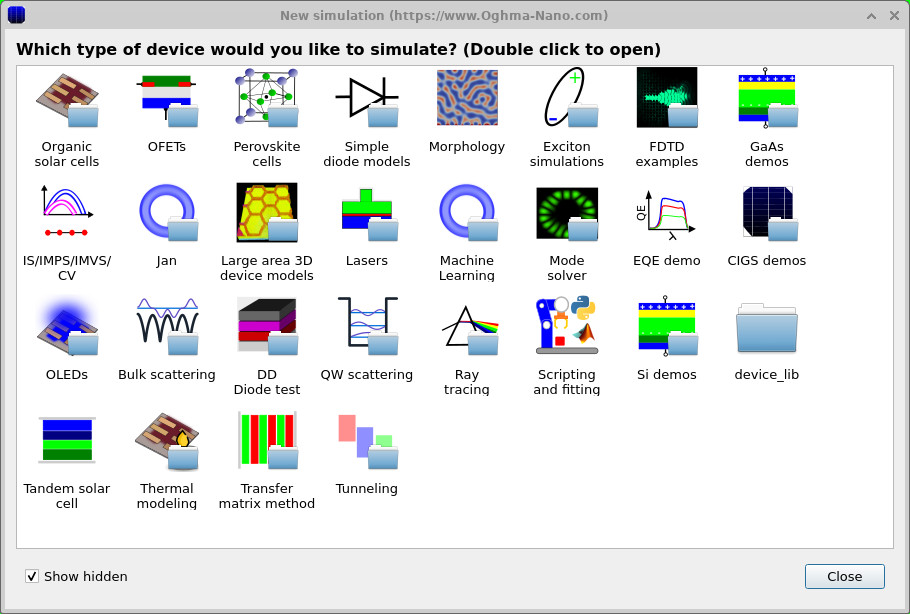
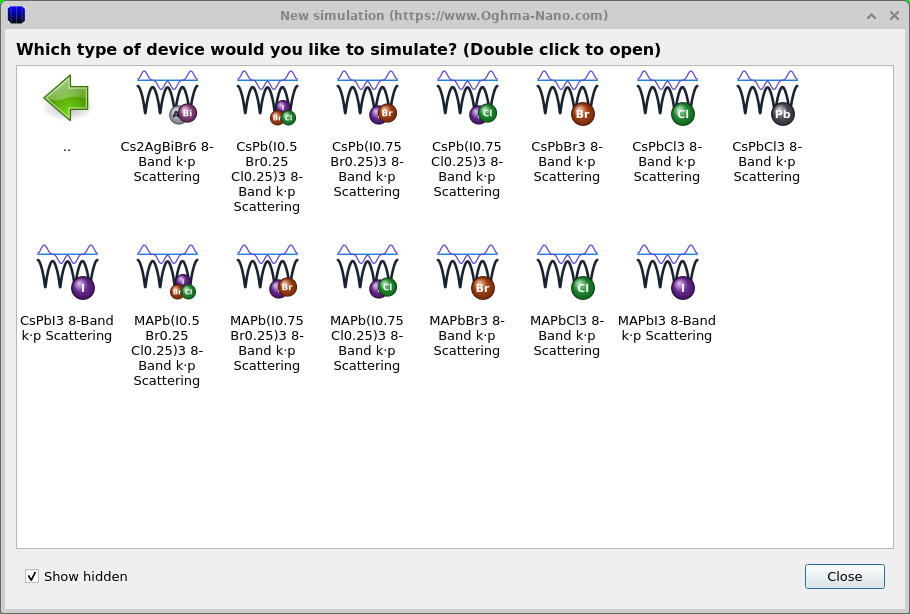
Para comenzar a calcular la estructura de bandas y la movilidad de los portadores de carga de una perovskita, haga clic en «Nueva simulación» en la barra de herramientas de OghmaNano para abrir el cuadro de diálogo de tipo de simulación (consulte ??). Haga doble clic en «Dispersión en el volumen» para mostrar los ocho ejemplos de perovskitas disponibles que utilizan el método k·p (consulte ??).
Se proporcionan ejemplos para CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 y varias aleaciones de haluros mixtos. Cualquiera de estos materiales puede utilizarse con este tutorial, pero comenzaremos con CsPbCl3. Haga doble clic en el ejemplo correspondiente de dispersión de 8 bandas (k·p), elija un directorio y guarde la nueva simulación.
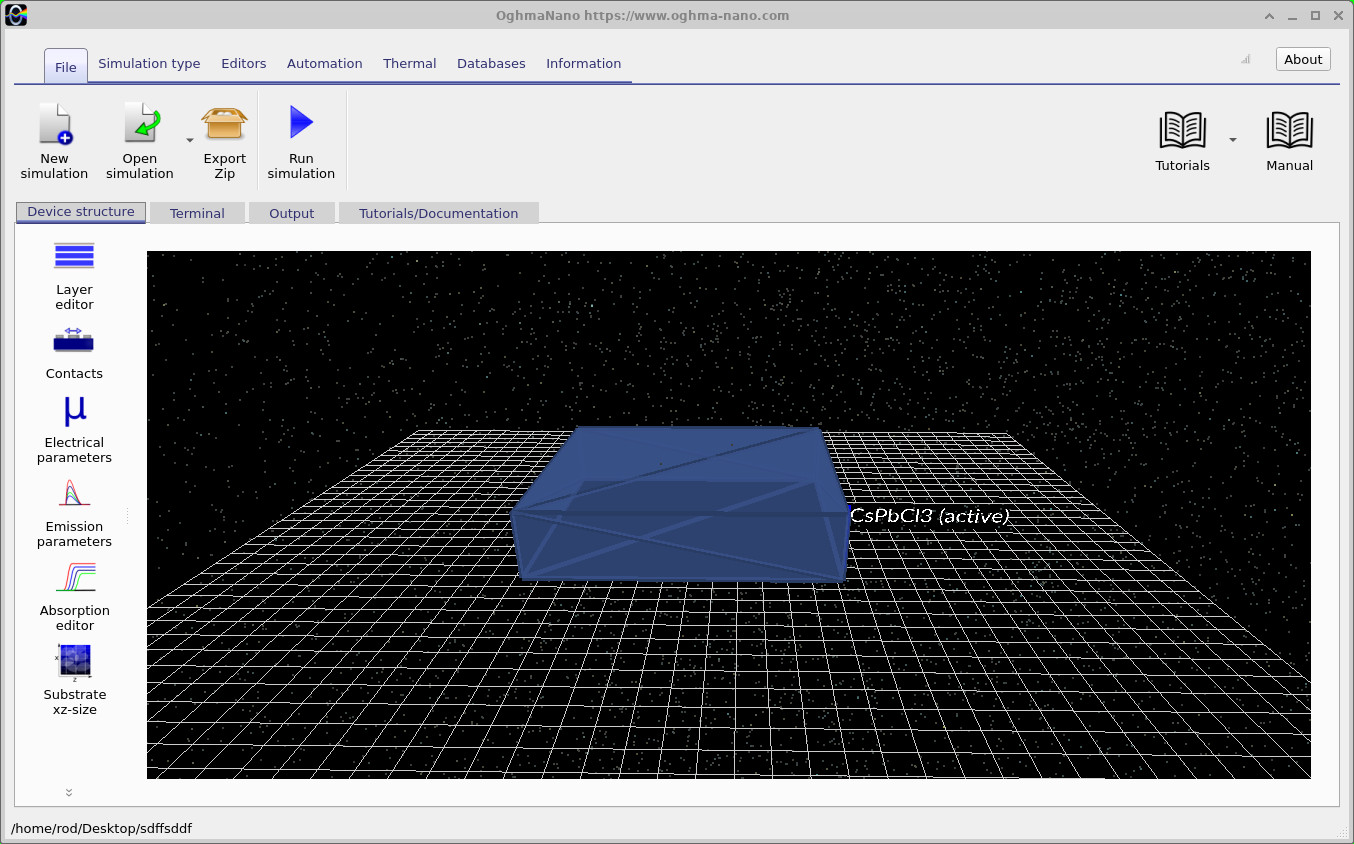
Una vez guardado, OghmaNano abre la ventana principal de simulación (véase ??), mostrando una única capa activa de CsPbCl3. Dado que se trata de un cálculo de un material masivo, la capa se utiliza simplemente para definir el material que se está estudiando; su espesor físico no afecta a la estructura de bandas masiva calculada. La simulación está ahora lista para que podamos examinar los parámetros del material y el modelo de ocho bandas k·p.
3. Análisis de los parámetros de la simulación y de los materiales.
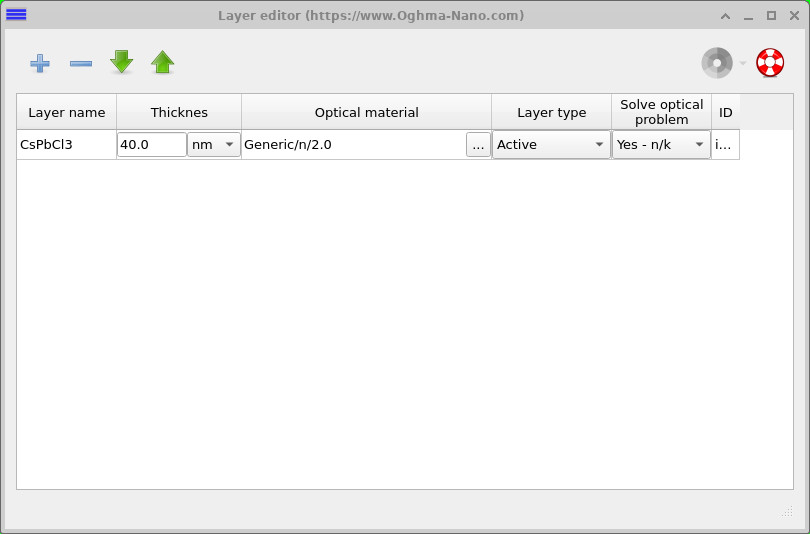
Antes de ejecutar el cálculo de la estructura de bandas, conviene dedicar un momento a comprender cómo está configurada la simulación. Abra el editor de capas (consulte ??). Verá una única capa de CsPbCl3 de 40 nm, con el material óptico establecido en Generic/n/2.0. Esto es simplemente un marcador de posición: dado que estamos calculando las propiedades electrónicas de un material masivo, ni el grosor de la capa ni sus constantes ópticas se utilizan en los cálculos de la estructura de bandas o de la movilidad. Por lo tanto, no es necesario cambiar nada en el editor de capas.
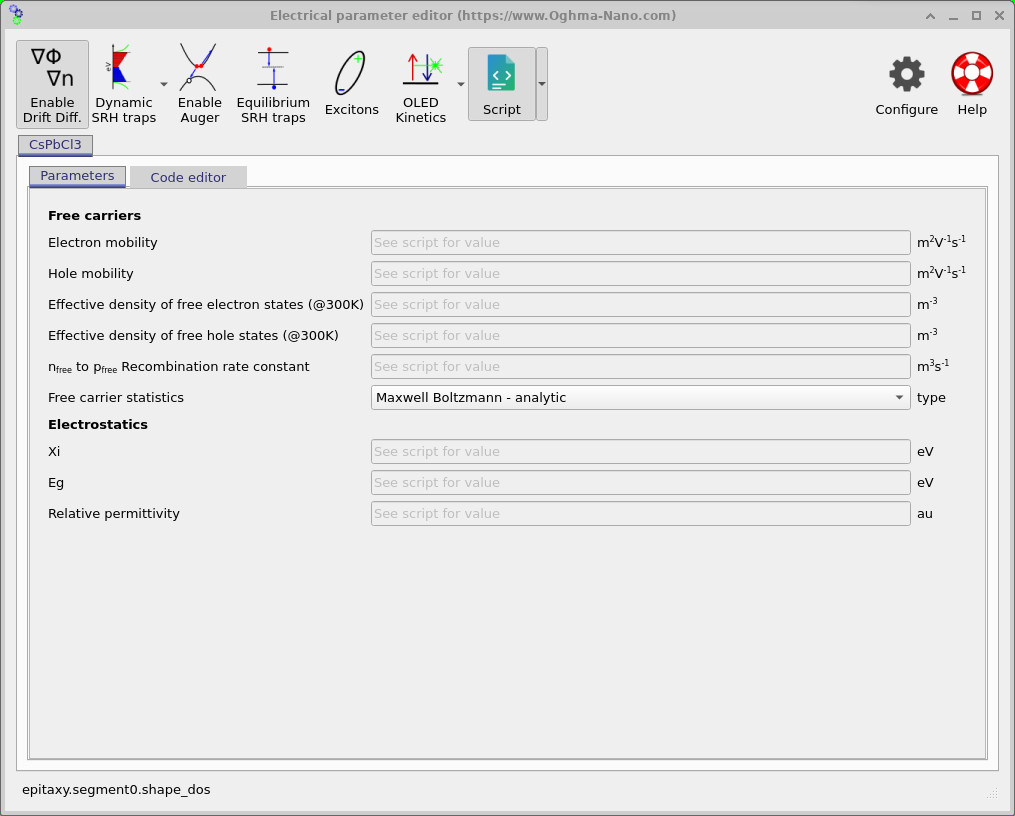
En su lugar, abra los parámetros eléctricos desde la pestaña «Estructura del dispositivo» (consulte ??). Observará que los parámetros de material habituales, como la movilidad, la banda prohibida, la densidad de estados efectiva y la permitividad, aparecen atenuados y muestran el mensaje «Consulte el script para obtener el valor». Esto es intencional. En lugar de introducir valores individuales a través de la interfaz gráfica, esta simulación utiliza un script de material Lua para definir sus propiedades físicas.
Haga clic en la pestaña «Editor de código» para ver el script del material, CsPbCl3.lua (véase ??). Al principio del archivo se incluye información sobre el material, su estructura cristalina, las fuentes de los parámetros y las unidades utilizadas. Las propiedades del material se definen más adelante en el archivo y, según corresponda, pueden depender de la temperatura o la composición.
Desplácese hacia la parte inferior del script (véase ??). Aquí encontrará los parámetros numéricos utilizados para calcular la estructura de bandas electrónica, incluido el ancho de banda, la separación espín-órbita y varios parámetros que controlan la forma de las bandas. Cada valor va acompañado de una referencia bibliográfica, lo que permite rastrear el cálculo hasta la investigación original.
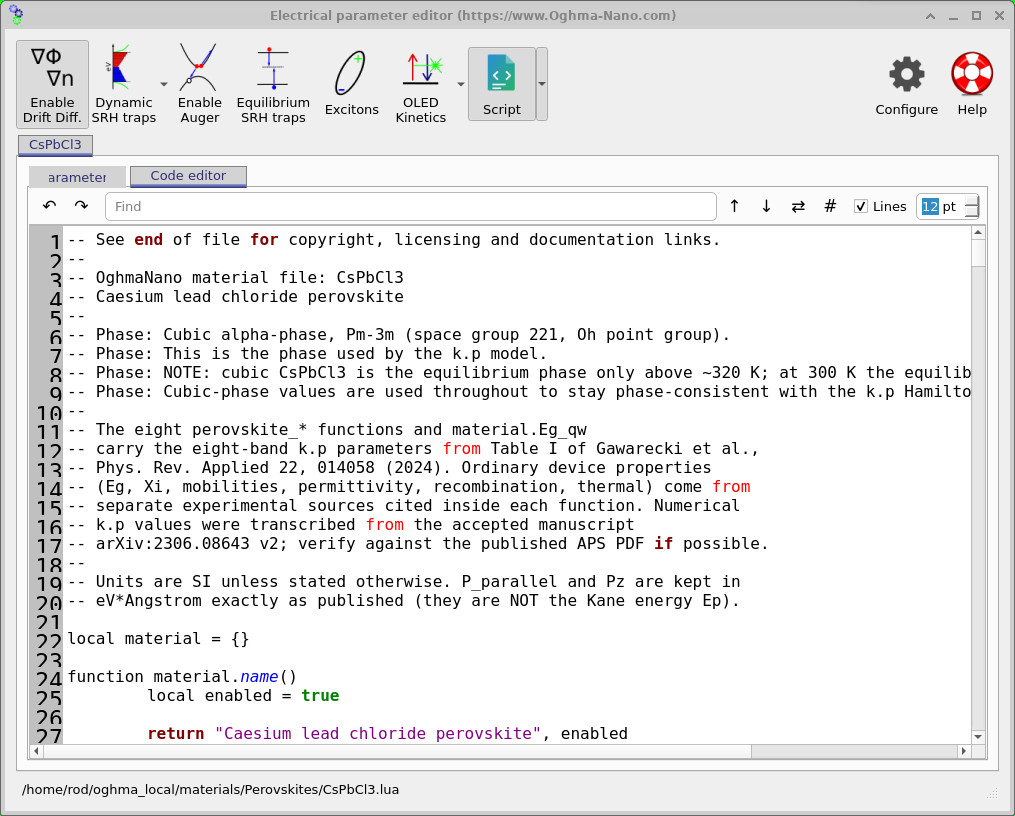
CsPbCl3.lua y las fuentes de sus parámetros.
Comprensión de los parámetros utilizados para calcular la estructura de bandas.
El cálculo de la estructura de bandas utiliza un conjunto de parámetros de los materiales obtenidos de Gawarecki y cols. (2024). Estos describen la energía y la forma de las bandas electrónicas cercanas a la banda prohibida. Los valores para las seis perovskitas admitidas se indican en ??. La parte superior de la tabla contiene los parámetros que se utilizan directamente en el cálculo, mientras que la parte inferior enumera valores adicionales derivados de ellos.
| Parámetro | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| Eg (eV) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (eV) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (eV) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (eV) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P∥ (eV·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (eV·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
¿Qué significan los parámetros?
A continuación, se explican los principales parámetros que se utilizan en el cálculo de la estructura de bandas. No es necesario modificar estos valores para seguir el tutorial, pero comprender lo que representan ayudará a la hora de comparar diferentes materiales de perovskita.
- aexp y aDFT: tamaño del cristal: el tamaño de la celda unitaria del cristal, obtenido a partir de experimentos y cálculos DFT, respectivamente. Ambos se indican en ángstroms (Å).
- Por ejemplo, la banda prohibida: es la diferencia de energía entre la parte superior de la banda de valencia y la parte inferior de la banda de conducción más baja. Esta es una de las propiedades más importantes de un semiconductor, especialmente para las células solares y los dispositivos emisores de luz.
- Δc — Desdoblamiento por interacción espín-órbita: describe la diferencia de energía entre la banda de conducción más baja y las bandas de conducción superiores. Este desdoblamiento es especialmente pronunciado en las perovskitas de haluros de plomo debido a la presencia de átomos de plomo pesados.
- δ — División adicional de bandas: tiene en cuenta una pequeña separación adicional entre las bandas de conducción superiores cuando la estructura cristalina no es perfectamente cúbica.
- ζ — División dependiente del espín: describe una división adicional de las bandas electrónicas que puede producirse en materiales con una simetría cristalina reducida. Este efecto también se conoce como división de Rashba.
- P∥ y Pz: acoplamiento entre bandas: describen la intensidad con la que interactúan las bandas de valencia y conducción. Estos valores influyen en la forma y la curvatura de las bandas calculadas y, por consiguiente, en las masas efectivas de los portadores de carga. Se indican valores diferentes para cada dirección cristalina.
- γ′1, γ′2 y γ′3: parámetros que definen la forma de la banda: ayudan a determinar cómo se curvan y cambian las bandas electrónicas en función de la dirección dentro del cristal. Estos parámetros son importantes para calcular las masas efectivas y la movilidad de los portadores de carga.
- mv — Masa efectiva de la banda de valencia: describe cómo reacciona una «hueco» a una fuerza aplicada dentro del material. Está relacionada con la curvatura de la banda de valencia y se expresa en relación con la masa de un electrón libre (m0).
- γ1, γ2 y γ3: parámetros derivados: valores adicionales calculados a partir del modelo e incluidos en la publicación original como referencia. El cálculo de la estructura de bandas utiliza los valores indicados anteriormente, y no estas cantidades derivadas.
Todos estos parámetros ya están incluidos en los archivos de materiales de OghmaNano, por lo que no es necesario introducirlos manualmente. Cuando se selecciona un material diferente, sus parámetros correspondientes se cargan automáticamente. En la siguiente sección, analizaremos cómo cambiar entre perovskitas y explorar diferentes composiciones de materiales.
4. Modificación de los parámetros del material.
En estos cálculos de la estructura de bandas a gran escala, el material se define por completo mediante su script de material Lua. La simulación es, en esencia, un cálculo eléctrico de dimensión cero (0D), lo que significa que las dimensiones físicas que se muestran en el editor de capas no se utilizan. En cambio, todas las propiedades del material necesarias para calcular la estructura de bandas, la dispersión y la movilidad se obtienen directamente del script.
Existen dos maneras de modificar los parámetros del material. Puede editar directamente el script existente, por ejemplo, si encuentra valores alternativos en la bibliografía científica o si desea investigar cómo el cambio de un parámetro específico afecta los resultados. Como alternativa, puede cargar un tipo de perovskita completamente diferente desde la base de datos de materiales de OghmaNano.
Para importar un nuevo material, haga clic en la pequeña flecha que se encuentra junto al botón «Script» en el editor de parámetros eléctricos y seleccione «Importar script de material» (consulte ??). Esto abrirá la biblioteca de materiales en materials/Perovskites/ (consulte ??). La biblioteca contiene definiciones de materiales para CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 y perovskitas de haluros mixtos.
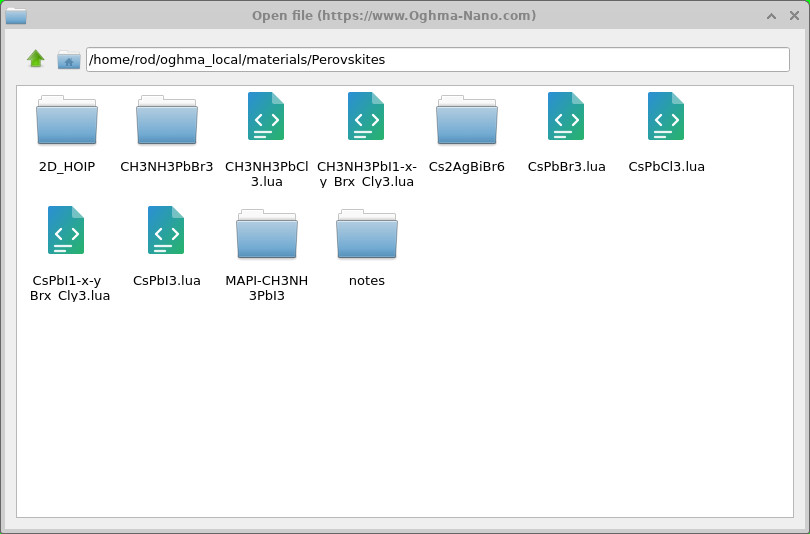
Al hacer doble clic en un script de material, se importa todo su conjunto de parámetros a la simulación actual. El script importado se copia en el directorio de la simulación, donde se puede ver o modificar utilizando el editor de código. Por ejemplo, al importar CsPbBr3.lua, se reemplazan los parámetros originales de CsPbCl3 por los de CsPbBr3. Los nuevos valores se utilizarán la próxima vez que se ejecute la simulación.
Si modifica manualmente algún valor, es recomendable actualizar las referencias bibliográficas correspondientes para que la fuente de cada parámetro quede clara. Tenga en cuenta que, para estos cálculos masivos, lo que modifica el material es la modificación del script de Lua; no es necesario modificar el editor de capas.
5. Ejecución de la simulación y cálculo de la estructura de bandas.
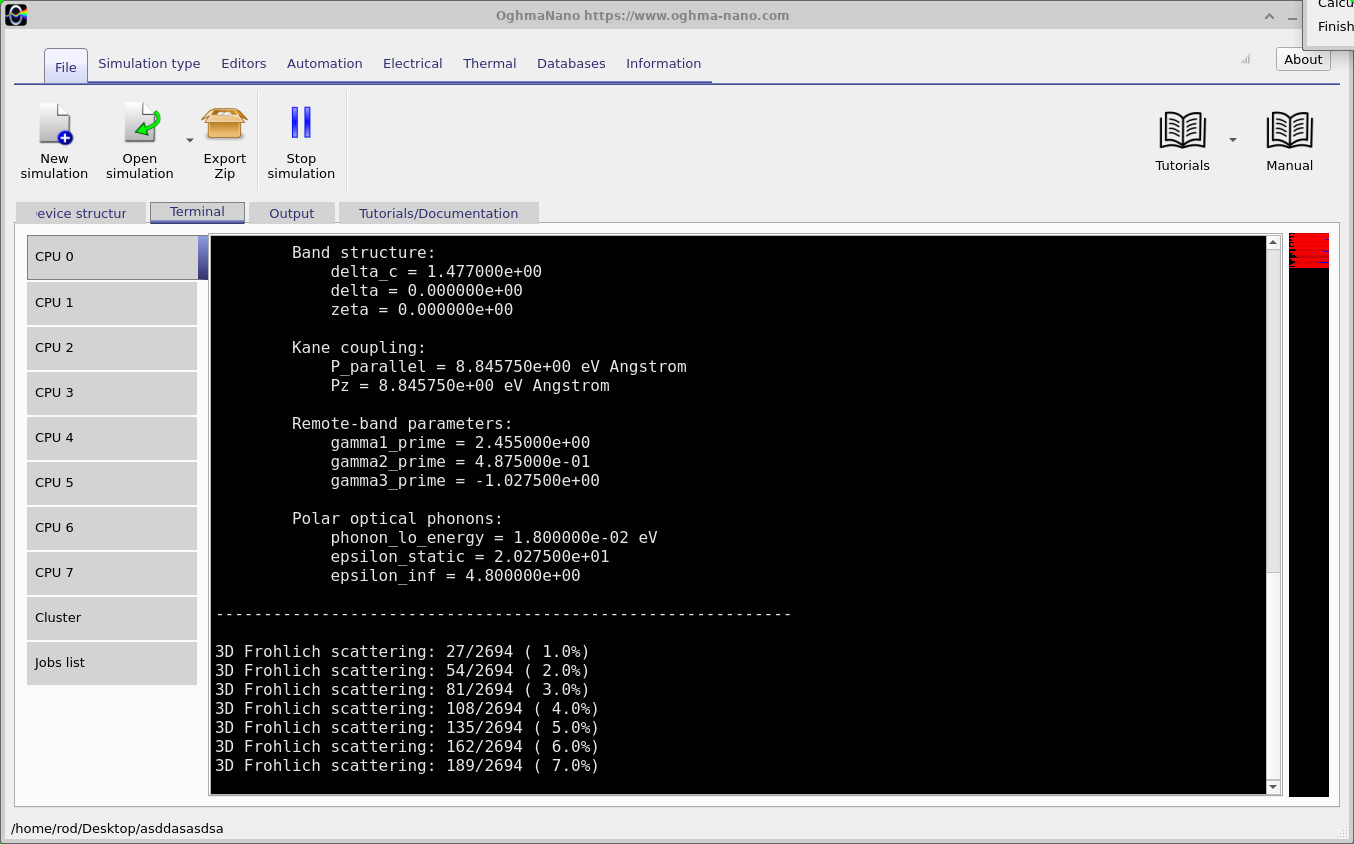
Ya estamos listos para calcular la estructura de bandas electrónicas de nuestra perovskita. Haga clic en «Ejecutar simulación» en la ventana principal de OghmaNano. La pestaña «Terminal» muestra los parámetros del material que se están utilizando, seguida del progreso de los cálculos de la estructura de bandas y la dispersión (consulte ??). Es recomendable verificar estos valores, especialmente si ha modificado el script del material o ha seleccionado una composición de haluros mixtos.
En este ejemplo, estamos calculando las propiedades de CsPb(I0,5Br0,25Cl0,25)3. Los parámetros que se muestran en la Terminal se pueden comparar con los valores de ?? utilizando el método de interpolación lineal descrito en la sección anterior. Por ejemplo, la separación espín-órbita se calcula de la siguiente manera:
\[ \Delta_c = 0.5(1.494) + 0.25(1.476) + 0.25(1.444) = 1.477\ \mathrm{eV}. \]Este es el valor que muestra el programa de resolución. Los parámetros restantes de la estructura de bandas se calculan de la misma manera, lo que permite verificar que la composición de la aleación seleccionada se ha cargado correctamente.
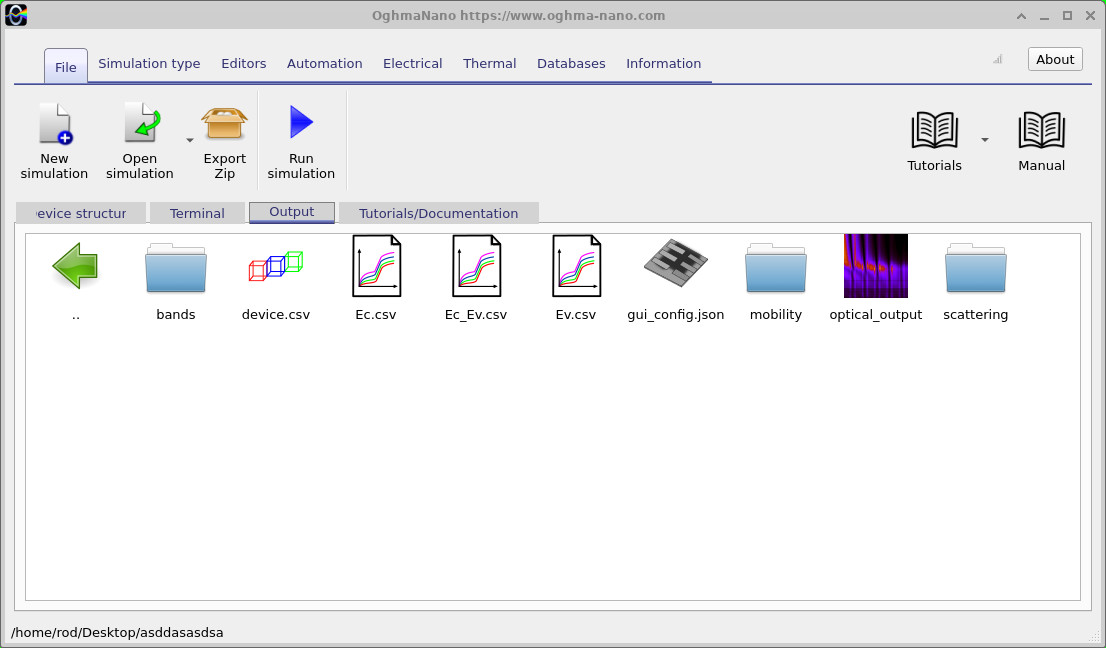
Una vez que la simulación haya finalizado, abra la pestaña de resultados (consulte ??). OghmaNano guarda los resultados calculados como archivos CSV, que se pueden visualizar directamente dentro del programa o exportar para su análisis posterior. Las bandas electrónicas individuales se guardan en el directorio bands, mientras que tres archivos adicionales ofrecen formas prácticas de visualizar los resultados:
Ec.csv— las bandas de conducción calculadas.Ev.csv— las bandas de valencia calculadas.Ec_Ev.csv— la estructura combinada de las bandas de conducción y de valencia.
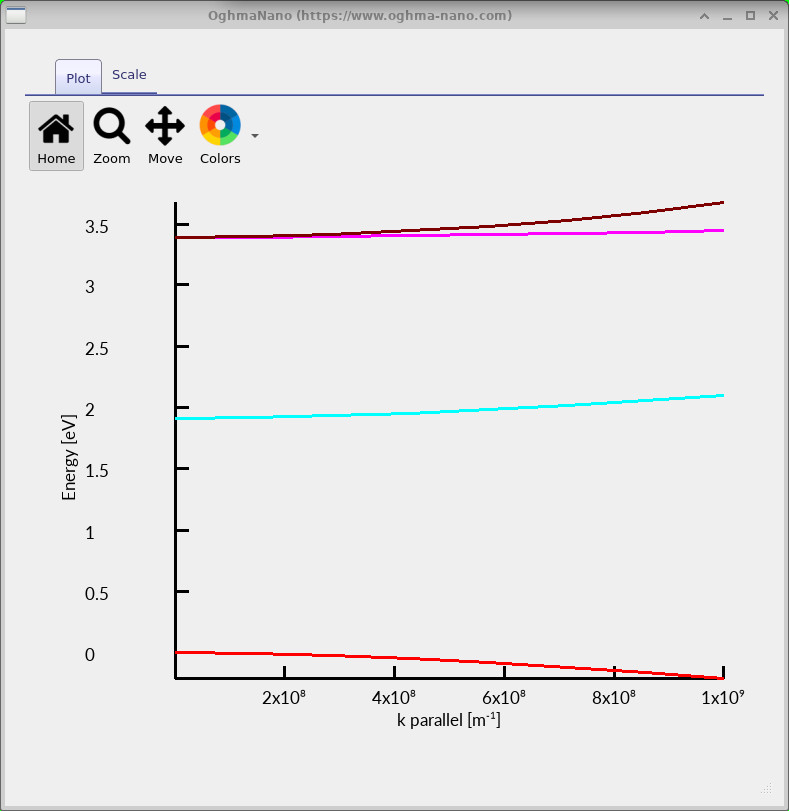
Haga doble clic en Ec_Ev.csv para mostrar la estructura de bandas del perovskito calculada, como se muestra en ??. Este gráfico muestra cómo cambia la energía de los estados electrónicos disponibles en función del vector de onda (k). En términos sencillos, muestra la forma de las bandas electrónicas, a partir de la cual se pueden determinar propiedades importantes como la banda prohibida y las masas efectivas.
Para comprender los resultados, primero observe el centro del diagrama, donde k = 0 corresponde al punto R de la zona de Brillouin. Se utiliza la parte superior de la banda de valencia como referencia de energía y, por lo tanto, se establece en 0 eV. Observando el diagrama de abajo hacia arriba, se pueden identificar tres características principales:
- La banda de valencia (en rojo): la banda de valencia más alta se curva hacia abajo a partir de 0 eV. Su curvatura está relacionada con la masa efectiva de los huecos en el material.
- La banda de conducción más baja (cian): esta comienza aproximadamente en 1,91 eV, lo que determina la banda prohibida fundamental de la perovskita de haluros mixtos. Este valor coincide con el calculado mediante la interpolación de las bandas prohibidas de los tres compuestos puros que se mencionan en la sección anterior (1,912 eV).
- Las bandas de conducción superiores: estas comienzan aproximadamente a 3,39 eV, es decir, alrededor de 1,477 eV por encima de la banda de conducción más baja. Esta separación se debe al fuerte acoplamiento espín-órbita en los perovskitas de haluros de plomo. Las bandas se separan a medida que aumenta el vector de onda, ya que tienen diferentes curvaturas.
Una característica importante de la estructura de bandas es la curvatura de las bandas. Las bandas que presentan una curvatura más pronunciada suelen corresponder a portadores de carga con masas efectivas menores, mientras que las bandas más planas corresponden a portadores más pesados. Esto adquiere una importancia particular al calcular la movilidad de los portadores de carga, ya que la estructura de bandas determina cómo responden los electrones y las huecas a un campo eléctrico aplicado.
Por último, cabe recordar que este modelo describe la estructura electrónica cerca de la banda prohibida, y no en toda la zona de Brillouin. El rango de vectores de onda que se muestra aquí se extiende hasta aproximadamente 109 m−1 (0,1 Å−1), un rango comparable al que Gawarecki y colaboradores demuestran una buena concordancia con los cálculos de la teoría del funcional de la densidad (su figura 3). Por lo tanto, las predicciones que se hagan para puntos muy alejados del punto R deben considerarse con cautela.
6. Cálculo de la estructura de bandas de las perovskitas de haluros mixtos.
Los perovskitas de haluros mixtos ofrecen una forma práctica de modificar las propiedades electrónicas de un material alterando las proporciones relativas de yodo, bromo y cloro. Por ejemplo, sustituir parte del yodo en el CsPbI3 por bromo suele aumentar la banda prohibida, lo que permite ajustar las propiedades ópticas y electrónicas para diferentes aplicaciones. En la práctica, los investigadores suelen trabajar con composiciones que se sitúan en un punto intermedio entre los tres compuestos de haluros puros.
OghmaNano permite estimar la estructura de bandas de composiciones mixtas de haluros de forma arbitraria, sin necesidad de utilizar un conjunto independiente de parámetros de estructura de bandas publicados para cada mezcla posible. Esto es especialmente útil al estudiar materiales preparados en el laboratorio: al introducir la composición de una muestra, se puede calcular su estructura de bandas prevista, examinar cómo cambia la banda prohibida en función de la composición y, posteriormente, analizar su dispersión y la movilidad de los portadores de carga. También permite investigar cómo la sustitución gradual de un haluro por otro afecta a las propiedades electrónicas del material.
Se proporcionan dos fórmulas para materiales de haluros mixtos: CsPb(I1−x−yBrxCly)3 y su equivalente de metilamonio (MA). En estas fórmulas, x representa la fracción de bromuro, y representa la fracción de cloruro, y el resto, 1 − x − y, representa la fracción de yoduro. Las fracciones deben cumplir con las siguientes condiciones: x ≥ 0, y ≥ 0 y x + y ≤ 1, de modo que la composición total de haluros siempre sume el 100 %.
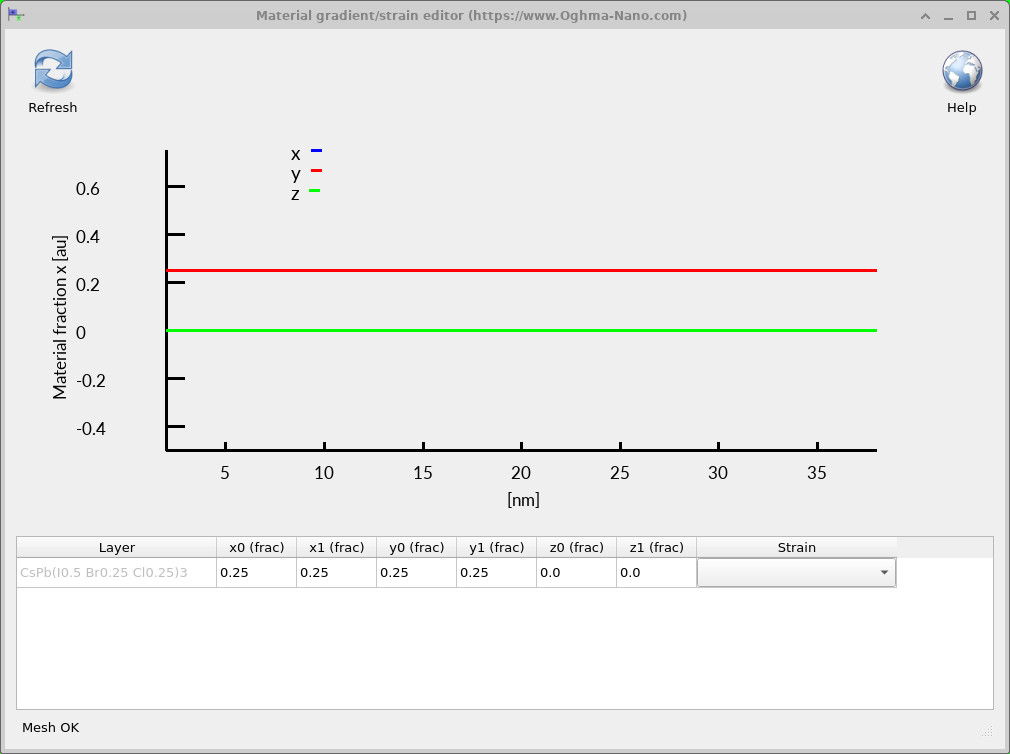
Para calcular las propiedades de una aleación, primero importe el script del material mixto de haluros adecuado utilizando el método descrito en la sección anterior. A continuación, abra la pestaña «Electrical» y haga clic en «Gradients/Strain» (consulte ??). Esto abrirá el editor de composición del material (consulte ??), donde podrá introducir las proporciones de bromuro y cloruro.
El editor permite especificar la composición al principio (x0, y0, z0) y al final (x1, y1, z1) de la capa. Dado que estamos realizando un cálculo masivo, la composición debe ser uniforme, por lo que se deben introducir los mismos valores en ambos extremos. Por ejemplo, si establecemos x0 = x1 = 0,25 e y0 = y1 = 0,25, obtenemos CsPb(I0,5Br0,25Cl0,25)3, que contiene un 50 % de yoduro, un 25 % de bromuro y un 25 % de cloruro. Esto se ilustra en ??. Los valores de z no se utilizan en estos scripts de materiales.
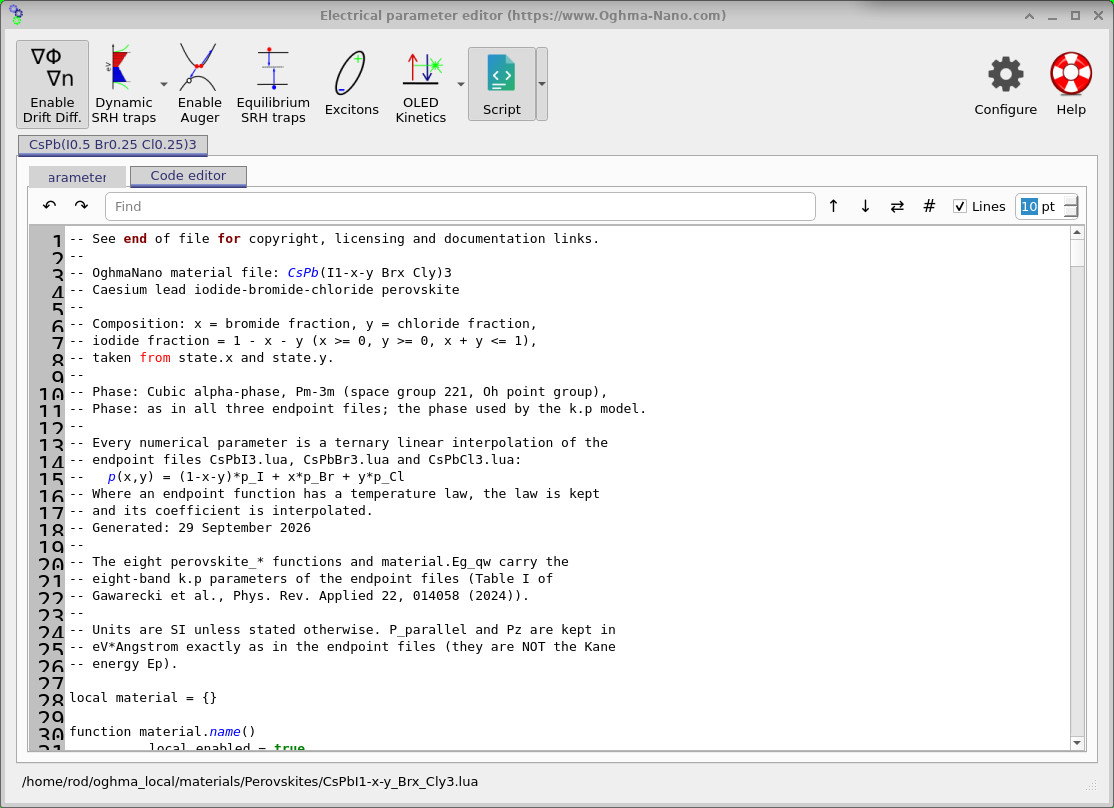
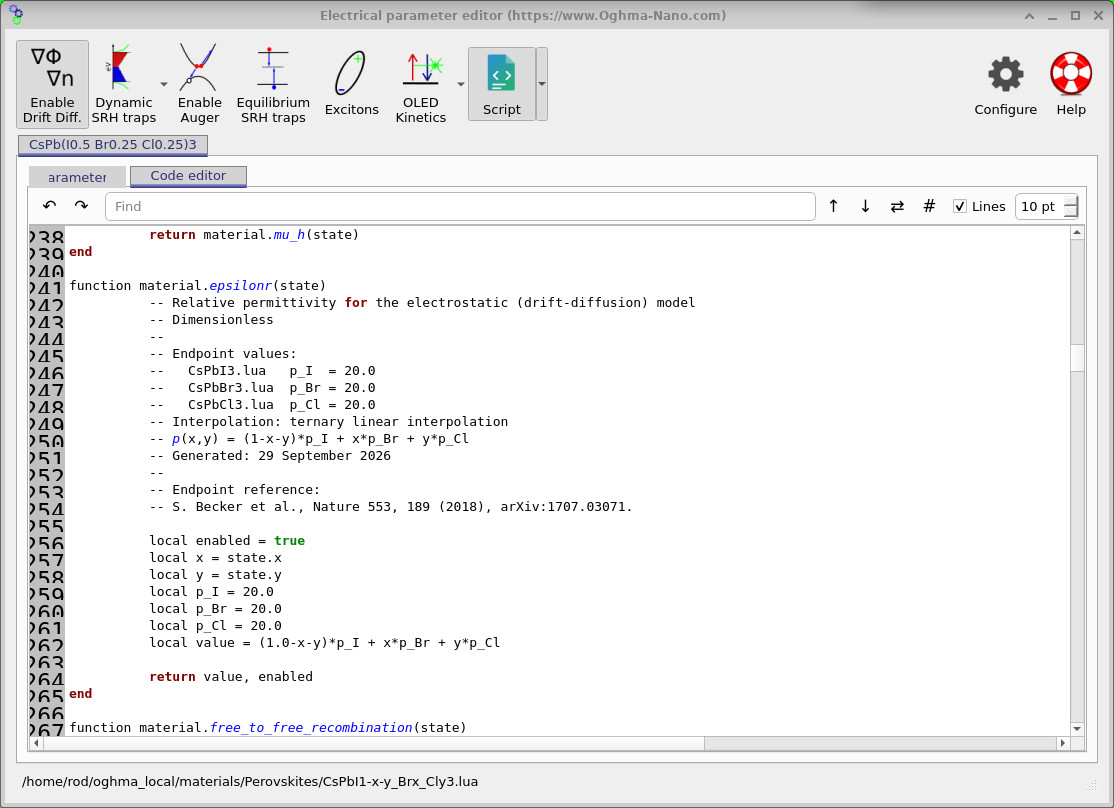
Para estimar las propiedades electrónicas de una aleación, OghmaNano utiliza la interpolación lineal entre los parámetros de los tres compuestos puros. Estos son los mismos parámetros de los materiales que se publicaron en ??. En lugar de interpolar la estructura de bandas final, el software primero calcula un nuevo conjunto de parámetros de los materiales para la composición elegida y, a continuación, utiliza estos parámetros para realizar el cálculo de la estructura de bandas.
Por ejemplo, la banda prohibida, la separación por acoplamiento espín-órbita y los parámetros que controlan la forma de las bandas electrónicas se calculan en cada caso como una media ponderada de los valores del yoduro, el bromuro y el cloruro. La expresión general es:
\[ p(x,y) = (1-x-y)\,p_{\mathrm{I}} + x\,p_{\mathrm{Br}} + y\,p_{\mathrm{Cl}}, \]donde p representa un parámetro específico del material, y pI, pBr y pCl son los valores correspondientes para los tres compuestos puros. En el ejemplo anterior, el cálculo utiliza el 50 % del valor del yoduro, el 25 % del valor del bromuro y el 25 % del valor del cloruro.
A modo de ejemplo, utilizando los valores de las bandas de energía que figuran en la tabla de parámetros, la banda de energía estimada para CsPb(I0.5Br0.25Cl0.25)3 es la siguiente:
\[ E_g = 0.5(1.416) + 0.25(2.073) + 0.25(2.744) = 1.912\ \mathrm{eV}. \]Se aplica el mismo método de interpolación a las demás propiedades numéricas que figuran en el script del material, incluida la permitividad relativa que se muestra en ??. Cuando una propiedad depende de la temperatura, se interpolan sus coeficientes correspondientes. Esto permite generar un conjunto coherente de parámetros para cualquier composición mixta de haluros elegida y, a continuación, utilizarlos para calcular la estructura de bandas electrónicas y las propiedades de transporte posteriores.
La interpolación lineal es un buen punto de partida para explorar las composiciones de los materiales, especialmente cuando los datos experimentales son limitados. Sin embargo, las perovskitas mixtas de haluros no siempre presentan un comportamiento lineal. Por ejemplo, la banda prohibida puede mostrar una desviación de la linealidad, donde el valor medido difiere del valor predicho por una simple interpolación. Además, el modelo no tiene en cuenta explícitamente el desorden local de la aleación y mantiene las hipótesis de fase cristalina de los parámetros originales. Por lo tanto, para realizar comparaciones cuantitativas con una muestra específica de laboratorio, las propiedades calculadas deben verificarse con las mediciones experimentales, ajustando el script de materiales de Lua según sea necesario.
6. Cálculo de la movilidad de los portadores de carga y la dispersión en perovskitas.
Tras calcular la estructura de bandas electrónicas, OghmaNano puede utilizar estos resultados para determinar con qué facilidad se mueven los electrones y las «huecos» a través de la perovskita. Esto requiere que consideremos no solo la forma de las bandas electrónicas, sino también cómo interactúan los portadores de carga con las vibraciones de la red cristalina, conocidas como fonones. Estas interacciones dispersan los portadores, lo que limita su movilidad.
En los perovskitas de haluros metálicos, una fuente importante de dispersión es la interacción entre los portadores de carga y los fonones ópticos longitudinales (LO), conocida como dispersión electrón-fonón de Fröhlich. La intensidad de esta interacción depende de la energía del fonón y de las propiedades dieléctricas del material. OghmaNano utiliza las bandas electrónicas calculadas, junto con los parámetros de fonón definidos en el script de material Lua, para evaluar estos procesos de dispersión y estimar la movilidad resultante de los portadores. Una explicación más detallada de los principios físicos subyacentes se puede encontrar en nuestra guía sobre la dispersión electrón-fonón de Fröhlich.
Los parámetros de los fonones se obtienen de diversas fuentes bibliográficas que se citan en los documentos del material; no forman parte del conjunto original de parámetros de la estructura de bandas de Gawarecki y colaboradores. Por lo tanto, las movilidades calculadas aquí son movilidades limitadas por el modelo de Fröhlich, que describen el transporte de carga cuando se considera este mecanismo de dispersión.
Una vez que la simulación haya finalizado, abra la pestaña de resultados (consulte ??). Además de los archivos de estructura de bandas que se mencionaron anteriormente, encontrará dos directorios importantes: scattering y mobility. Estos contienen las tasas de dispersión calculadas, los tiempos de relajación, las estadísticas de portadores y los resultados de movilidad.
Al abrir el directorio scattering (véase ??), se observa una serie de archivos CSV que describen la dispersión de Fröhlich para las diferentes bandas electrónicas. Los archivos que contienen frohlich_rate indican la tasa de dispersión, mientras que los que contienen frohlich_tau proporcionan el tiempo de relajación correspondiente. En general, una tasa de dispersión más alta significa que los portadores de carga sufren la dispersión con mayor frecuencia, lo que resulta en un tiempo de relajación más corto.
A continuación, abra el directorio mobility (consulte ??). Este contiene las movilidades calculadas de electrones y huecos, las tasas de dispersión efectivas, los tiempos de relajación y los niveles de Fermi en función de la densidad de portadores. Estos archivos nos permiten investigar cómo cambian las propiedades de transporte a medida que se introducen más portadores de carga en el material.
scattering y mobility.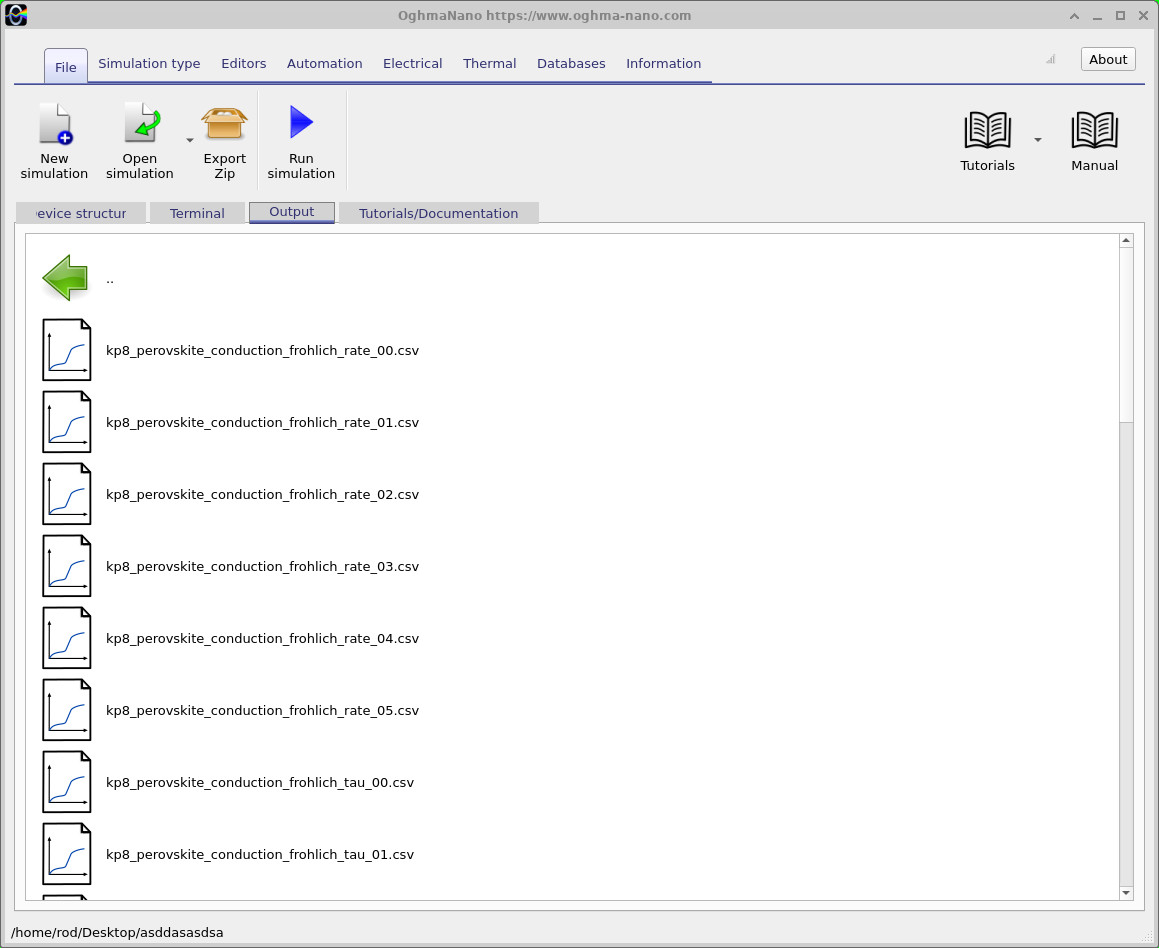
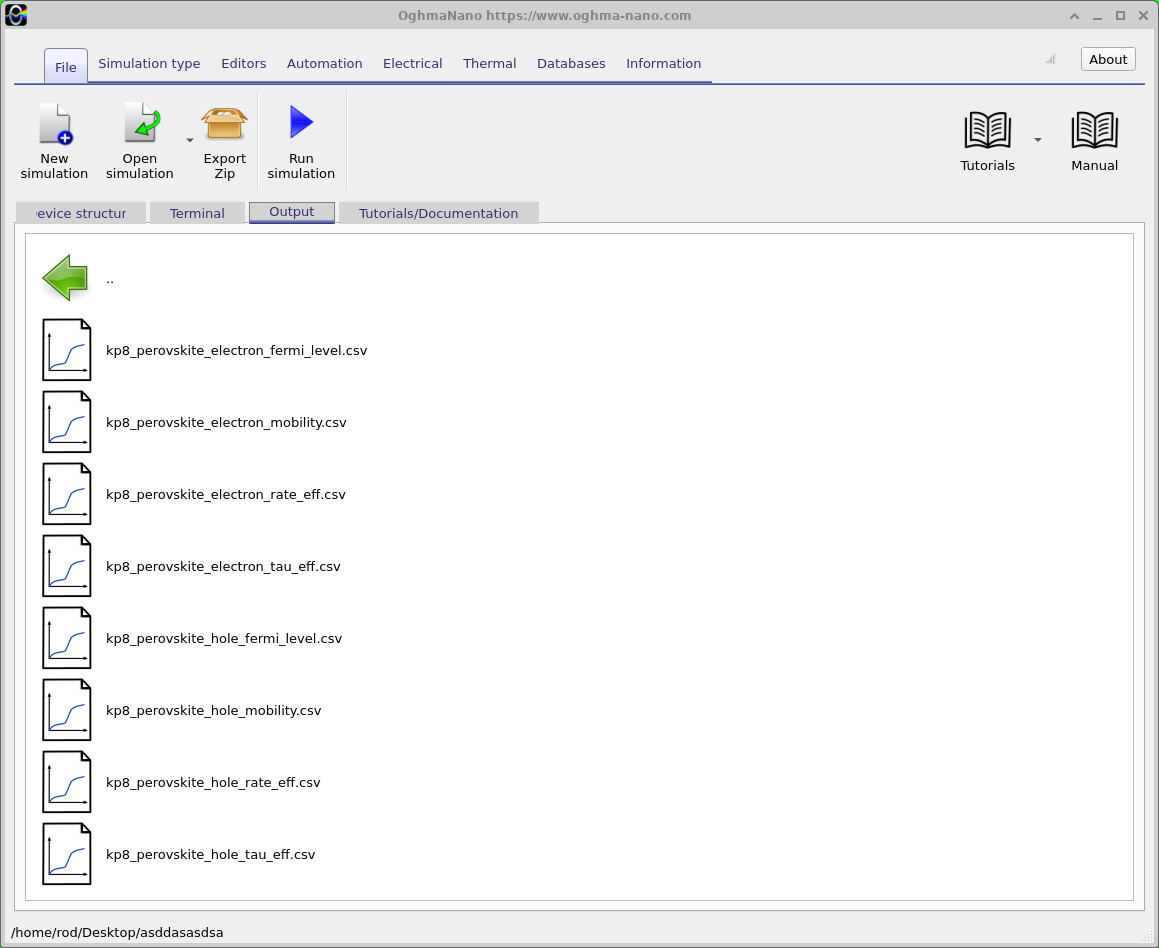
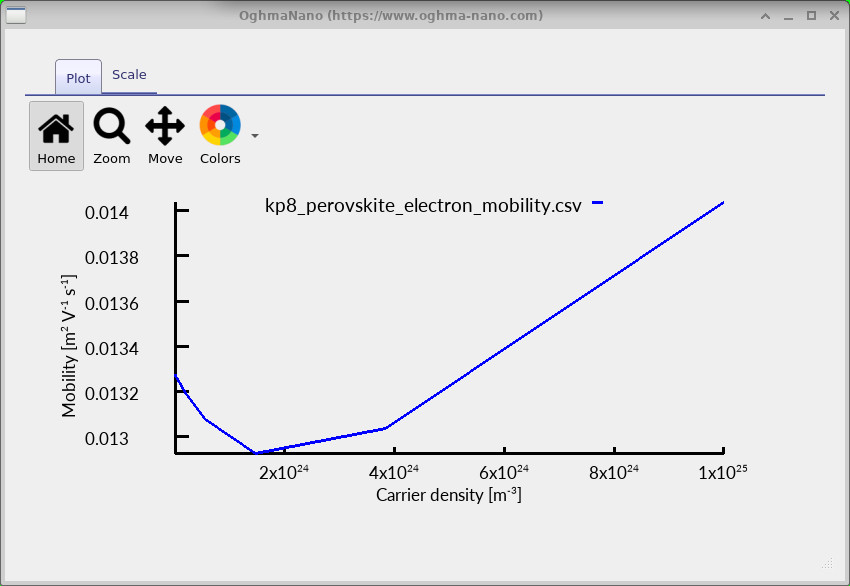
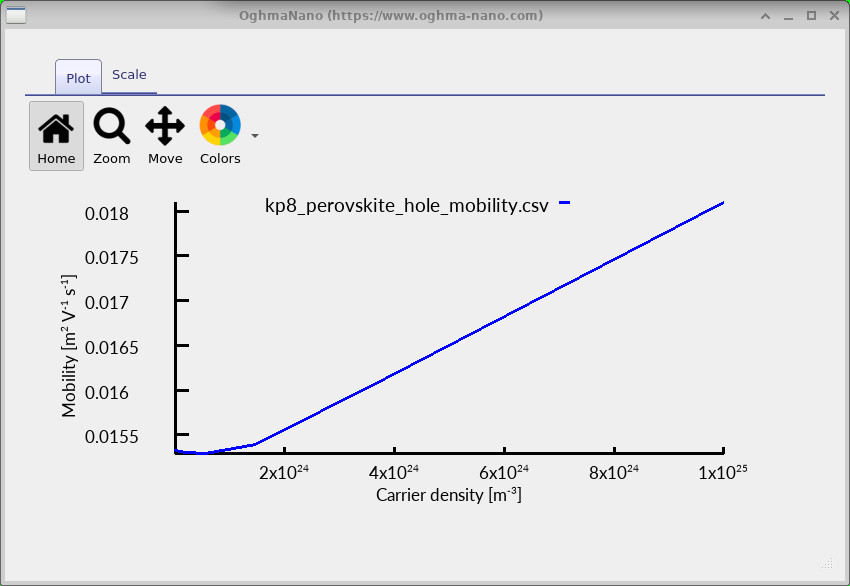
Para analizar los resultados, haga doble clic en kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv y kp8_perovskite_hole_mobility.csv. Los gráficos resultantes se muestran a continuación para CsPb(I0.5Br0.25Cl0.25)3.
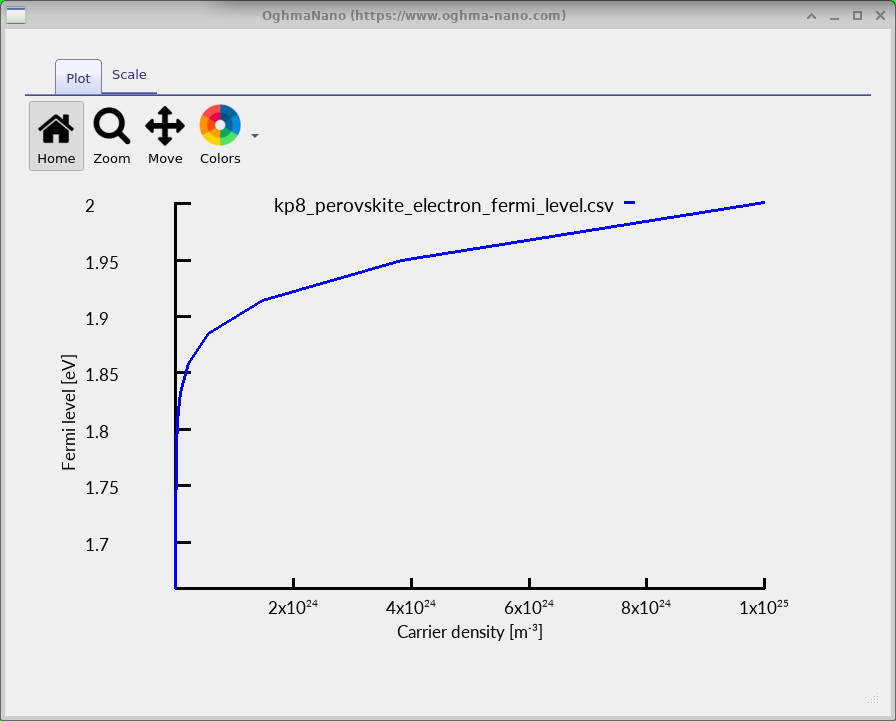
La primera gráfica (véase ??) muestra cómo cambia el nivel de Fermi de los electrones en función de la densidad de portadores. El nivel de Fermi describe cómo se distribuyen los electrones entre los estados electrónicos disponibles. A medida que se introducen más electrones en el material, los estados de menor energía se ocupan cada vez más y el nivel de Fermi se desplaza hacia arriba. En esta aleación, la banda de conducción más baja comienza aproximadamente a 1,91 eV. A medida que el nivel de Fermi se acerca y entra en esta banda, la distribución de los electrones cambia, lo que también puede afectar a las propiedades de transporte calculadas.
Los dos gráficos restantes muestran las correspondientes movilidades de los electrones y los huecos. Resulta interesante observar que la movilidad no se mantiene constante a medida que aumenta la densidad de portadores. En este ejemplo, la movilidad de los electrones disminuye ligeramente al principio, para luego aumentar a densidades más altas (véase ??). La movilidad de los huecos calculada aumenta en la mayor parte del mismo rango de densidad (véase ??).
La movilidad calculada puede aumentar o disminuir en función de la densidad de portadores, lo que depende del material. Este comportamiento se debe a dos factores principales:
- Estructura de bandas: a medida que aumenta la densidad de portadores, los estados electrónicos de mayor energía se ocupan. Estos estados pueden tener diferentes curvaturas de banda y velocidades de los portadores, lo que modifica la facilidad con la que la carga se desplaza a través del material.
- Dispersión: La velocidad a la que los portadores interactúan con los fonones ópticos también depende de su energía. Si los portadores ocupan cada vez más estados con menores tasas de dispersión, la movilidad puede aumentar. Por el contrario, una dispersión más intensa puede provocar una disminución de la movilidad.
Para la perovskita de haluros mixtos que se considera aquí, la movilidad electrónica calculada disminuye ligeramente al principio antes de aumentar, mientras que la movilidad de los huecos aumenta en la mayor parte del rango de densidad representado en el gráfico. Otras composiciones de perovskita pueden presentar tendencias diferentes, ya que sus estructuras de banda y tasas de dispersión son distintas. Por lo tanto, estos cálculos nos permiten analizar cómo el cambio en la composición del material afecta el transporte de portadores de carga.
7. Alcance y limitaciones del modelo.
El método que se presenta en este tutorial ofrece un cálculo basado en la física de la estructura de bandas electrónicas y la movilidad de los portadores de carga en perovskitas de haluros metálicos tridimensionales. Se reconoce ampliamente que la dispersión electrón-fonónica de Fröhlich es un mecanismo intrínseco importante que limita la movilidad de los portadores de carga en estos materiales, especialmente a temperatura ambiente. Por lo tanto, incluir esta interacción proporciona una forma físicamente relevante de investigar el transporte de carga y comparar diferentes composiciones de perovskitas.
El modelo combina la estructura de bandas electrónicas calculada con la dispersión de fonones ópticos polares para determinar las tasas de dispersión, los tiempos de relajación y la movilidad de los portadores en función de la energía. Los principales supuestos son:
- Mecanismos de dispersión: la implementación actual tiene en cuenta la dispersión de Fröhlich, pero aún no incluye la dispersión por fonones acústicos, la dispersión por defectos ni la dispersión por impurezas ionizadas. Por lo tanto, los resultados representan la movilidad limitada por Fröhlich y no el efecto combinado de todos los mecanismos de dispersión.
- Material ideal para el cálculo: el modelo describe un cristal homogéneo tridimensional. No se incluyen explícitamente los efectos asociados con los límites de grano, las superficies, las interfaces y el confinamiento cuántico.
- Estructura cristalina y estructura de bandas: los cálculos utilizan las estructuras cúbica y seudo-cúbica consideradas por Gawarecki y sus colaboradores, y describen las bandas electrónicas cercanas al punto R de la zona de Brillouin. Otras fases cristalinas y transiciones de fase estructurales no se tienen en cuenta automáticamente.
- Aleaciones de haluros mixtos: las propiedades de las composiciones de haluros mixtos se estiman mediante una interpolación lineal entre los compuestos puros. Esto permite explorar composiciones arbitrarias, aunque no se incluyen explícitamente efectos como la curvatura de la banda prohibida y el desorden local de la aleación.
Al combinar una estructura de bandas electrónica detallada con uno de los principales mecanismos de dispersión intrínsecos en las perovskitas de haluros metálicos, OghmaNano ofrece un enfoque útil y eficiente desde el punto de vista computacional para calcular la movilidad limitada por fonones. Es especialmente adecuado para explorar las tendencias de los materiales, comparar las composiciones de haluros y comprender cómo los cambios en la estructura electrónica influyen en el transporte de carga.
8. Exploración adicional.
Ahora que puede calcular las estructuras de bandas de perovskita, las tasas de dispersión y la movilidad de los portadores de carga, intente modificar los parámetros del material para explorar cómo diferentes composiciones influyen en los resultados. A continuación, se presentan tres puntos de partida útiles:
Estos ejemplos se ofrecen como punto de partida. También puede modificar los parámetros individuales en los scripts de materiales de Lua para analizar los materiales que se describen en la bibliografía o las composiciones que haya preparado en su propio laboratorio.