

Estrutura de bandas de perovskita (8 bandas k·p) — CsPbX3 cúbico, MAPbX3 e ligas de haletos mistos.
1. Introdução
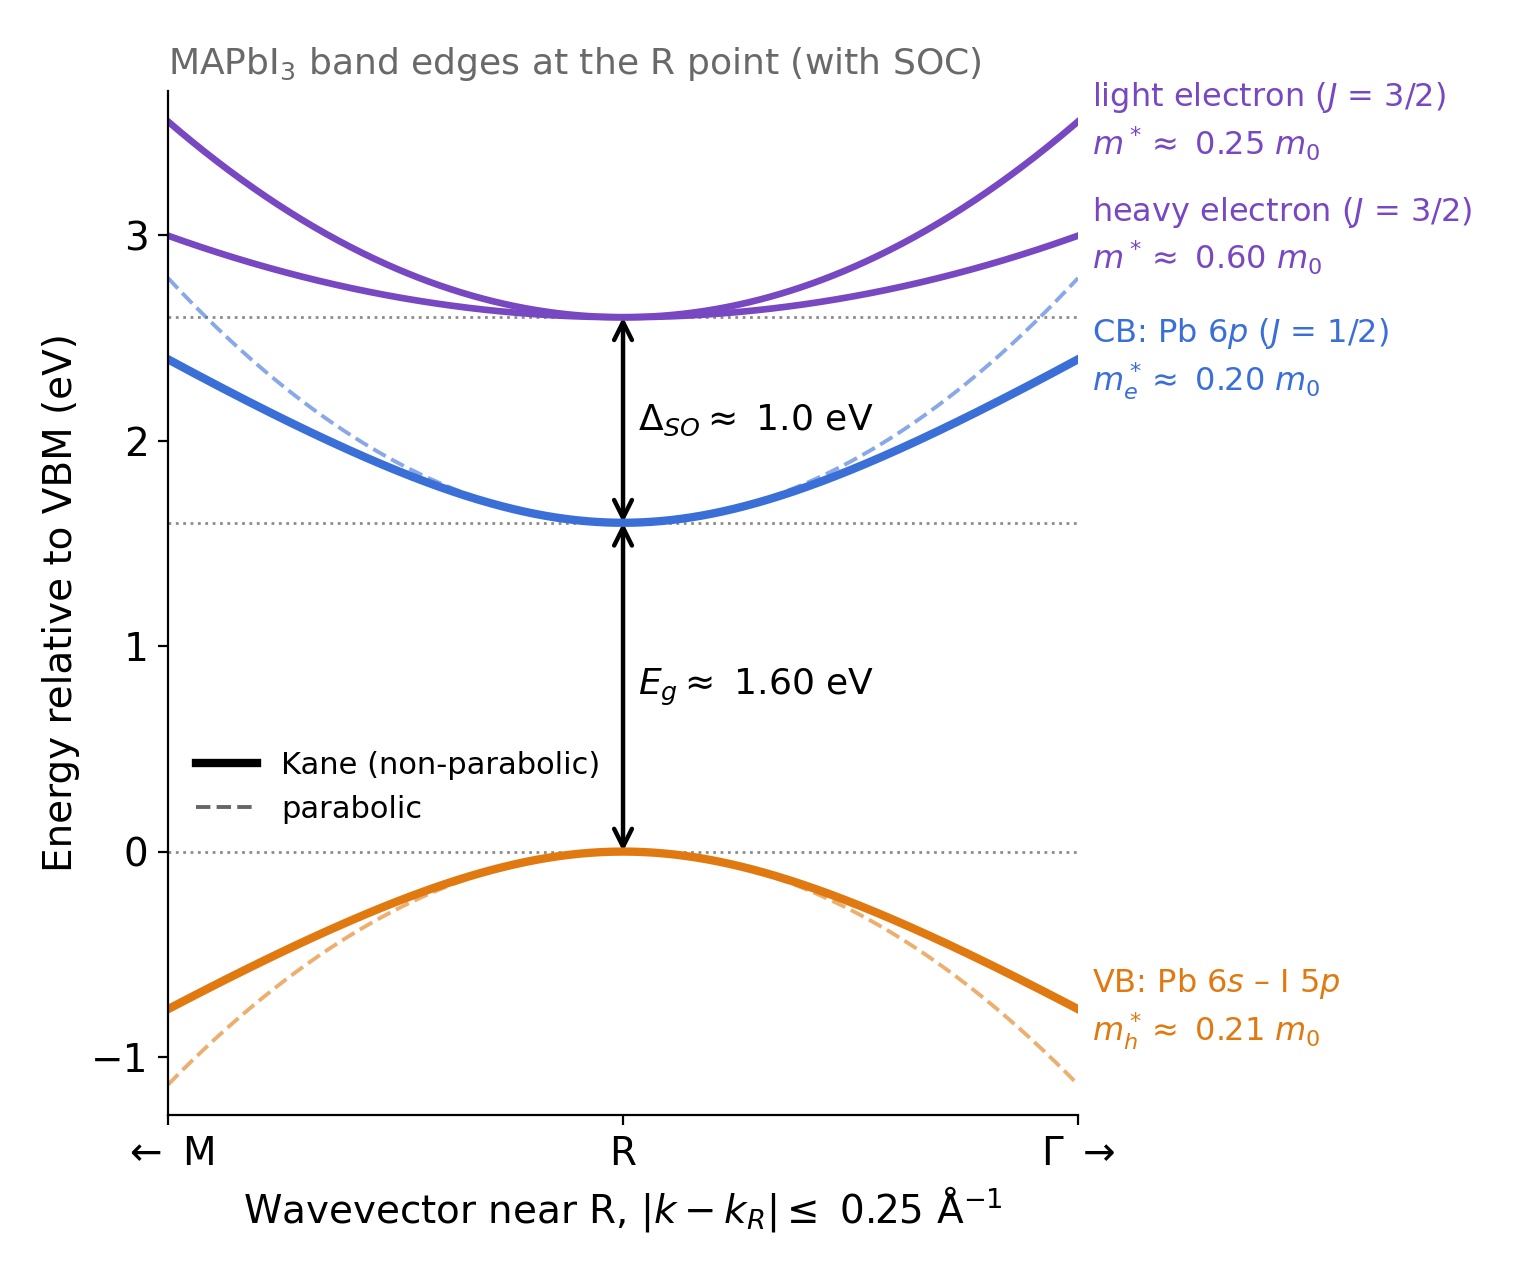
Calcular a estrutura de bandas e a mobilidade dos portadores de carga das perovskites de haletos metálicos é importante para compreender o seu desempenho em células solares, LEDs e lasers. Materiais como CsPbI3, CsPbBr3 e MAPbI3 (MA = metilamónio) apresentam estruturas eletrónicas invulgares, ilustradas em ??. Ao contrário dos semicondutores convencionais do tipo III–V, como o GaAs, a sua banda de valência é predominantemente do tipo s e as suas bandas de condução são do tipo p. O forte acoplamento spin-órbita divide as bandas de condução em aproximadamente 1,4–1,5 eV, sendo que a banda de condução mais baixa resultante forma a banda proibida fundamental no ponto R da zona de Brillouin na fase cúbica.
Estas bandas eletrónicas determinam propriedades importantes, incluindo a massa efetiva, as estatísticas dos portadores de carga, o ganho ótico e a mobilidade. Embora a teoria funcional da densidade (DFT) baseada em princípios primeiros possa calcular a estrutura eletrónica, a avaliação de redes densas de vetores de onda para cálculos de transporte pode ser dispendiosa. O método k·p de oito bandas oferece uma alternativa eficiente, utilizando um Hamiltoniano compacto parametrizado com base na DFT. Aqui, utilizamos o modelo de Gawarecki et al., Physical Review Applied 22, 014058 (2024) (DOI; arXiv), que descreve seis perovskitas de haleto de chumbo cúbicas e pseudocúbicas.
Este tutorial explica como calcular a estrutura de bandas eletrónicas de CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 e ligas de halo-elementos mistos, utilizando o OghmaNano. Começando com os parâmetros k·p publicados, calculamos a dispersão das bandas e, em seguida, utilizamos os estados eletrónicos resultantes para avaliar o espalhamento eletrão-fónon de Fröhlich, os tempos de relaxamento e a mobilidade dos portadores limitada pelos fónons. Também analisamos as estatísticas dos portadores e o nível de Fermi em função da densidade de portadores.
2. Criar uma nova simulação
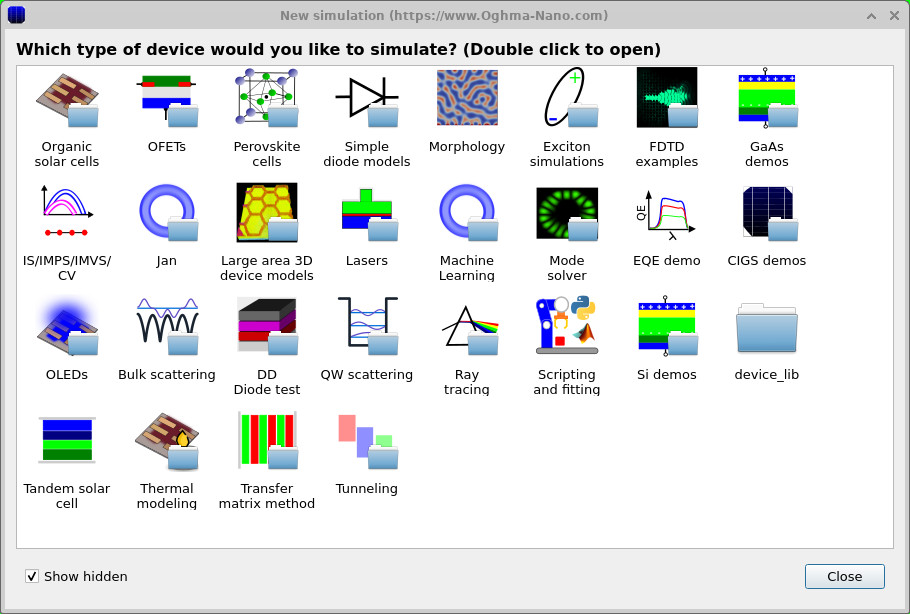
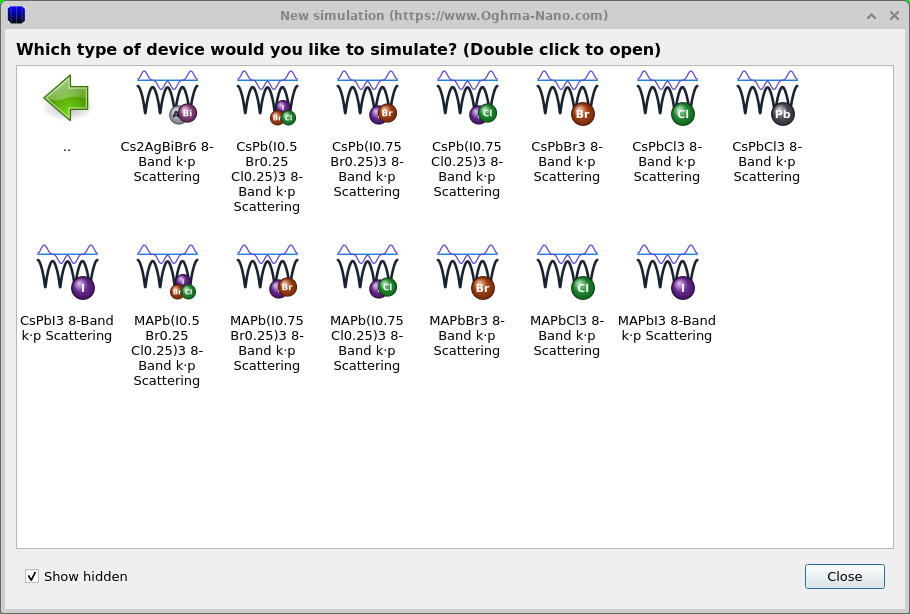
Para iniciar o cálculo da estrutura de bandas e da mobilidade dos portadores de carga de uma perovskita, clique em «Nova simulação» na barra de ferramentas do OghmaNano para abrir a caixa de diálogo de tipo de simulação (veja ??). Clique duas vezes em «Espalhamento em massa» para exibir os oito exemplos de perovskitas disponíveis no modelo k·p (veja ??).
São fornecidos exemplos para CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 e várias ligas de haletos mistos. Qualquer um destes pode ser usado com este tutorial, mas começaremos com o CsPbCl3. Clique duas vezes no exemplo correspondente de dispersão de 8 bandas k·p, escolha um diretório e salve a nova simulação.
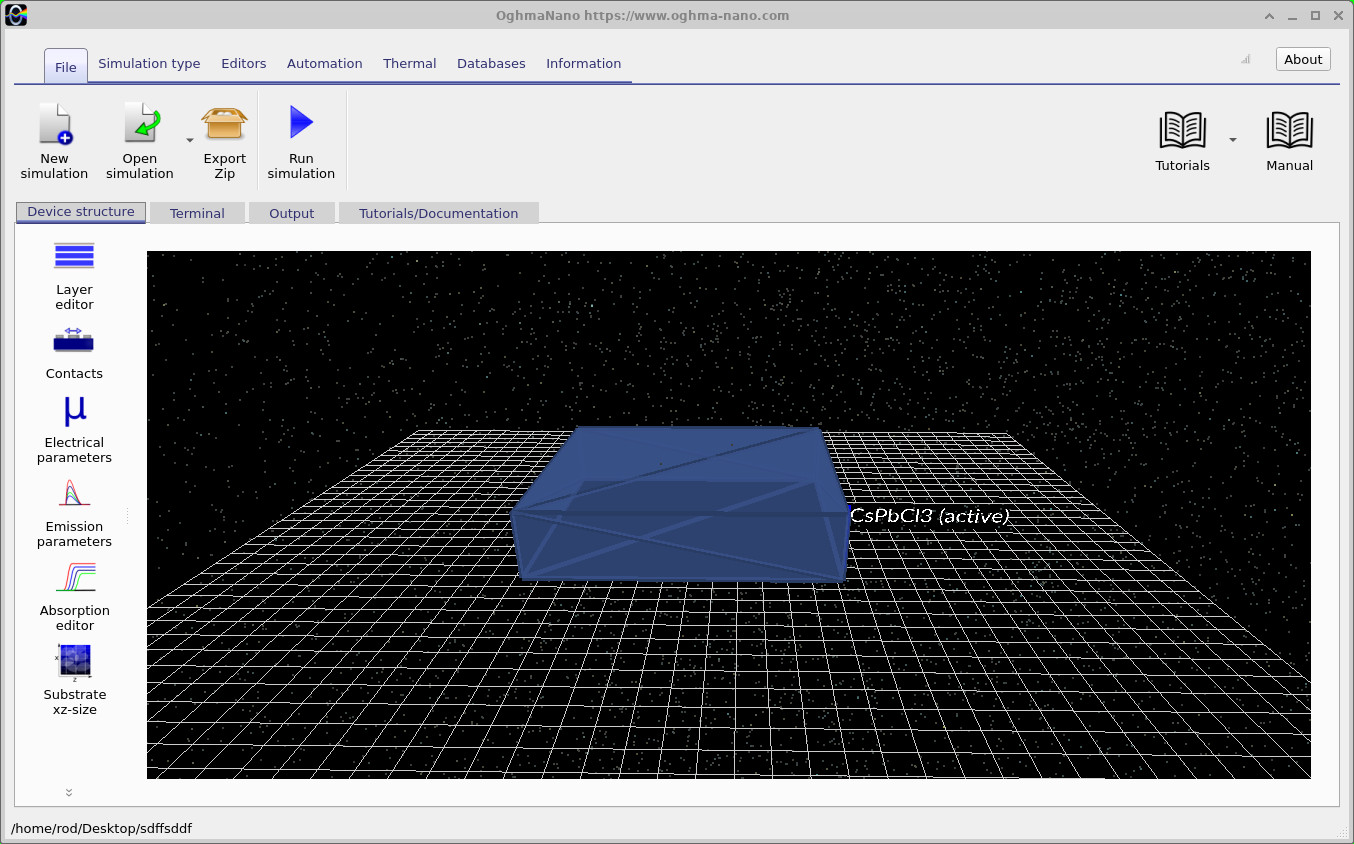
Após ser guardado, o OghmaNano abre a janela principal de simulação (ver ??), exibindo uma única camada ativa de CsPbCl3. Uma vez que se trata de um cálculo de um material em massa, a camada é simplesmente utilizada para definir o material que está a ser estudado; a sua espessura física não afeta a estrutura de bandas em massa calculada. A simulação está agora pronta para que possamos analisar os parâmetros do material e o modelo de oito bandas k·p.
3. Análise da simulação e dos parâmetros dos materiais.
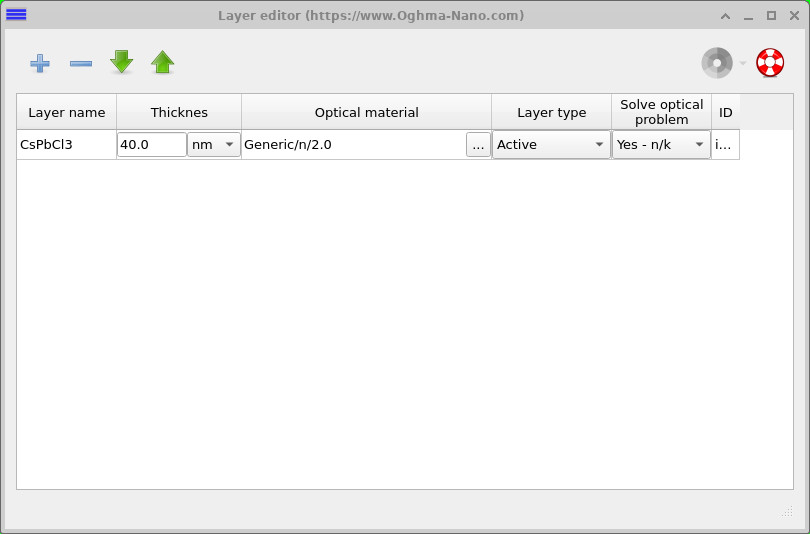
Antes de executar o cálculo da estrutura de bandas, vale a pena dedicar um momento para compreender como a simulação está configurada. Abra o editor de camadas (veja ??). Verá uma única camada de 40 nm de CsPbCl3, com o material ótico definido como Generic/n/2.0. Isto é apenas um espaço reservado: uma vez que estamos a calcular as propriedades eletrónicas de um material em massa, nem a espessura da camada nem as suas constantes óticas são utilizadas nos cálculos da estrutura de bandas ou da mobilidade. Portanto, não é necessário alterar nada no editor de camadas.
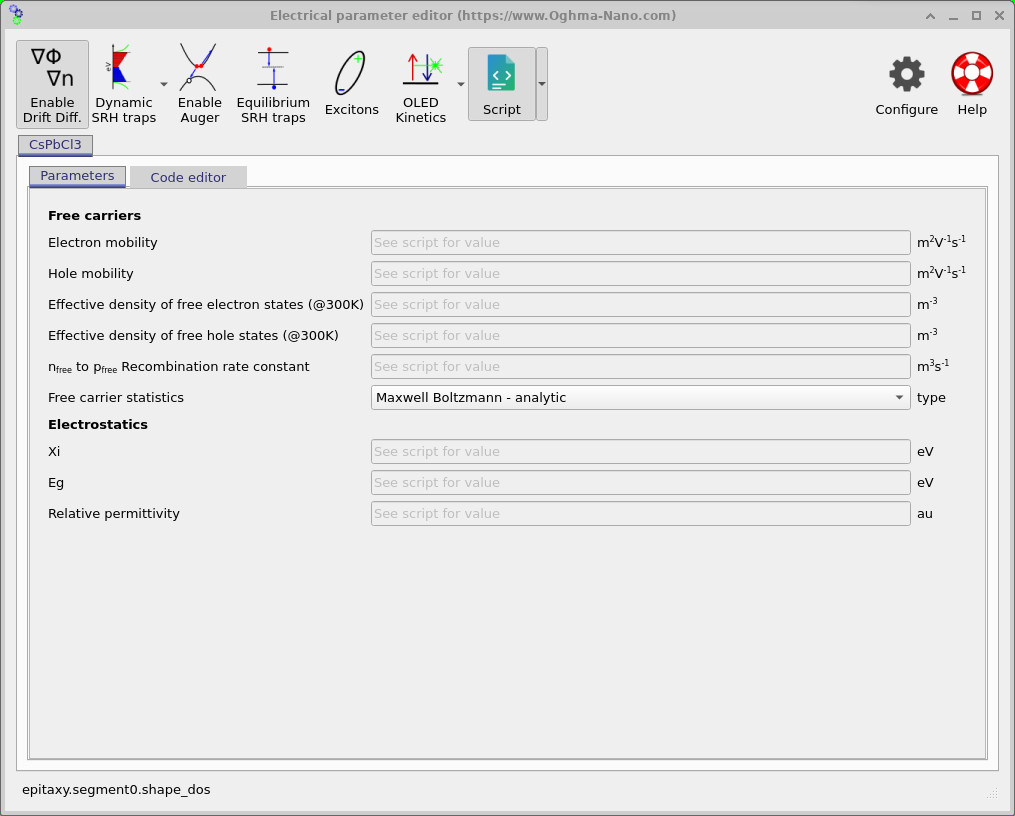
Em vez disso, abra os parâmetros elétricos na guia «Estrutura do dispositivo» (veja ??). Repará que os parâmetros de material habituais, incluindo a mobilidade, a largura de banda, a densidade efetiva de estados e a permissividade, estão desativados e exibem a mensagem «Ver script para o valor». Isto é intencional. Em vez de inserir valores individuais através da interface gráfica, esta simulação utiliza um script Lua para definir as propriedades físicas do material.
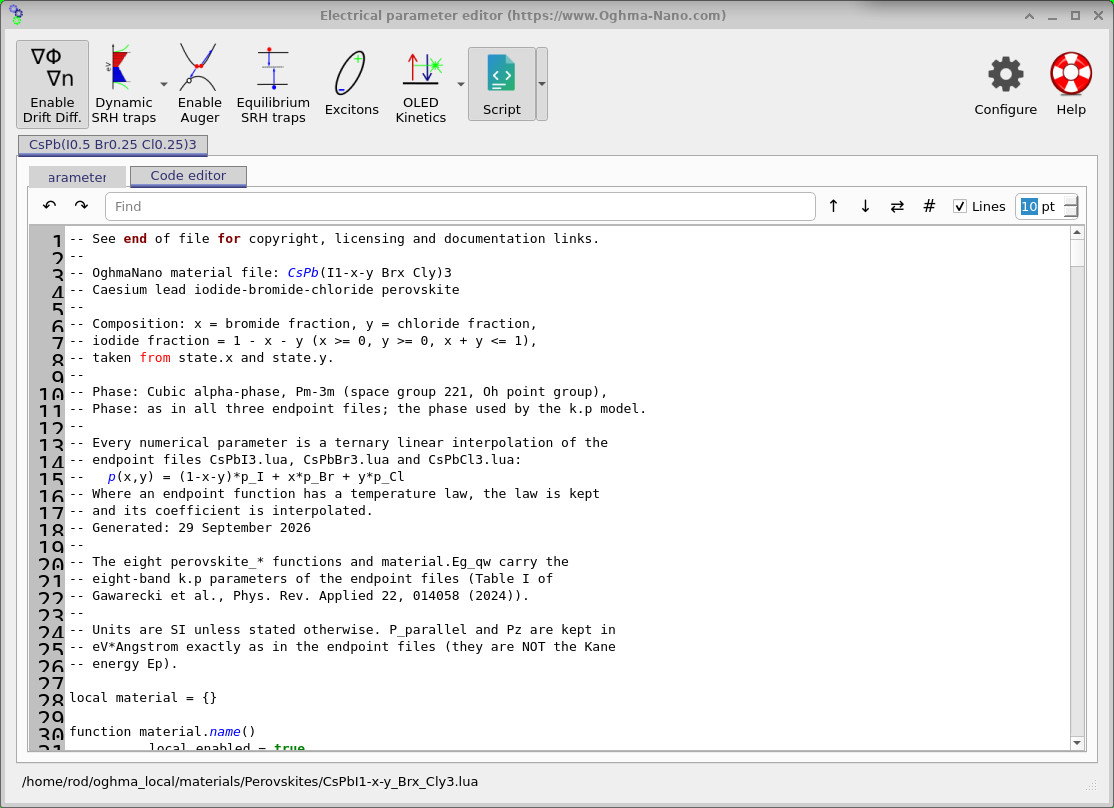
Clique na aba «Editor de código» para visualizar o script do material, CsPbCl3.lua (consulte ??). O início do ficheiro contém informações sobre o material, a sua estrutura cristalina, as fontes dos parâmetros e as convenções de unidades. As propriedades do material são definidas mais adiante no ficheiro e, quando apropriado, podem depender da temperatura ou da composição.
Desloque-se até ao final do código (veja ??). Aqui encontrará os parâmetros numéricos utilizados para calcular a estrutura de bandas eletrónicas, incluindo a diferença de energia entre as bandas, o efeito de acoplamento spin-órbita e vários parâmetros que controlam a forma das bandas. Cada valor é acompanhado por uma referência bibliográfica, o que permite rastrear o cálculo até à investigação original.
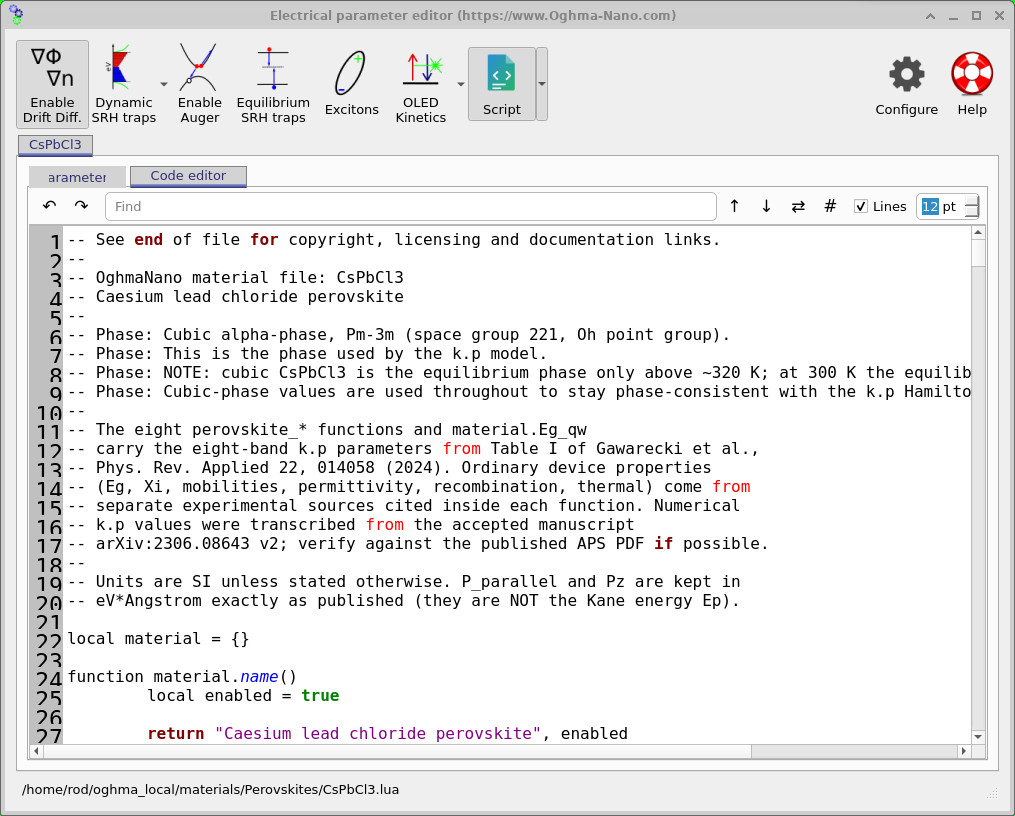
CsPbCl3.lua e as suas fontes de parâmetros.
Compreendendo os parâmetros utilizados para calcular a estrutura de bandas.
O cálculo da estrutura de bandas utiliza um conjunto de parâmetros de materiais retirados de Gawarecki et al. (2024). Estes descrevem a energia e a forma das bandas eletrónicas próximas à banda proibida. Os valores para as seis perovskites suportadas estão apresentados em ??. A parte superior da tabela contém os parâmetros utilizados diretamente no cálculo, enquanto a parte inferior apresenta valores adicionais derivados destes.
| Parâmetro | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| Eg (eV) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (eV) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (eV) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (eV) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P paralelo (eV·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (eV·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
O que significam os parâmetros?
Os principais parâmetros utilizados no cálculo da estrutura de bandas são explicados abaixo. Não é necessário alterar estes valores para seguir o tutorial, mas compreender o que representam será útil ao comparar diferentes materiais perovskitas.
- aexp e aDFT — Tamanho do cristal: o tamanho da célula unitária do cristal, obtido, respetivamente, a partir de experiências e de cálculos DFT. Ambos são expressos em ångströms (Å).
- Exemplo — Banda proibida: a diferença de energia entre o limite superior da banda de valência e o limite inferior da banda de condução mais baixa. Esta é uma das propriedades mais importantes de um semicondutor, especialmente para células solares e dispositivos emissores de luz.
- Δc — Divisão por acoplamento spin-órbita: descreve a diferença de energia entre a banda de condução mais baixa e as bandas de condução mais altas. Esta divisão é particularmente acentuada nos perovskites de haletos de chumbo devido à presença de átomos de chumbo pesados.
- δ — Divisão adicional de bandas: Considera uma pequena separação adicional entre as bandas de condução mais elevadas quando a estrutura cristalina não é perfeitamente cúbica.
- ζ — Divisão dependente do spin: descreve uma divisão adicional das bandas eletrónicas que pode ocorrer em materiais com simetria cristalina reduzida. Este efeito também é conhecido como divisão de Rashba.
- P∥ e Pz — Acoplamento das bandas: Descreva o grau de interação entre as bandas de valência e de condução. Estes valores influenciam a forma e a curvatura das bandas calculadas e, consequentemente, as massas efetivas dos portadores de carga. Valores distintos descrevem diferentes direções do cristal.
- γ′1, γ′2 e γ′3 — Parâmetros que definem a forma da banda: ajudam a determinar como as bandas eletrónicas se curvam e variam em função da direção dentro do cristal. Estes parâmetros são importantes ao calcular as massas efetivas e a mobilidade dos portadores de carga.
- mv — Massa efetiva da banda de valência: descreve como um «buraco» reage a uma força aplicada no interior do material. Está relacionada com a curvatura da banda de valência e é expressa em relação à massa de um eletrão livre (m0).
- γ1, γ2 e γ3 — Parâmetros derivados: valores adicionais calculados a partir do modelo e incluídos na publicação original para referência. O cálculo da estrutura de bandas utiliza os valores indicados acima, em vez destas quantidades derivadas.
Todos estes parâmetros já estão incluídos nos ficheiros de materiais do OghmaNano, pelo que não é necessário introduzi-los manualmente. Quando é selecionado um material diferente, os respetivos parâmetros são carregados automaticamente. Na secção seguinte, veremos como alternar entre perovskitas e explorar diferentes composições de materiais.
4. Alteração dos parâmetros dos materiais
Nestes cálculos da estrutura de bandas em grande escala, o material é definido integralmente pelo seu script Lua. A simulação é, na prática, um cálculo elétrico de dimensão zero (0D), o que significa que as dimensões físicas apresentadas no editor de camadas não são utilizadas. Em vez disso, todas as propriedades do material necessárias para calcular a estrutura de bandas, a dispersão e a mobilidade são obtidas diretamente do script.
Existem duas formas de alterar os parâmetros do material. Pode editar o script existente diretamente, por exemplo, se encontrar valores alternativos na literatura científica ou se quiser investigar como a alteração de um determinado parâmetro afeta os resultados. Em alternativa, pode carregar um perovskite completamente diferente a partir da base de dados de materiais da OghmaNano.
Para importar um novo material, clique na pequena seta ao lado do botão «Script» no editor de parâmetros elétricos e selecione «Importar script de material» (veja ??). Isso abrirá a biblioteca de materiais em materials/Perovskites/ (veja ??). A biblioteca contém definições de materiais para CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 e perovskitas de haletos mistos.
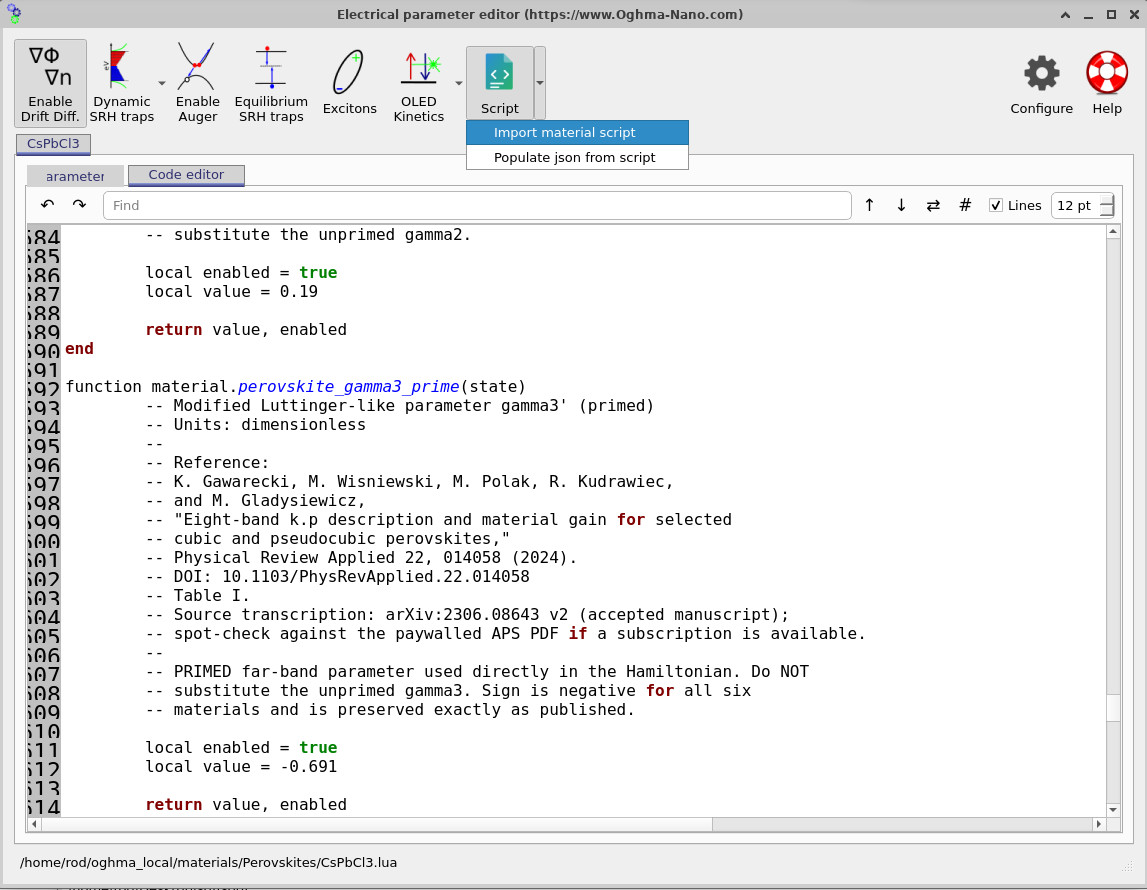
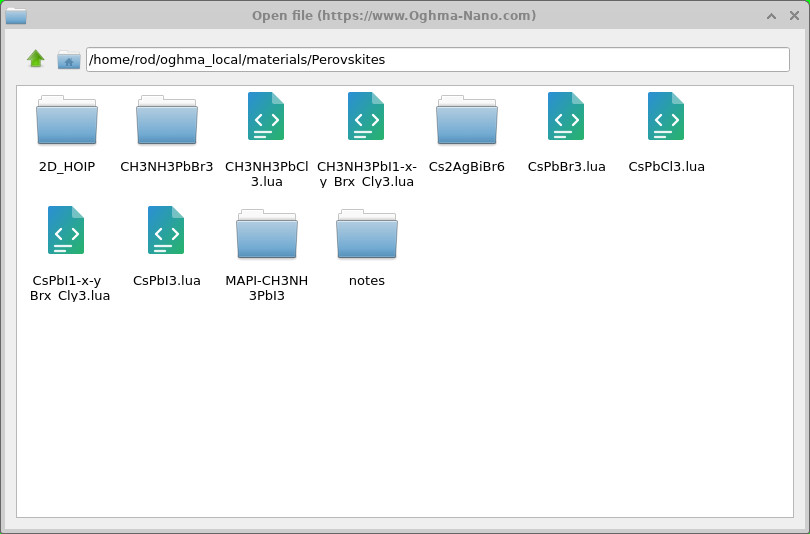
Ao clicar duas vezes num script de material, todos os seus parâmetros são importados para a simulação em curso. O script importado é copiado para a pasta da simulação, onde pode ser visualizado ou modificado através do editor de código. Por exemplo, ao importar CsPbBr3.lua, os parâmetros originais de CsPbCl3 são substituídos pelos de CsPbBr3. Os novos valores serão utilizados na próxima vez que a simulação for executada.
Se editar manualmente algum dos valores, é recomendável atualizar as referências bibliográficas correspondentes, de modo que a origem de cada parâmetro permaneça clara. Lembre-se de que, para estes cálculos em lote, a alteração do script Lua é o que modifica o material; não é necessário modificar o editor de camadas.
5. Executar a simulação e calcular a estrutura de bandas.
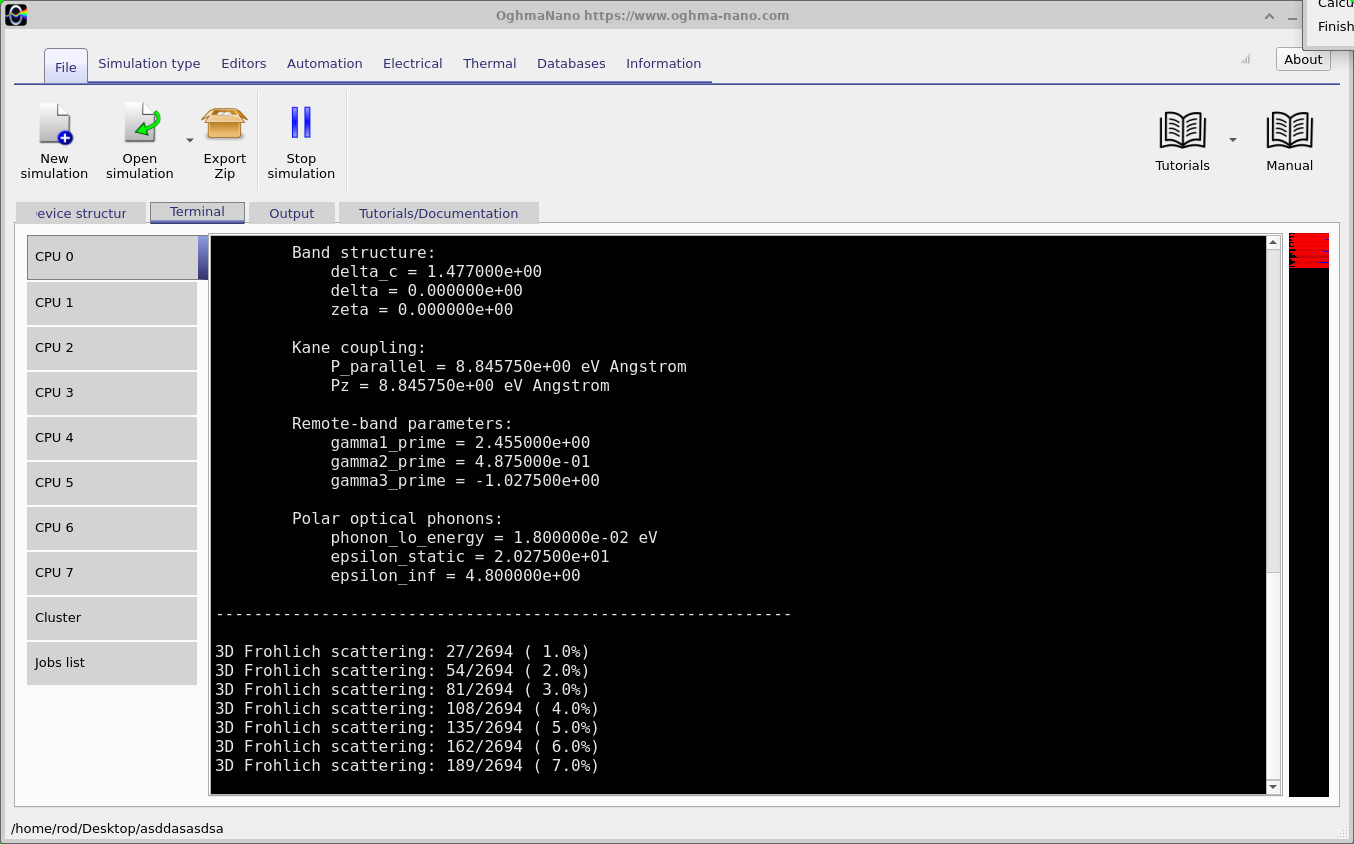
Estamos agora prontos para calcular a estrutura de bandas eletrónicas do nosso perovskite. Clique em «Executar simulação» na janela principal do OghmaNano. O separador «Terminal» apresenta os parâmetros do material que estão a ser utilizados, seguidos do progresso dos cálculos da estrutura de bandas e da dispersão (ver ??). É importante verificar estes valores, especialmente se tiver alterado o script do material ou selecionado uma composição mista de haletos.
Neste exemplo, estamos a calcular as propriedades de CsPb(I0,5Br0,25Cl0,25)3. Os parâmetros apresentados no Terminal podem ser comparados com os valores em ?? utilizando o método de interpolação linear descrito na secção anterior. Por exemplo, o efeito de divisão spin-órbita é calculado da seguinte forma:
\[ \Delta_c = 0.5(1.494) + 0.25(1.476) + 0.25(1.444) = 1.477\ \mathrm{eV}. \]Este é o valor exibido pelo programa de resolução. Os restantes parâmetros da estrutura de bandas são calculados da mesma forma, o que permite verificar se a composição da liga selecionada foi carregada corretamente.
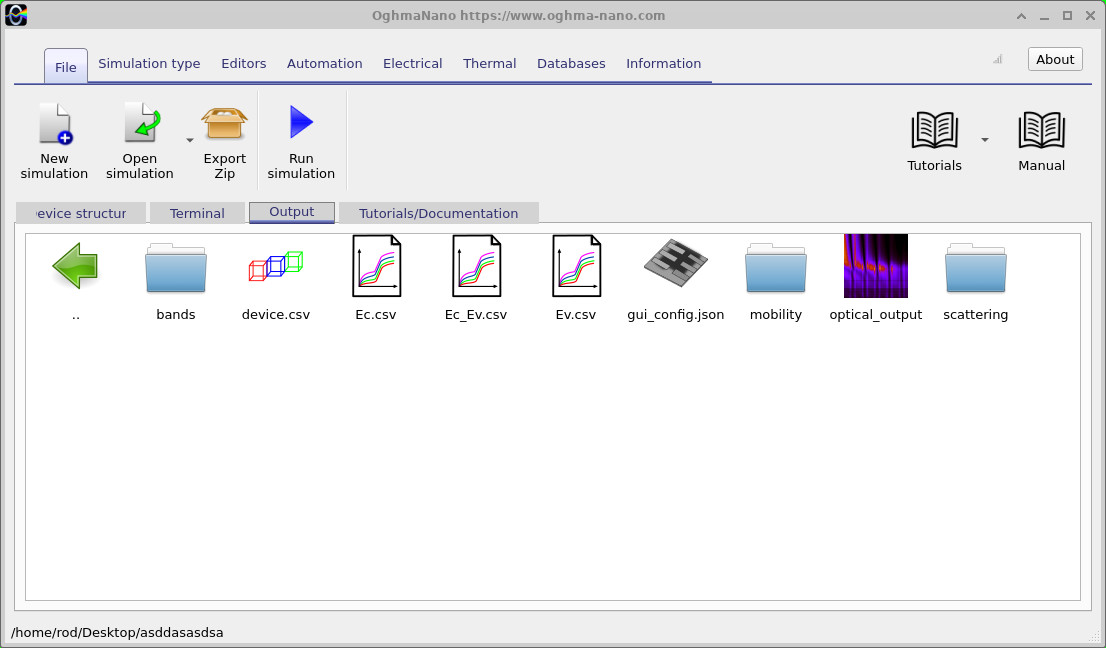
Após a conclusão da simulação, abra a guia «Resultados» (consulte ??). O OghmaNano guarda os resultados calculados como ficheiros CSV, que podem ser visualizados diretamente no software ou exportados para análise posterior. As bandas eletrónicas individuais são guardadas no diretório bands, enquanto três ficheiros adicionais oferecem formas práticas de visualizar os resultados:
Ec.csv— as bandas de condução calculadas.Ev.csv— as bandas de valência calculadas.Ec_Ev.csv— a estrutura combinada das bandas de condução e de valência.
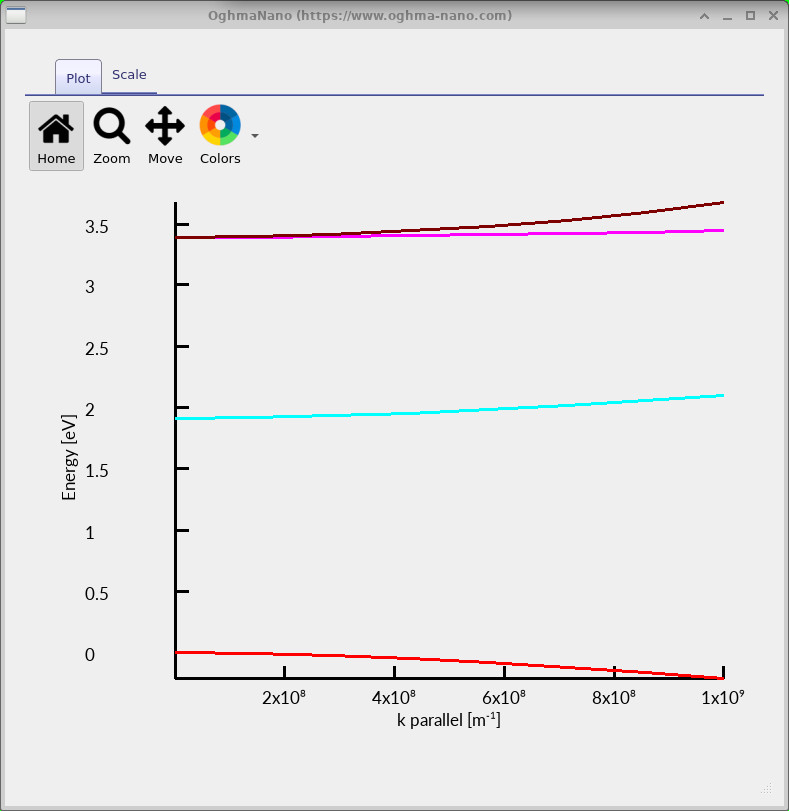
Clique duas vezes em Ec_Ev.csv para exibir a estrutura de bandas de perovskita calculada, conforme mostrado em ??. Este gráfico mostra como a energia dos estados eletrónicos disponíveis varia com o vetor de onda (k). Em termos simples, mostra a forma das bandas eletrónicas, a partir da qual podem ser determinadas propriedades importantes, como a largura da banda e as massas efetivas.
Para compreender os resultados, comece por analisar o centro do gráfico, onde k = 0 corresponde ao ponto R da zona de Brillouin. O ponto mais alto da banda de valência é utilizado como referência de energia e, por isso, é definido como 0 eV. Ao analisar o gráfico de baixo para cima, podem ser identificadas três características principais:
- A banda de valência (vermelha): a banda de valência mais alta curva-se para baixo a partir de 0 eV. A sua curvatura está relacionada com a massa efetiva dos buracos no material.
- A banda de condução mais baixa (ciano): esta começa aproximadamente em 1,91 eV, determinando a largura da banda fundamental da perovskite de haletos mistos. Este valor coincide com o valor calculado através da interpolação das larguras de banda dos três compostos puros mencionados na secção anterior (1,912 eV).
- As bandas de condução mais elevadas: estas começam aproximadamente em 3,39 eV, cerca de 1,477 eV acima da banda de condução mais baixa. Esta separação resulta do forte acoplamento spin-órbita nas perovskites de haletos de chumbo. As bandas separam-se à medida que o vetor de onda aumenta, porque têm curvaturas diferentes.
Uma característica importante da estrutura de bandas é a curvatura das bandas. As bandas com maior curvatura correspondem geralmente a portadores de carga com massas efetivas menores, enquanto as bandas mais planas correspondem a portadores mais pesados. Isso torna-se particularmente importante ao calcular a mobilidade dos portadores de carga, pois a estrutura de bandas determina como os eletrões e as lacunas respondem a um campo elétrico aplicado.
Por fim, é importante lembrar que este modelo descreve a estrutura eletrónica próxima à banda proibida, e não em toda a zona de Brillouin. O intervalo do vetor de onda apresentado aqui estende-se até aproximadamente 109 m−1 (0,1 Å−1), valor comparável ao intervalo no qual Gawarecki e colaboradores demonstram uma boa concordância com os cálculos de DFT (a sua Figura 3). As previsões que se afastam muito do ponto R devem, portanto, ser consideradas com cautela.
6. Cálculo da estrutura de bandas de perovskitas mistas de haletos
As perovskitas de haletos mistos oferecem uma forma prática de ajustar as propriedades eletrónicas de um material, alterando as proporções relativas de iodo, bromo e cloro. Por exemplo, substituir parte do iodo em CsPbI3 por bromo geralmente aumenta a largura da banda proibida, permitindo que as propriedades óticas e eletrónicas sejam ajustadas para diferentes aplicações. Na prática, os investigadores geralmente trabalham com composições que se situam entre os três compostos de haletos puros.
O OghmaNano permite estimar a estrutura de bandas de composições mistas de haletos arbitrárias, sem exigir um conjunto separado de parâmetros de estrutura de bandas publicados para cada mistura possível. Isto é particularmente útil ao estudar materiais preparados em laboratório: ao inserir a composição de uma amostra, é possível calcular a sua estrutura de bandas prevista, analisar como a diferença de energia entre as bandas varia com a composição e, posteriormente, explorar a sua dispersão e a mobilidade dos portadores de carga. Também permite investigar como a substituição gradual de um haleto por outro afeta as propriedades eletrónicas do material.
São fornecidas duas formulações de materiais com haletos mistos: CsPb(I1−x−yBrxCly)3 e a sua versão equivalente com metilamónio (MA). Aqui, x representa a fração de brometo, y representa a fração de cloreto e o valor restante, 1 − x − y, representa a fração de iodeto. As frações devem satisfazer as condições x ≥ 0, y ≥ 0 e x + y ≤ 1, de modo que a composição total de haletos seja sempre igual a 100%.
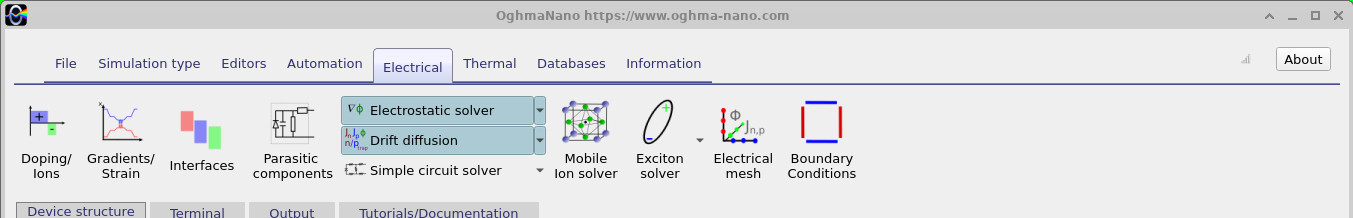
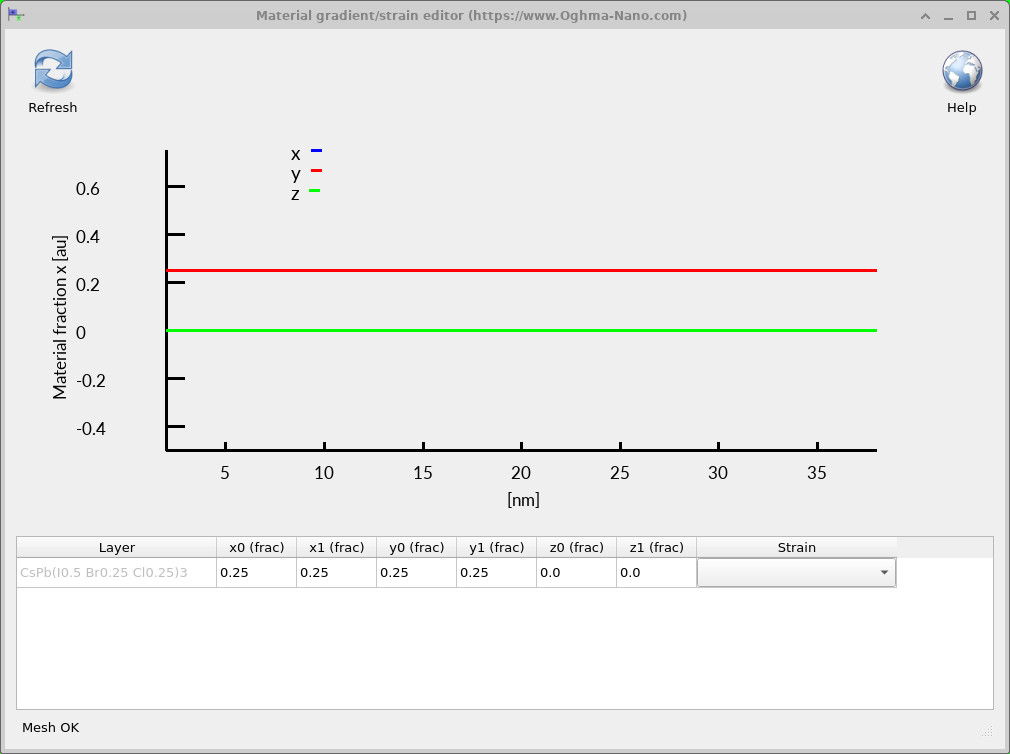
Para calcular as propriedades de uma liga, primeiro importe o script do material misto de haletos apropriado, utilizando o método descrito na seção anterior. Em seguida, abra a faixa de ferramentas «Elétrica» e clique em «Gradientes/Deformação» (veja ??). Isso abrirá o editor de composição do material (veja ??), onde as frações de brometo e cloreto podem ser inseridas.
O editor permite especificar a composição no início (x0, y0, z0) e no fim (x1, y1, z1) da camada. Uma vez que estamos a realizar um cálculo em lote, a composição deve ser uniforme, pelo que deve inserir os mesmos valores em ambos os extremos. Por exemplo, ao definir x0 = x1 = 0,25 e y0 = y1 = 0,25, obtemos CsPb(I0,5Br0,25Cl0,25)3, que contém 50% de iodeto, 25% de brometo e 25% de cloreto. Isto é ilustrado em ??. Os valores de z não são utilizados nestes scripts de materiais.
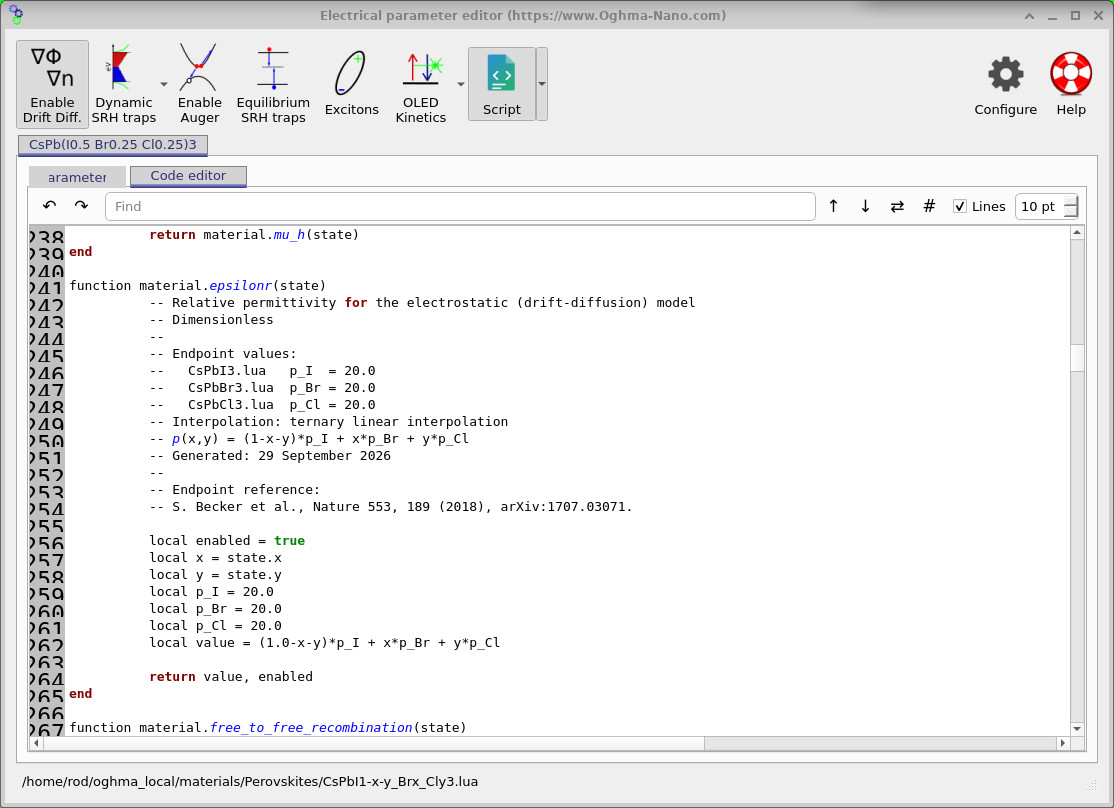
Para estimar as propriedades eletrónicas de uma liga, a OghmaNano utiliza a interpolação linear entre os parâmetros dos três compostos puros. Estes são os mesmos parâmetros dos materiais que foram publicados em ??. Em vez de interpolar a estrutura de bandas final, o software calcula primeiro um novo conjunto de parâmetros de materiais para a composição escolhida e, em seguida, utiliza esses parâmetros para realizar o cálculo da estrutura de bandas.
Por exemplo, a largura da banda proibida, o efeito de divisão spin-órbita e os parâmetros que controlam a forma das bandas eletrónicas são calculados, em cada caso, como uma média ponderada dos valores do iodeto, brometo e cloreto. A expressão geral é:
\[ p(x,y) = (1-x-y)\,p_{\mathrm{I}} + x\,p_{\mathrm{Br}} + y\,p_{\mathrm{Cl}}, \]onde p representa um parâmetro específico do material, e pI, pBr e pCl são os valores correspondentes para os três compostos puros. No exemplo acima, o cálculo utiliza 50% do valor do iodeto, 25% do valor do brometo e 25% do valor do cloreto.
Como exemplo, utilizando os valores das diferenças de energia da tabela de parâmetros, a diferença de energia estimada para o composto CsPb(I0.5Br0.25Cl0.25)3 é a seguinte:
\[ E_g = 0.5(1.416) + 0.25(2.073) + 0.25(2.744) = 1.912\ \mathrm{eV}. \]A mesma abordagem de interpolação é aplicada às outras propriedades numéricas no script do material, incluindo a permissividade relativa mostrada em ??. Quando uma propriedade depende da temperatura, os seus coeficientes correspondentes são interpolados. Isto permite gerar um conjunto consistente de parâmetros para qualquer composição mista de haletos escolhida e, em seguida, utilizá-los para calcular a estrutura de bandas eletrónicas e as propriedades de transporte subsequentes.
A interpolação linear é um ponto de partida útil para explorar a composição de materiais, especialmente quando os dados experimentais são limitados. No entanto, as perovskites mistas de haletos reais nem sempre apresentam um comportamento linear. Por exemplo, a largura da banda proibida pode apresentar uma curvatura, em que o valor medido difere do valor previsto pela interpolação simples. O modelo também não considera explicitamente a desordem local da liga e mantém as premissas da fase cristalina dos parâmetros originais. Para comparações quantitativas com uma amostra específica de laboratório, as propriedades calculadas devem, portanto, ser verificadas em relação às medições experimentais, ajustando o script Lua, quando necessário.
6. Cálculo da mobilidade dos portadores de carga e da dispersão em perovskitas.
Após calcular a estrutura de bandas eletrónicas, a OghmaNano pode agora utilizar estes resultados para determinar a facilidade com que os eletrões e as lacunas se movem através da perovskite. Para tal, é necessário considerar não só a forma das bandas eletrónicas, mas também a forma como os portadores de carga interagem com as vibrações da rede cristalina, conhecidas como fonões. Estas interações dispersam os portadores, limitando a sua mobilidade.
Nos perovskites de haletos de chumbo, uma importante fonte de dispersão é a interação entre os portadores de carga e os fonões óticos longitudinais (FOL), conhecida como dispersão de Fröhlich entre eletrões e fonões. A intensidade desta interação depende da energia dos fonões e das propriedades dielétricas do material. A OghmaNano utiliza as bandas eletrónicas calculadas, juntamente com os parâmetros dos fonões definidos no script Lua do material, para avaliar estes processos de dispersão e estimar a mobilidade resultante dos portadores de carga. Uma explicação mais detalhada da física subjacente pode ser encontrada no nosso guia sobre a dispersão de Fröhlich entre eletrões e fonões.
Os parâmetros dos fónons são obtidos a partir de fontes bibliográficas distintas, citadas nos documentos do material; não fazem parte do conjunto original de parâmetros da estrutura de bandas de Gawarecki et al. As mobilidades calculadas aqui são, portanto, mobilidades limitadas por Fröhlich, descrevendo o transporte de carga quando este mecanismo de dispersão é considerado.
Após a conclusão da simulação, abra a guia «Resultados» (consulte ??). Além dos ficheiros da estrutura de bandas mencionados anteriormente, encontrará duas pastas importantes: scattering e mobility. Estas contêm as taxas de dispersão calculadas, os tempos de relaxamento, as estatísticas dos portadores de carga e os resultados da mobilidade.
Ao abrir o diretório scattering (ver ??), é possível observar uma série de ficheiros CSV que descrevem o espalhamento de Fröhlich para as diferentes bandas eletrónicas. Os ficheiros que contêm frohlich_rate indicam a taxa de espalhamento, enquanto os que contêm frohlich_tau fornecem o tempo de relaxamento correspondente. Uma taxa de espalhamento mais elevada significa, geralmente, que os portadores de carga sofrem o fenómeno de espalhamento com maior frequência, o que resulta num tempo de relaxamento mais curto.
Em seguida, abra o diretório mobility (consulte ??). Este contém as mobilidades calculadas de eletrões e lacunas, as taxas de espalhamento efetivas, os tempos de relaxamento e os níveis de Fermi, expressos como funções da densidade de portadores de carga. Estes ficheiros permitem-nos investigar como as propriedades de transporte se alteram à medida que são introduzidos mais portadores de carga no material.
scattering e mobility.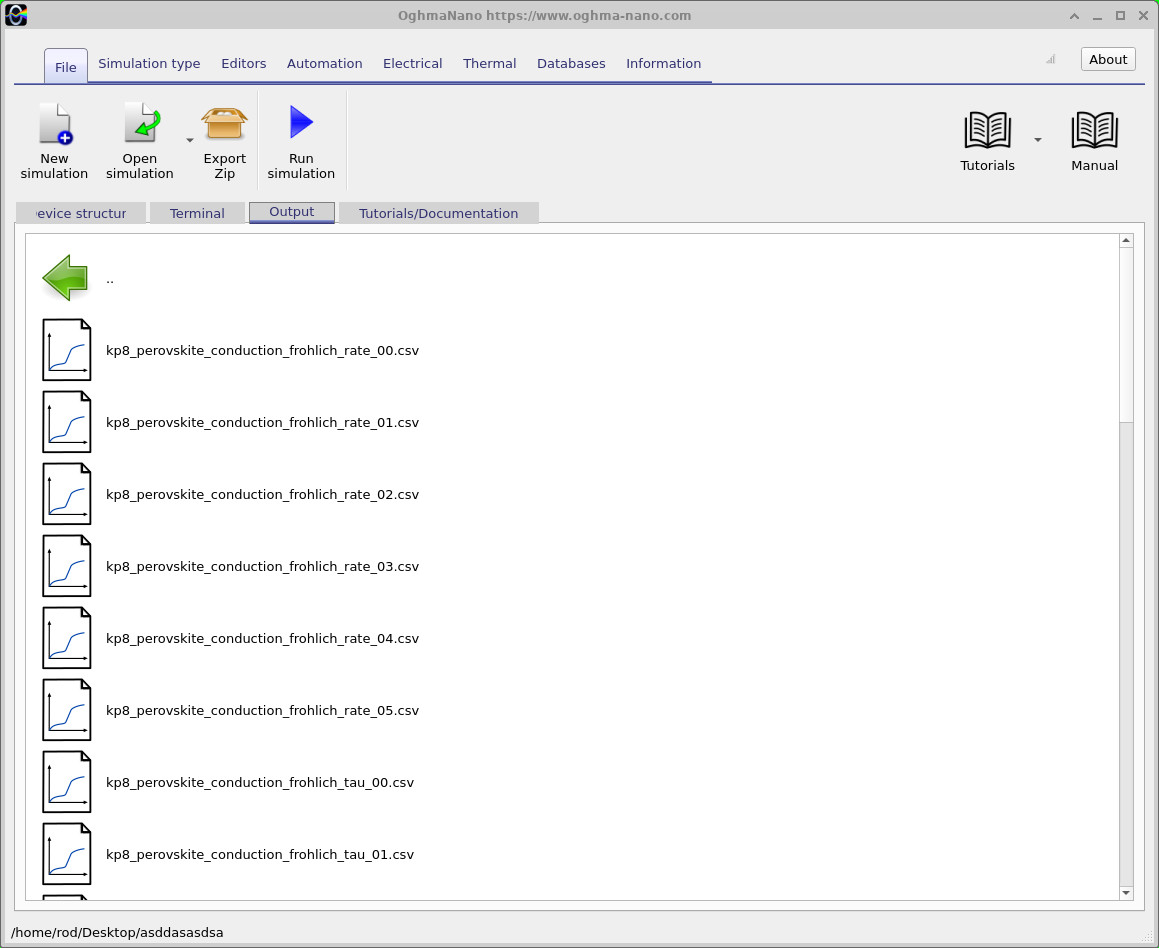
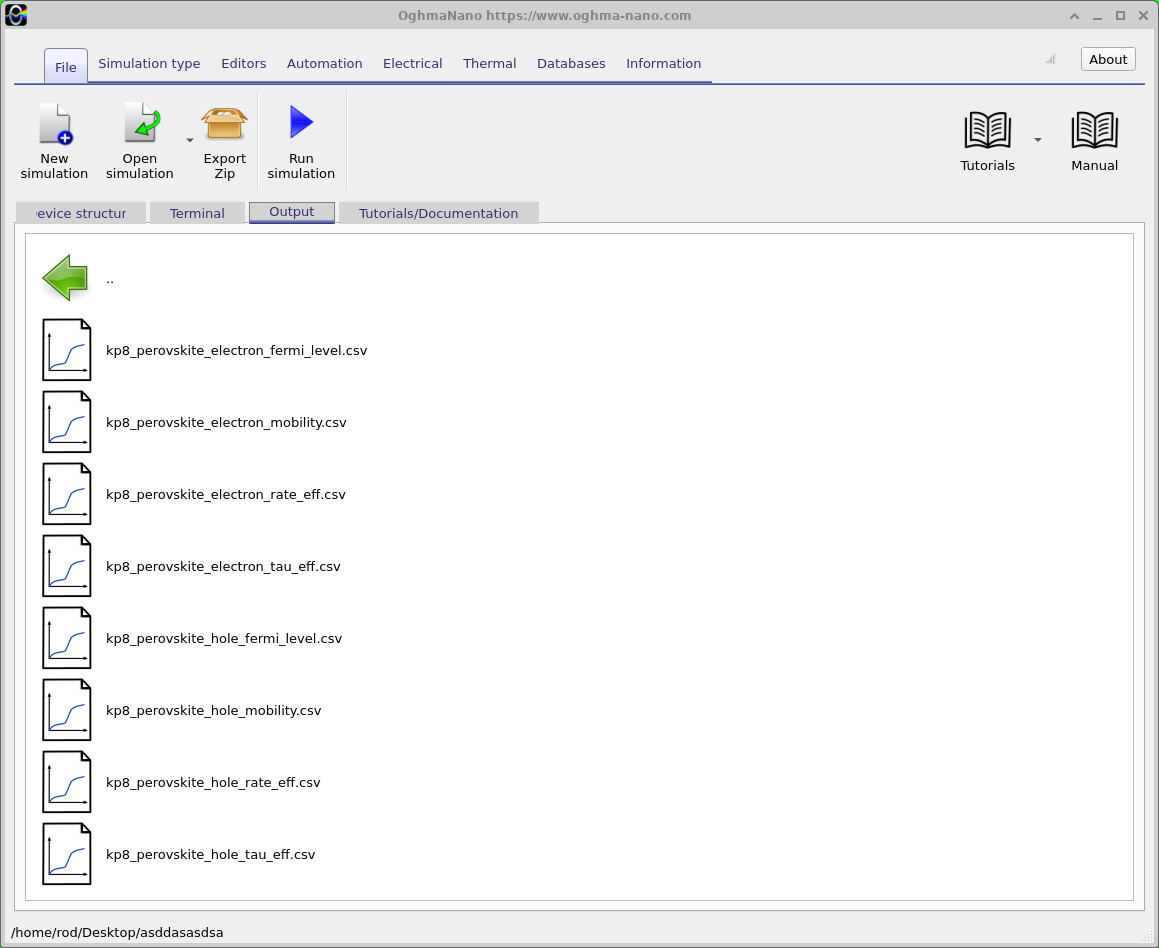
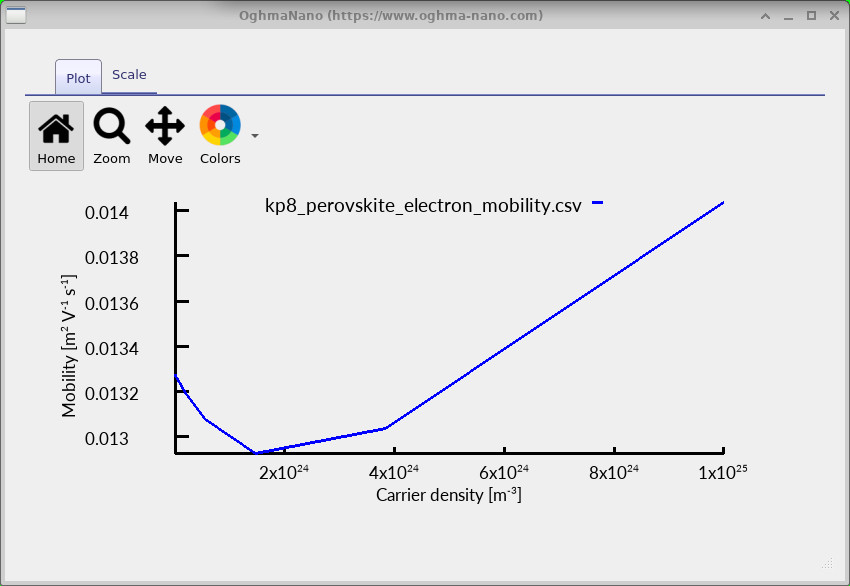
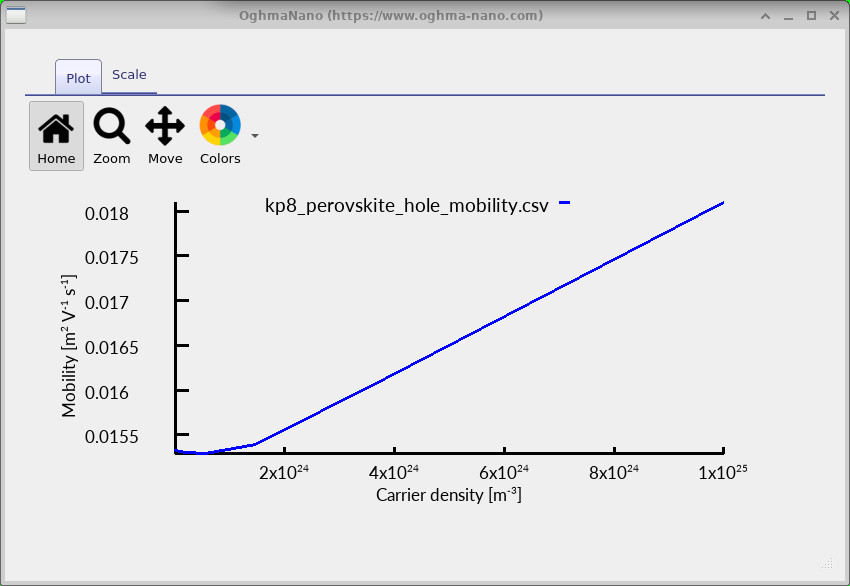
Para analisar os resultados, clique duas vezes em kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv e kp8_perovskite_hole_mobility.csv. Os gráficos resultantes são apresentados abaixo para CsPb(I0.5Br0.25Cl0.25)3.
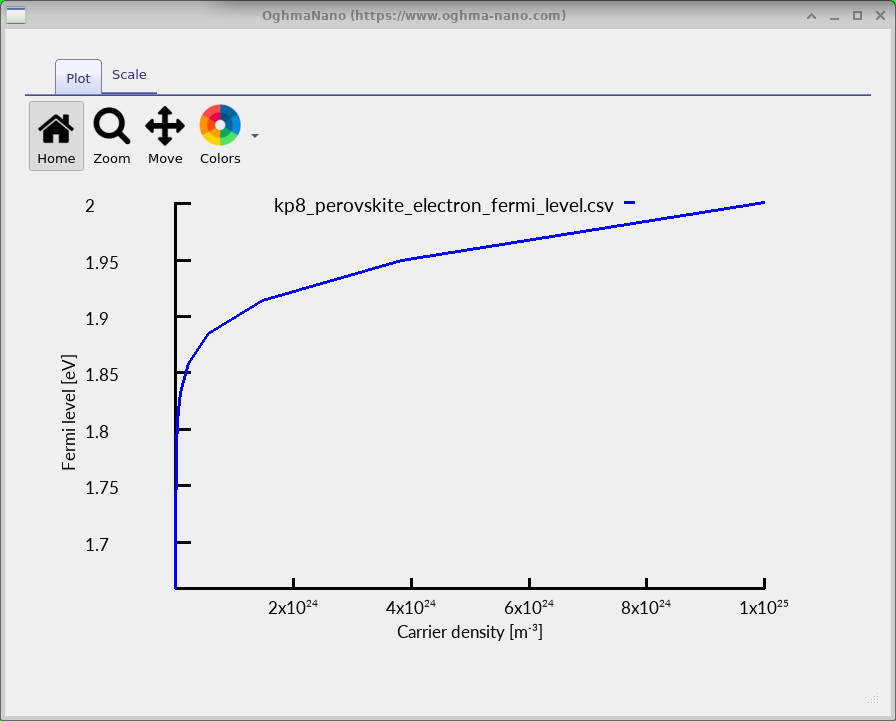
O primeiro gráfico (ver ??) mostra como o nível de Fermi dos eletrões varia com a densidade de portadores de carga. O nível de Fermi descreve a forma como os eletrões se distribuem pelos estados eletrónicos disponíveis. À medida que mais eletrões são introduzidos no material, os estados de menor energia tornam-se cada vez mais ocupados e o nível de Fermi desloca-se para cima. Para esta liga, a banda de condução mais baixa começa aproximadamente a 1,91 eV. À medida que o nível de Fermi se aproxima e entra nesta banda, a distribuição dos eletrões altera-se, o que também pode afetar as propriedades de transporte calculadas.
Os dois gráficos restantes mostram as mobilidades correspondentes dos eletrões e das lacunas. É interessante notar que a mobilidade não se mantém constante à medida que a densidade de portadores aumenta. Neste exemplo, a mobilidade dos eletrões diminui ligeiramente no início, antes de aumentar em densidades mais elevadas (ver ??). A mobilidade das lacunas calculada aumenta na maior parte do mesmo intervalo de densidade (ver ??).
A mobilidade calculada pode aumentar ou diminuir com a densidade de portadores de carga, dependendo do material. Este comportamento resulta de dois fatores principais:
- Estrutura de bandas: À medida que a densidade de portadores aumenta, os estados eletrónicos de maior energia passam a ser ocupados. Estes estados podem apresentar diferentes curvaturas de banda e velocidades dos portadores, alterando a facilidade com que a carga se move através do material.
- Dispersão: A taxa com que os portadores interagem com os fónons óticos também depende da sua energia. Se os portadores ocuparem cada vez mais estados com taxas de dispersão mais baixas, a mobilidade pode aumentar. Por outro lado, uma dispersão mais intensa pode levar a uma redução da mobilidade.
No caso da perovskite de haletos mistos considerada aqui, a mobilidade eletrónica calculada diminui ligeiramente no início, antes de aumentar, enquanto a mobilidade das lacunas aumenta na maior parte da faixa de densidade representada no gráfico. Outras composições de perovskite podem apresentar tendências diferentes, uma vez que as suas estruturas de banda e taxas de dispersão são diferentes. Estes cálculos permitem-nos, portanto, analisar como a alteração da composição do material afeta o transporte de portadores de carga.
7. Âmbito e Limitações do Modelo
A abordagem apresentada neste tutorial oferece um cálculo baseado na física da estrutura de bandas eletrónicas e da mobilidade dos portadores de carga em perovskites de haleto metálico tridimensionais. O espalhamento eletrão-fónon de Fröhlich é amplamente reconhecido como um dos principais mecanismos intrínsecos que limitam a mobilidade dos portadores de carga nestes materiais, especialmente à temperatura ambiente. A inclusão desta interação oferece, portanto, uma forma fisicamente relevante de investigar o transporte de carga e comparar diferentes composições de perovskites.
O modelo combina a estrutura de bandas eletrónicas calculada com a dispersão de fotões óticos polares para determinar as taxas de dispersão, os tempos de relaxamento e a mobilidade dos portadores de carga, em função da energia. As principais premissas são:
- Mecanismos de dispersão: a implementação atual considera a dispersão de Fröhlich, mas ainda não inclui a dispersão por fonões acústicos, a dispersão por defeitos ou a dispersão por impurezas ionizadas. Os resultados representam, portanto, a mobilidade limitada pela dispersão de Fröhlich, e não os efeitos combinados de todos os mecanismos de dispersão.
- Material ideal para cálculos em grande escala: o modelo descreve um cristal homogéneo e tridimensional. Os efeitos associados aos limites de grão, às superfícies, às interfaces e ao confinamento quântico não estão explicitamente incluídos.
- Estrutura cristalina e estrutura de bandas: os cálculos utilizam as estruturas cúbica e pseudo-cúbica consideradas por Gawarecki e colaboradores e descrevem as bandas eletrónicas próximas ao ponto R da zona de Brillouin. Outras fases cristalinas e transições de fase estruturais não são consideradas automaticamente.
- Ligas de haletos mistos: As propriedades das composições de haletos mistos são estimadas por interpolação linear entre os compostos puros. Isso permite explorar composições arbitrárias, embora efeitos como a variação da largura da banda proibida e a desordem local da liga não sejam explicitamente considerados.
Ao combinar uma estrutura eletrónica de bandas detalhada com um dos principais mecanismos de dispersão intrínsecos em perovskites de haleto metálico, a OghmaNano oferece uma abordagem útil e computacionalmente eficiente para calcular a mobilidade limitada por fónons. É particularmente adequada para explorar tendências de materiais, comparar composições de haletos e compreender como as alterações na estrutura eletrónica influenciam o transporte de carga.
8. Exploração Adicional
Agora que consegue calcular as estruturas de banda de perovskitas, as taxas de dispersão e a mobilidade dos portadores de carga, experimente alterar os parâmetros do material para verificar como diferentes composições influenciam os resultados. Seguem-se três pontos de partida úteis:
Estes exemplos servem como ponto de partida. Também pode editar parâmetros individuais nos scripts de materiais Lua para analisar materiais descritos na literatura ou composições preparadas no seu próprio laboratório.