

Як розраховуються зонні структури в перовськітах? Восьмизонна теорія k·p.
Навіщо обчислювати електронну зонну структуру?
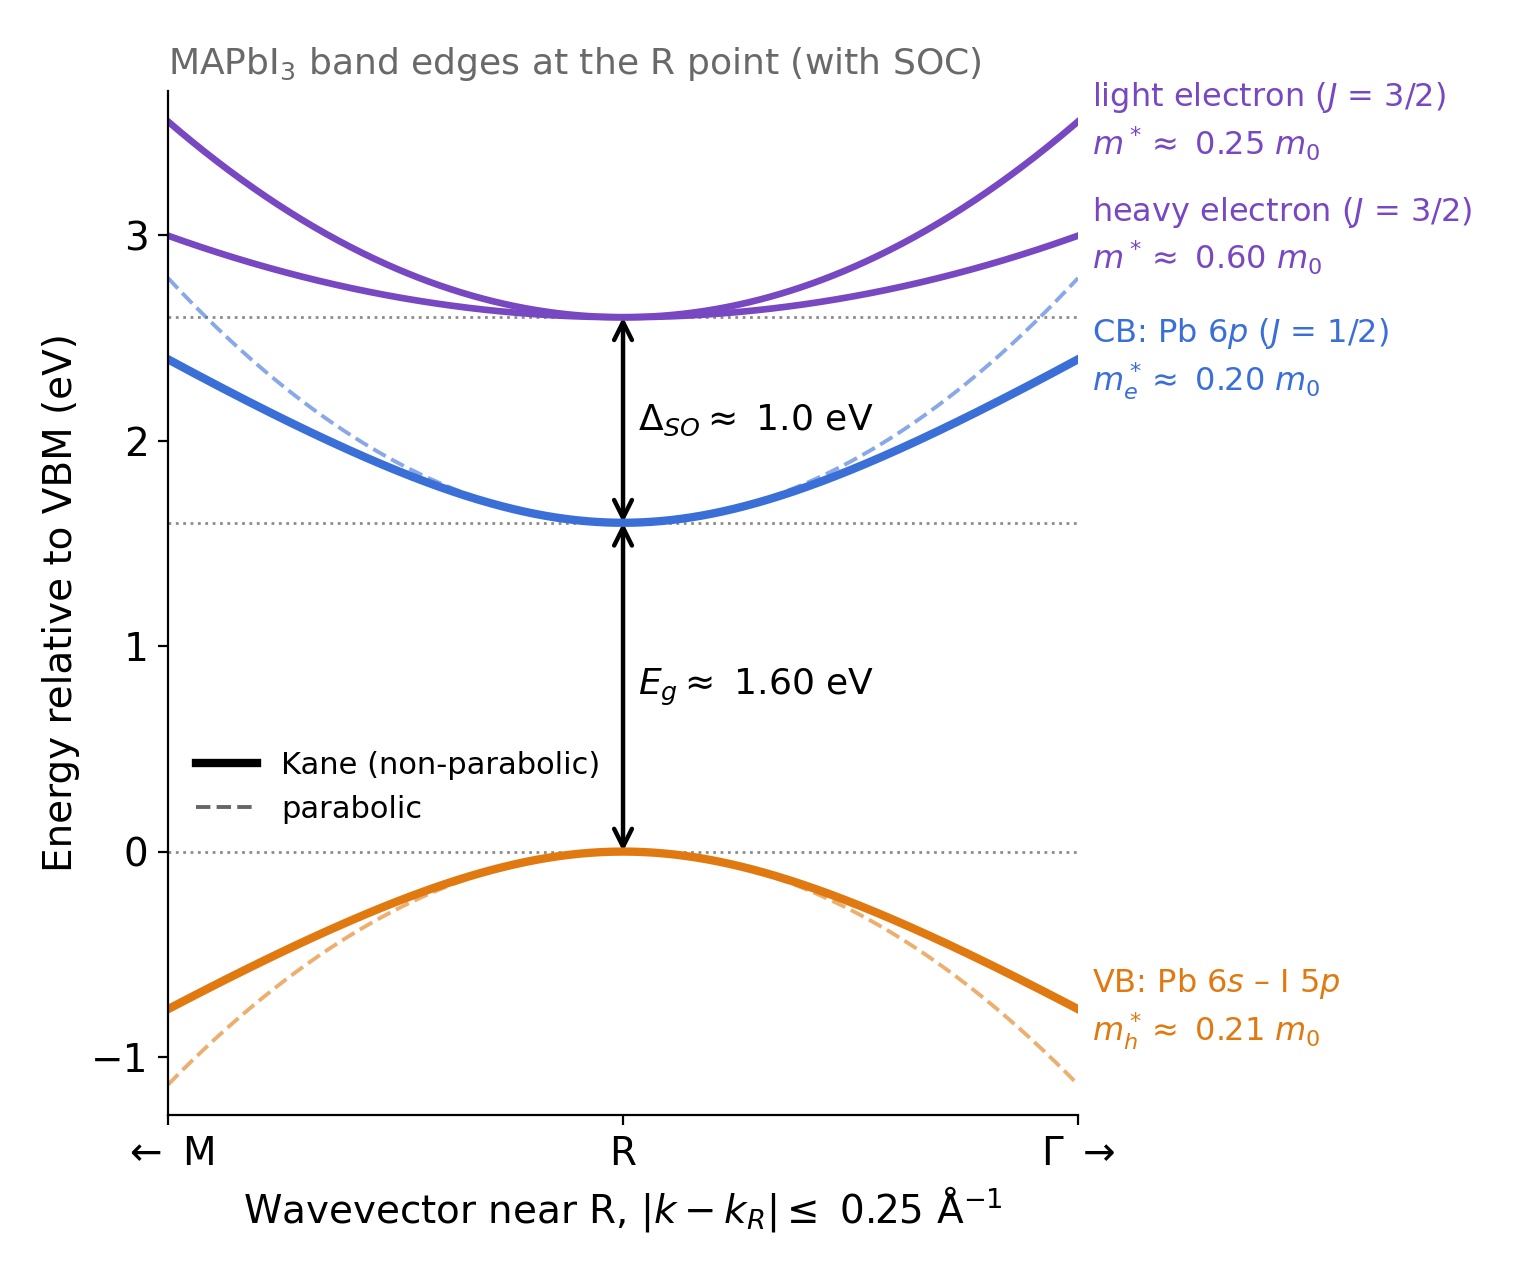
Обчислення електронної зонної структури перовськіту передбачає визначення того, які енергії електронів дозволені при різних хвильових векторах у його кристалічній решітці. Отримані енергетичні зони надають інформацію про ширину забороненої зони, ефективну масу, швидкості носіїв заряду та електронні стани, доступні для електронів і дірок. Приклад розрахунків для MAPbI3 наведено в ??.
Навіщо це потрібно? Після того, як розраховано електронну зонну структуру та відповідні хвильові функції, вони слугують відправною точкою для прогнозування широкого спектру властивостей напівпровідників. До них належать розсіювання акустичних фононів, розсіювання поляризованих оптичних фононів (Фрьоліха), час релаксації носіїв заряду, рухливість електронів і дірок, концентрація носіїв заряду, щільність станів, оптичне поглинання, спонтанне випромінювання, вимушене випромінювання та оптичне підсилення. Електронну структуру також можна використовувати для дослідження того, як ці властивості змінюються залежно від температури, концентрації носіїв заряду та складу матеріалу. Таким чином, розрахунок зонної структури часто є першим кроком до розуміння як електричних, так і оптичних властивостей напівпровідника.
Тут ми пояснюємо, як OghmaNano обчислює зонну структуру тривимірних перовськитів CsPbX3 і MAPbX3 (де X = Cl, Br або I), починаючи з рівняння Шредінгера і переходячи до восьмизонкової k·p моделі. Математичне формулювання та параметризація матеріалів відповідають роботі Гаварецького та ін., «Восьмизонкове k·p-опис і характеристики матеріалу для вибраних кубічних і псевдокубічних перовськитів», Physical Review Applied 22, 014058 (2024): опублікована стаття (DOI) | вільно доступна попередня версія на arXiv. Пояснення та ілюстрації на цій сторінці описують числовий процес незалежно; в оригінальній публікації міститься повне матричне формулювання та виведення.
Інструкції щодо проведення моделювання, вибору матеріалу або вивчення композицій, що містять різні галогеніди, можна знайти в практичному посібнику з вивчення зонної структури та рухливості перовськитів. Більш детальне пояснення взаємодії електронних станів із поляризованими оптичними фононами доступне на нашій сторінці теорія розсіювання Фрьоліха.
Почнемо з рівняння Шредінгера.
Щоб зрозуміти, як утворюються електронні зони в напівпровіднику, розглянемо електрон, що рухається крізь кристал. Замість того, щоб відчувати потенціал окремого ізольованого атома, електрон стикається з повторюваною структурою атомів, кожен з яких вносить внесок у загальний потенціал кристала. Це показано на ??, де потенціал ізольованого атома порівнюється з періодичним потенціалом кристала.
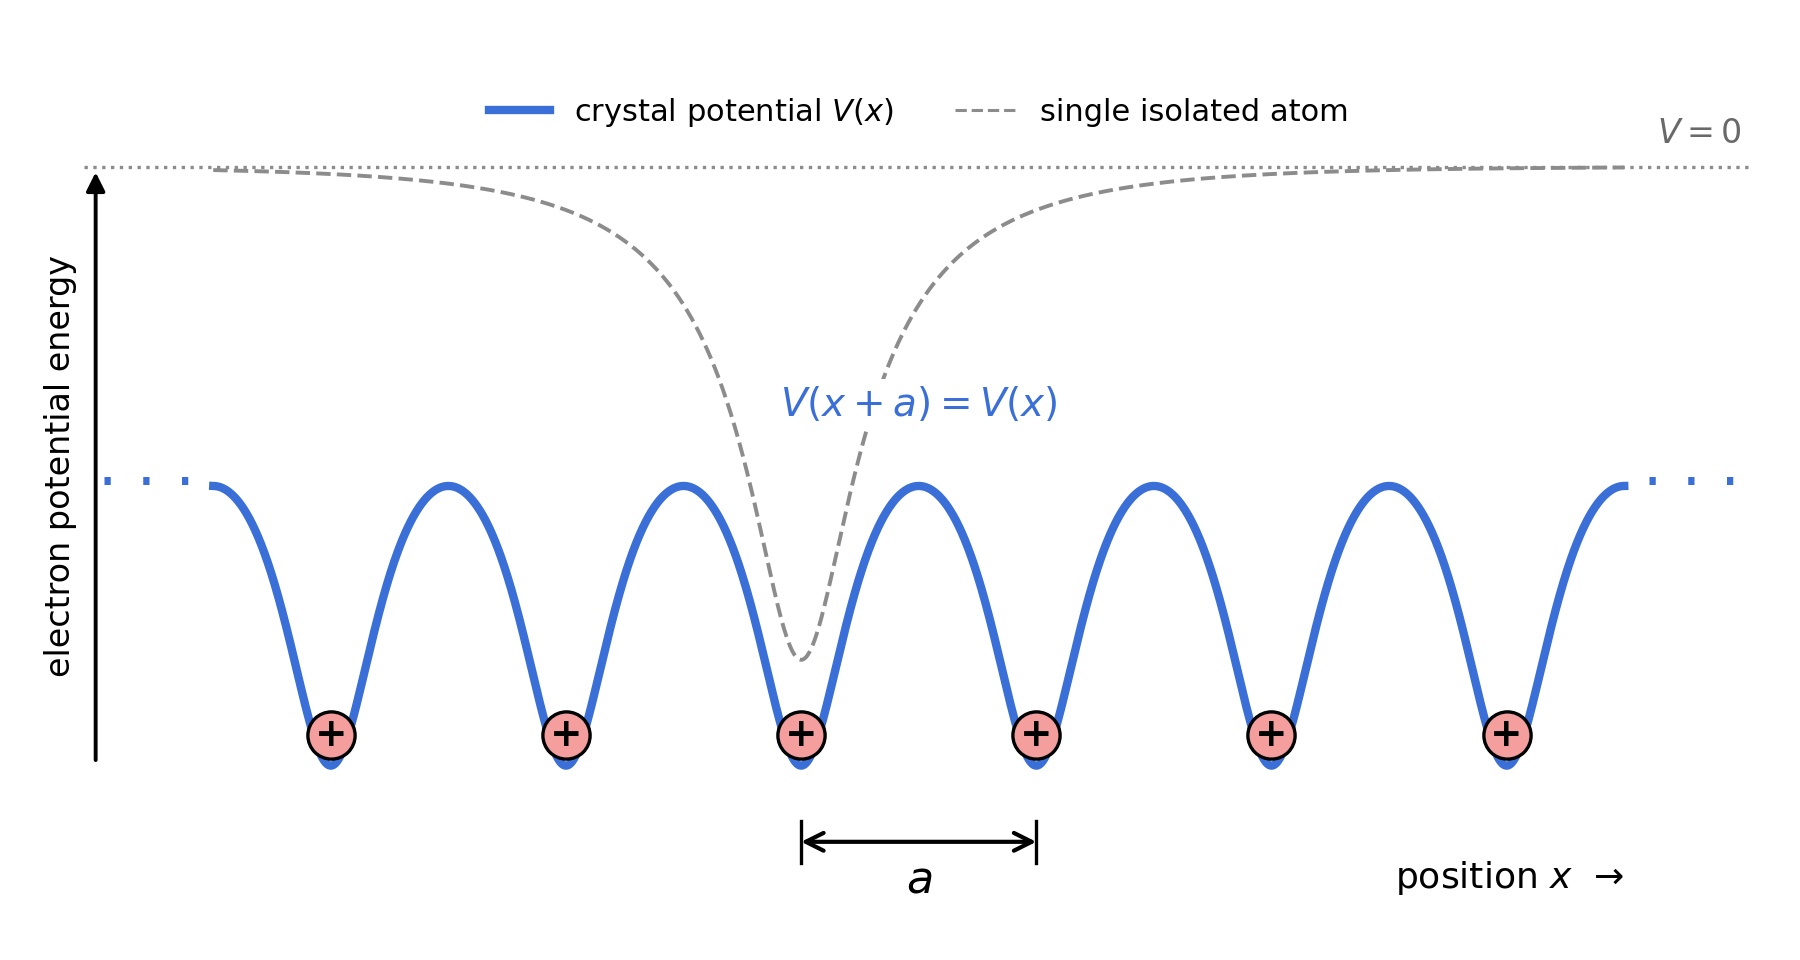
Важливою особливістю є те, що кристалічний потенціал повторюється через рівні проміжки часу, які визначаються міжвузловою відстанню \(a\). Математично це означає, що \(V(x+a)=V(x)\). Електрон, який рухається в такому періодичному потенціалі, може перебувати в різних дозволених енергетичних станах, які разом утворюють електронні зони матеріалу.
Щоб обчислити ці стани, ми починаємо з рівняння Шредінгера, яке не залежить від часу:
\[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \]
Тут \(\psi\) – хвильова функція електрона, \(E\) – його енергія, а \(\hat H\) – гамільтоніан: математичний оператор, що описує енергію електрона. У спрощеному описі кристала з одним електроном гамільтоніан містить два компоненти: кінетичну енергію електрона та потенційну енергію, пов’язану з атомною ґраткою:
\[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \]
Перший член описує кінетичну енергію електрона, а \(V_{\mathrm{crystal}}(\mathbf r)\) представляє періодичний потенціал, зображений на ??. Розв’язування рівняння Шредінгера для цього потенціалу дає дозволені значення енергії електрона та відповідні хвильові функції, на основі яких можна побудувати електронну зонну структуру.
В загальному, електронну структуру можна розрахувати, визначивши повний атомний потенціал, наприклад, за допомогою теорії функціонала густини (DFT). Однак, якщо нас насамперед цікавлять електронні стани поблизу зони заборонених енергій, часто ефективніше описати меншу кількість важливих станів, використовуючи ефективний гамільтоніан.
В основі методу k·p лежить така ідея. Ми зберігаємо власне рівняння Шредінгера, але замінюємо просту гамільтонову функцію для одного електрона на матрицю, яка описує кілька електронних зон, що взаємодіють між собою. Для металогалогенних перовськитів компанія OghmaNano використовує восьмизонну модель, розроблену Гаварецьким та ін., яка враховує сильну спін-орбітальну взаємодію, характерну для цих матеріалів. Числові параметри цієї гамільтонової функції були отримані шляхом підгонки моделі до структур електронних зон, розрахованих за допомогою DFT (теорії функціоналу щільності) (Гаварецький та ін., розділи III–IV).
У якій точці простору k слід розраховувати зонну структуру?
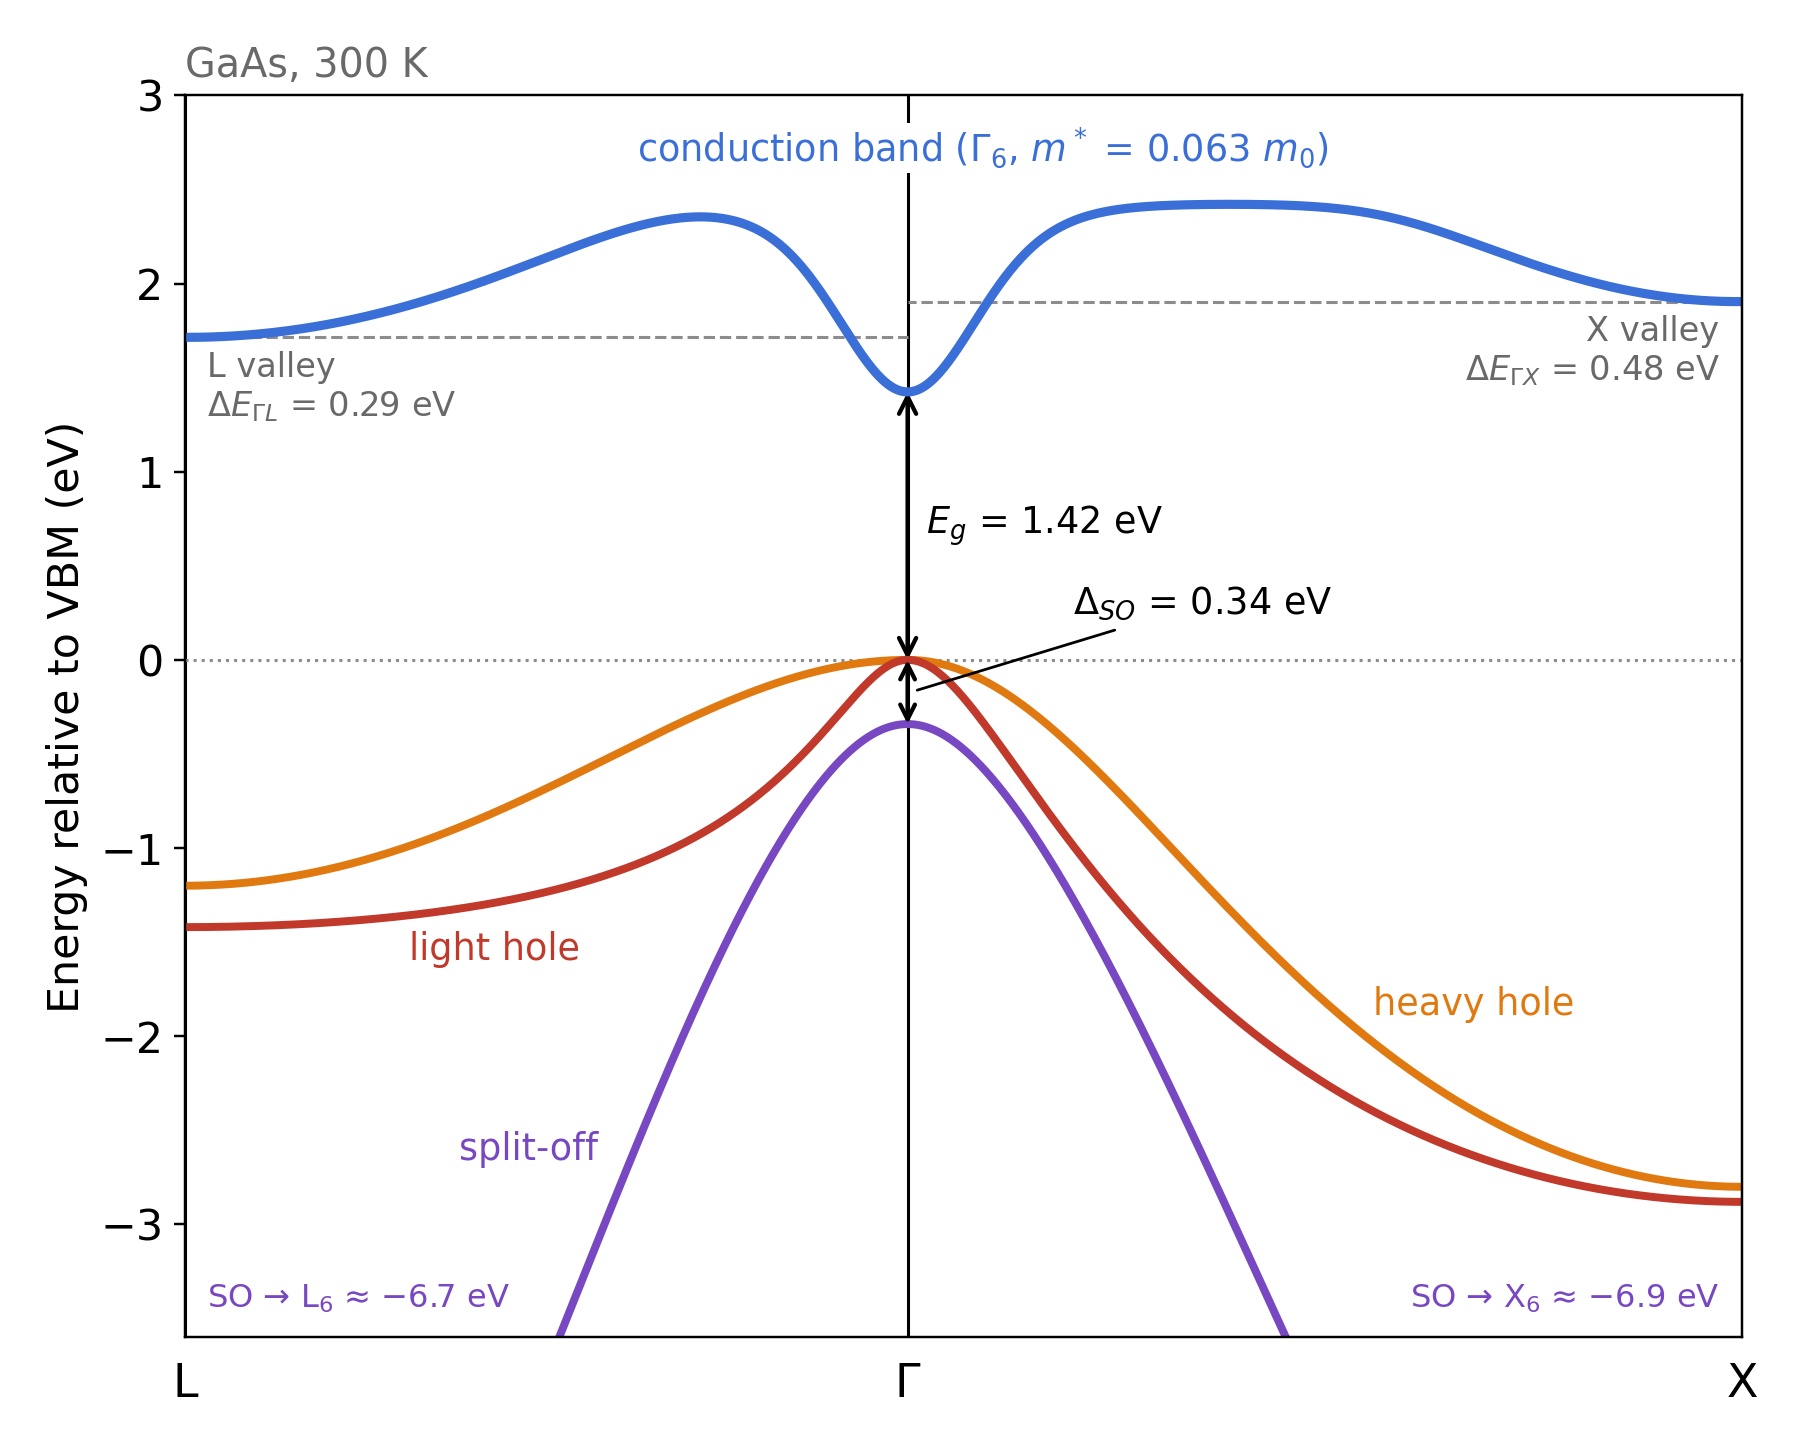
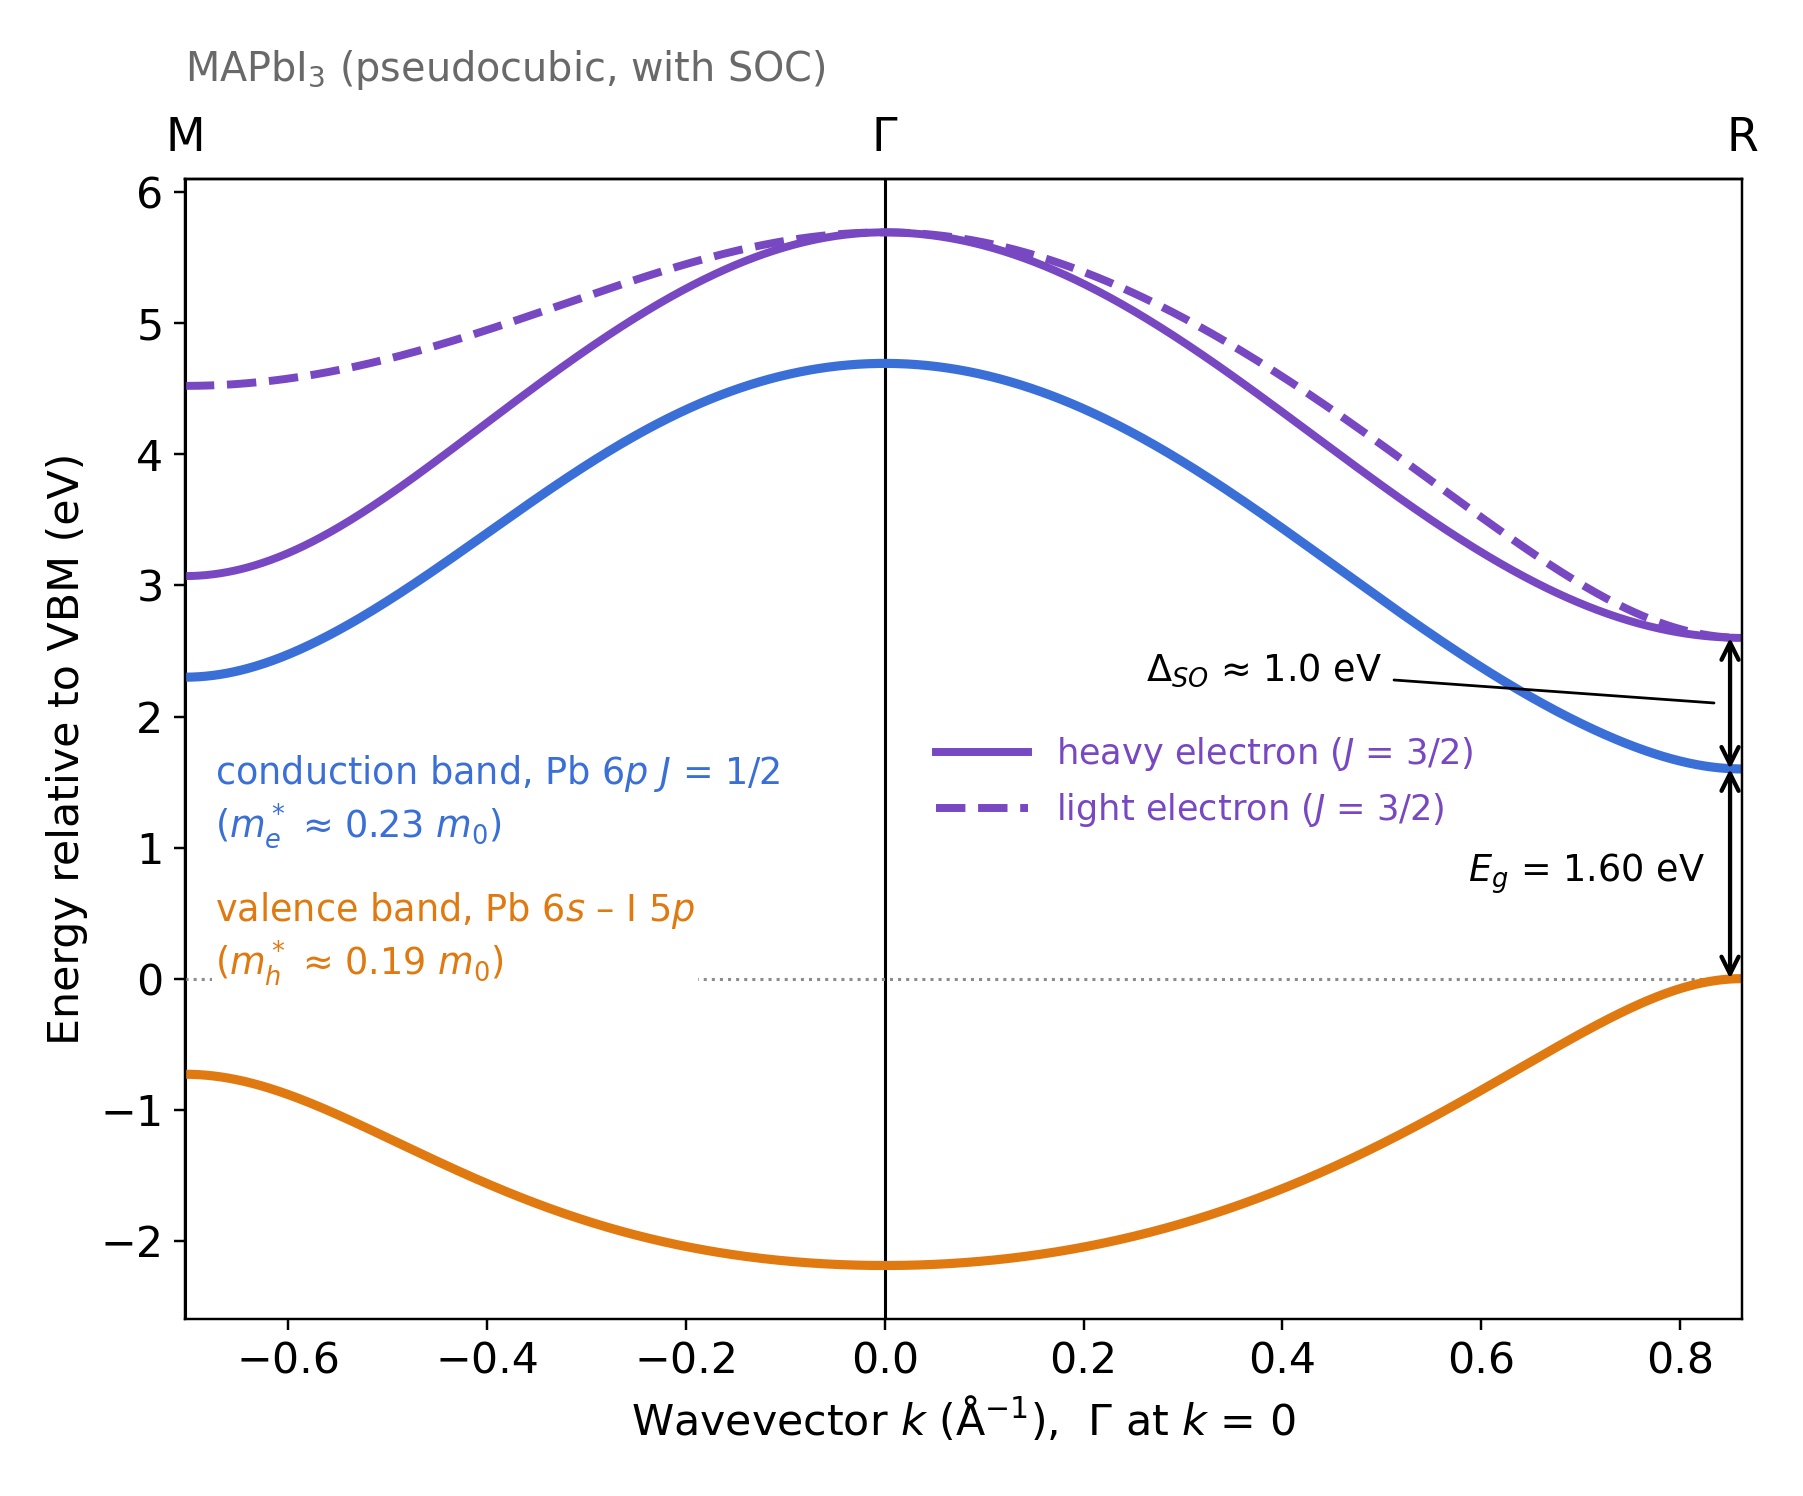
Під час обчислення електронної зонної структури напівпровідника не завжди потрібно обчислювати кожен можливий електронний стан у всьому імпульсному просторі кристала (k-просторі). Для багатьох застосувань, особливо для процесів розсіювання носіїв заряду та визначення їхньої рухливості, нас найбільше цікавлять стани, близькі до мінімуму зони провідності та максимуму валентної зони. Це пов’язано з тим, що електрони, як правило, займають стани поблизу нижньої межі зони провідності, тоді як дірки займають стани поблизу верхньої межі валентної зони.
Положення цих екстремальних точок зони провідності залежить від матеріалу. Наприклад, у добре відомому напівпровіднику – арсенід галію (GaAs), обидві точки знаходяться в центрі зони Бріллюена, яка називається точкою Γ (гамма). Це можна побачити на ??. Отже, коли ми використовуємо метод k·p для опису електронних станів поблизу смуги забороненої зони GaAs, ми зазвичай будуємо гамільтоніан навколо точки Γ.
Галогеніди свинцю, що мають структуру перовськіту, відрізняються. У кубічних перовськітах, які розглядаються тут, мінімум зони провідності та максимум валентної зони розташовані в одній із вершин зони Бріллюена, відомій як точка R. Це проілюстровано на прикладі MAPbI3 у ??. Тому ми будуємо гамільтоніан перовськіту навколо точки R, а не навколо точки Γ, оскільки саме в цій області містяться електронні стани, які найбільше впливають на транспорт біля краю зони (Gawarecki et al., рис. 1).
Щоб обчислити електронні зони навколо точки R, ми починаємо з цієї позиції та поступово віддаляємося від неї в k-просторі. Математично ми описуємо цей рух за допомогою невеликого хвильового вектора \(\mathbf{k}\):
\[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \]
Тут \(\mathbf{K}_R\) – це положення точки R, а \(\mathbf{k}\) описує наше зміщення від неї. Отже, \(\mathbf{k}=0\) відповідає самій точці R. Змінюючи компоненти \(\mathbf{k}\) і розв’язуючи гамільтоніан у кожній точці, ми отримуємо електронну зонну структуру навколо зонового проміжку.
Існує ще одна відмінність між GaAs і цими перовськітами. У GaAs край валентної зони переважно має p-подібний характер, а край зони провідності – s-подібний. У перовськітах на основі галогенідів свинцю ця послідовність змінюється: валентна зона переважно має s-подібний характер, тоді як сусідні зони провідності мають p-подібний характер. Ця відмінність визначає, які електронні стани необхідно враховувати під час побудови восьмизонної гамільтоніани (Gawarecki et al., рис. 1).
Побудова гамільтоніана перовськіту
Встановивши, що ми хочемо обчислити електронні стани навколо точки R, ми тепер можемо побудувати гамільтоніан, який використовується для їх опису. Нагадаємо, що ми почали з рівняння Шредінгера, яке не залежить від часу:
\[ \hat H\psi = E\psi. \]
Замість того, щоб явно розв’язувати рівняння для повного атомного потенціалу, ми замінюємо початковий гамільтоніан на ефективний восьмизонний гамільтоніан, дотримуючись методології, розробленої Гаварецьким та ін. (розділ IV та додаток A). Цей гамільтоніан є матрицею \(8\times8\), яка описує енергії та взаємодії восьми електронних станів.
Ці стани відповідають трьом групам смуг, зображеним на ??:
- Валентна зона (2 стани): переважно s-подібні стани у верхній частині валентної зони.
- Нижній провідний пояс (2 стани): найнижчий провідний пояс, який переважно має p-подібний характер, із загальним кутовим моментом \(j=1/2\).
- Верхні зони провідності (4 стани): p-подібні стани з вищою енергією, із загальним кутовим моментом \(j=3/2\), відокремлені від нижньої зони провідності завдяки спін-орбітальній взаємодії.
Запишемо рівняння Шредінгера у матричній формі.
У восьмизонній моделі хвильова функція представлена вісьмома коефіцієнтами, по одному для кожного базового стану. Відповідно, рівняння Шредінгера набуває вигляду матричного рівняння для знаходження власних значень:
\[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \]
Тут \(H(\mathbf{k})\) – наш \(8\times8\) гамільтоніан, \(E_n(\mathbf{k})\) – одна з його допустимих енергій, а \(\mathbf{u}_n(\mathbf{k})\) – відповідний восьмикомпонентний власний вектор.
Явна матриця в Додатку А роботи Гаварецького та ін. використовує базис, що ґрунтується на повному кутовому моменті. Стани розташовані в такому порядку, причому кольори відповідають смугам на нашій попередній діаграмі MAPbI3:
\[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \]
На цих позначеннях вказано загальний кутовий момент і його проєкцію. Зверніть увагу, що в цій конкретній послідовності спочатку наведено два валентні стани, потім чотири верхні провідні стани, і, нарешті, два нижні провідні стани.
Повний восьмизонний гамільтоніан.
Тепер ми можемо підставити повний гамільтоніан у рівняння Шредінгера. Використовуючи матричну форму, наведену в Додатку А, рівняння (A1), роботи Гаварецького та ін., ми отримуємо:
Хоча матриця на перший погляд здається складною, її структура досить проста. Кольорові діагональні елементи описують три групи електронних смуг:
- Оранжевий колір — \(E_v\): два стани валентної зони.
- Фіолетова лінія — \(E_{hc}\) і \(E_{lc}\): чотири верхні стани зони провідності, які зазвичай описують як важку та легку електронні гілки.
- Синій колір — \(E_{sc}\): два найнижчі стани зони провідності, відокремлені від верхніх зон провідності завдяки спін-орбітальній взаємодії.
Решта записів описують взаємодію між цими станами. Ці члени призводять до змішування зон і впливають на їхню енергію та кривизну під час руху в k-просторі. Зірочка позначає комплексно спряжене значення. Гамільтоніан є ермітовим, що означає, що члени, розташовані по різні боки від діагоналі, є комплексно спряженими один до одного.
Що означають окремі елементи матриці?
Символи в гамільтоніані обчислюються на основі параметрів матеріалу та хвильового вектора \(\mathbf{k}=(k_x,k_y,k_z)\). Спочатку обчислюються діагональні енергії:
\[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \]
Тут \(m_0\) – це маса вільних електронів, а \(k^2=k_x^2+k_y^2+k_z^2\) – інша величина. Ширина забороненої зони \(E_g\) визначає енергію найнижчої зони провідності, тоді як \(\Delta_c\) описує розщеплення, спричинене спін-орбітальною взаємодією. Параметр \(\delta\) вводить додаткове розщеплення верхніх енергетичних станів зони провідності, коли симетрія кристала зменшується.
Решта термінів описують взаємозв’язок між різними електронними станами:
\[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \]
Параметри \(P_{\parallel}\) і \(P_z\) описують взаємозв’язок між валентними та провідними станами в різних кристалографічних напрямках. Параметри \(\gamma'_1\), \(\gamma'_2\) і \(\gamma'_3\) впливають на кривизну, змішування та кутову залежність електронних зон. Насамкінець, параметр \(\zeta\) вводить додатковий взаємозв’язок, пов’язаний зі зменшенням симетрії.
Ці вирази, разом із наведеним вище повним гамільтоніаном, відповідають додатку А. Гаварецький та ін.Числові значення для всіх шести матеріалів наведено в таблиці параметрів, яка розміщена нижче на цій сторінці.
Розв’язування гамільтоніану для обчислення зонної структури.
Побудувавши восьмизонну гамільтонову функцію, ми тепер можемо розв’язати її, щоб отримати електронну зонну структуру. У точці R, де \(k_x=k_y=k_z=0\), гамільтонова функція значно спрощується. Використовуючи максимальну енергію валентної зони як нашу відлікову точку, можна визначити основні енергії на межі зон за допомогою наступного:
\[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \]
Ці вирази визначають основні енергетичні рівні валентної зони, найнижчої зони провідності та двох верхніх гілок зони провідності. Їхнє розташування показано на ??. У кубічній моделі – \(\delta=\zeta=0\) і \(P_{\parallel}=P_z\). Для псевдокубічних матеріалів додаткова залежна від симетрії взаємодія може змінювати точні власні значення, тому ми отримуємо остаточні значення енергії шляхом діагоналізації повного гамільтоніана.
У міру віддалення від точки R члени, що визначають хвильовий вектор, набувають ненульових значень. Елементи матриці змінюються, електронні стани взаємодіють, і отримані власні значення починають розсіюватися. Це призводить до утворення викривлених електронних зон, які можна побачити на наших діаграмах зонної структури.
На практиці, OghmaNano виконує повторний розрахунок власних значень. Для кожного обраного хвильового вектора він підставляє значення \(k_x\), \(k_y\), \(k_z\) і параметри матеріалу у наведені вище вирази, формує числовий гамільтоніан \(8\times8\) і розв’язує рівняння Шредінгера:
\[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \]
Це дає вісім власних значень (допустимі енергії електронів) і вісім відповідних власних векторів (електронні стани). Потім обчислення повторюються для послідовних точок у k-просторі. Наприклад, щоб обчислити зонну структуру вздовж осі x, ми обчислюємо гамільтоніан у таких точках:
\[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \]
В кожній точці обчислені вісім власних значень визначають електронні енергії для відповідного хвильового вектора:
\[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \]
Якщо відобразити ці енергії у вигляді функції хвильового вектора, отримаємо добре відому діаграму зонної структури E–k. Інші кристалографічні напрямки можна дослідити, змінюючи траєкторію в просторі k, тоді як повний тривимірний розрахунок охоплює точки \(k_x\), \(k_y\) і \(k_z\) разом. Повний числовий алгоритм розрахунків узагальнено в ??.
\(E_g,\Delta_c,P,\gamma'\ldots\)
\((k_x,k_y,k_z)\)
\(H(\mathbf{k})\), 8 × 8
Eight eigenvalues
and eigenvectors
Electronic band structure
Обчислена зонна структура також надає інформацію про ефективні маси електронів і дірок. Поблизу простого екстремуму зони, ефективну масу в певному напрямку можна визначити за кривизною енергетичної зони:
\[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \]
при цьому використовується відповідна умовність щодо позитивної маси для опису дірок. Однак, як ми побачимо нижче, повна електронна структура зон і хвильові функції надають значно більше інформації, ніж одне значення ефективної маси.
Параметри матеріалів і те, як вони використовуються в моделі
Для побудови восьмизонкової гамільтоніани нам потрібен набір числових параметрів, які описують електронні властивості матеріалу. Гаварецький та співавтори отримали ці параметри шляхом підгонки восьмизонкової k·p моделі до електронних зонних структур, розрахованих за допомогою гібридно-функціональної теорії функціоналу густини (DFT), включно зі спін-орбітальною взаємодією (див. розділи III–IV їхньої статті).
Наведені нижче значення взято з таблиці I роботи Гаварецького та ін. і стосуються шести чистих металогалогенідних перовськитів, які входять до складу бібліотеки матеріалів OghmaNano.
| Параметр | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| Ег (електронвольт) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (еВ) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (еВ) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (еВ) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P∥ (еВ·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (еВ·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
Різні параметри визначають, як будується гамільтоніан і як поводяться отримані в результаті електронні зони:
- \(E_g\): Основна ширина забороненої зони. Вона визначає енергію найнижчої зони провідності відносно максимальної енергії валентної зони.
- \(\Delta_c\): Основне розщеплення спін-орбітальної взаємодії між нижньою та верхньою групами провідності. Воно зміщує верхні провідні стани відносно найнижчої зони провідності.
- \(\delta\) і \(\zeta\): додаткові параметри розщеплення та взаємодії, пов’язані зі зменшенням кристалічної симетрії. Для кубічних наборів параметрів CsPbX3 обидва ці параметри дорівнюють нулю, але для псевдокубічних MAPbX3 вони можуть бути ненульовими.
- \(P_{\parallel}\) і \(P_z\): Опишіть взаємозв’язок між переважно s-подібними валентними станами та p-подібними провідними станами. Для площинних і вертикальних кристалічних напрямків використовуються різні значення. Їх одиниці вимірювання – еВ·Å.
- \(\gamma'_1\), \(\gamma'_2\) і \(\gamma'_3\): коефіцієнти членів у гамільтоніані, які залежать від хвильового вектора. Вони впливають на середню кривизну зон, анізотропію та змішування між провідними станами, зокрема, враховуючи внески від зон, що не входять до восьмизонної моделі.
- \(a_{\mathrm{exp}}\) і \(a_{\mathrm{DFT}}\): експериментальні та розраховані за допомогою методу теорії функціоналу щільності (DFT) параметри кристалічної ґратки. Ці дані наводяться для структурного порівняння і не є додатковими параметрами, що використовуються в представленому гамільтоніані.
- \(m_v\) і параметри, для яких не застосовано поправки \(\gamma_1,\gamma_2,\gamma_3\): похідні величини, включені до початкової публікації. Гамільтоніан використовує параметри з позначкою, оскільки взаємодія між явно включеними зонами вже врахована в матриці. Див. рівняння (2)–(4) у праці Гаварецького та ін.
У OghmaNano скрипти, що містять дані про чисті матеріали, містять табличні значення параметрів. Для змішаних галогенідових перовськитів скрипти матеріалів виконують інтерполяцію між відповідними кінцевими параметрами перед побудовою гамільтоніана. Це дає змогу виконати одне й те саме обчислення з використанням восьми енергетичних зон для обраної користувачем комбінації йоду, брому та хлору. Процедура описана в навчальний посібник зі змішаних галогенідових перовськитів.
Які властивості ми можемо обчислити, виходячи зі структури зон?
Після того, як буде розраховано електронну зонну структуру та відповідні хвильові функції, ми можемо використовувати їх як відправну точку для прогнозування широкого спектру властивостей напівпровідників. До них належать ефективні маси, концентрації носіїв заряду, розсіювання акустичних і оптичних фононів, час релаксації носіїв, рухливість електронів і дірок, оптичне поглинання, спонтанне випромінювання та оптичне підсилення.
Наприклад, одним із основних внутрішніх механізмів розсіювання в полярних металогалогенідах перовськиту є розсіювання Фрьоліха, під час якого електрони або дірки взаємодіють із поздовжніми оптичними (ЛО) фононами. За допомогою золотого правила Фермі можна обчислити швидкість розсіювання шляхом інтегрування за всіма доступними кінцевими електронними станами:
\[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \]
Тут \(M_{\pm}\) позначає матричний елемент поглинання або випромінювання фононів, включно з відповідним коефіцієнтом заповнення фононних рівнів. Функція Дірака забезпечує збереження енергії під час переходу. Обчислення розсіювання можна використати для визначення часу релаксації імпульсу, а разом із розрахованими швидкостями в зоні провідності та коефіцієнтами заповнення носіїв заряду – для визначення рухливості, обмеженої моделлю Фрьоліха.
Аналогічно, електронні зони та елементи оптичної матриці переходів можна використовувати для обчислення оптичного підсилення. У рамках застосування «золотого правила Фермі» його спектральну залежність можна схематично представити таким чином:
\[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \]
Цей вираз описує оптичні переходи між розрахованими валентною та провідністю зонами. Їхні енергії, хвильові функції та заповненість носіями заряду визначають спектральне положення та інтенсивність поглинання або вимушеного випромінювання. Для кількісних прогнозів потрібні додаткові параметри розсіювання та оптичні параметри.
Повне пояснення поглинання та випромінювання фононів LO, а також розрахунок рухливості носіїв заряду можна знайти на нашій сторінці, присвяченій теорії розсіювання Фрьоліха. Щоб дізнатися, як на практиці виконуються розрахунки зонної структури перовськитів і рухливості, зокрема для чистих і змішаних галогенідних матеріалів, перегляньте покрокову інструкцію OghmaNano.
Список використаних джерел та рекомендована література для подальшого вивчення.
Основна модель: К. Гаварецький, М. Вішневський, М. Полак, Р. Кудравець і М. Гладисевич, «Восьмизонне наближення k·p та коефіцієнт підсилення для обраних кубічних і псевдокубічних перовськитів», Physical Review Applied 22, 014058 (2024). DOI: 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (безкоштовна попередня публікація). Детальніше див. розділ IV і додаток A, де наведено повний гамільтоніан, а також таблицю I, де наведено параметри.