

Structure de bande des pérovskites (modèle à 8 bandes k·p) : CsPbX3 cubique, MAPbX3 et alliages à halogénures mixtes.
1. Introduction
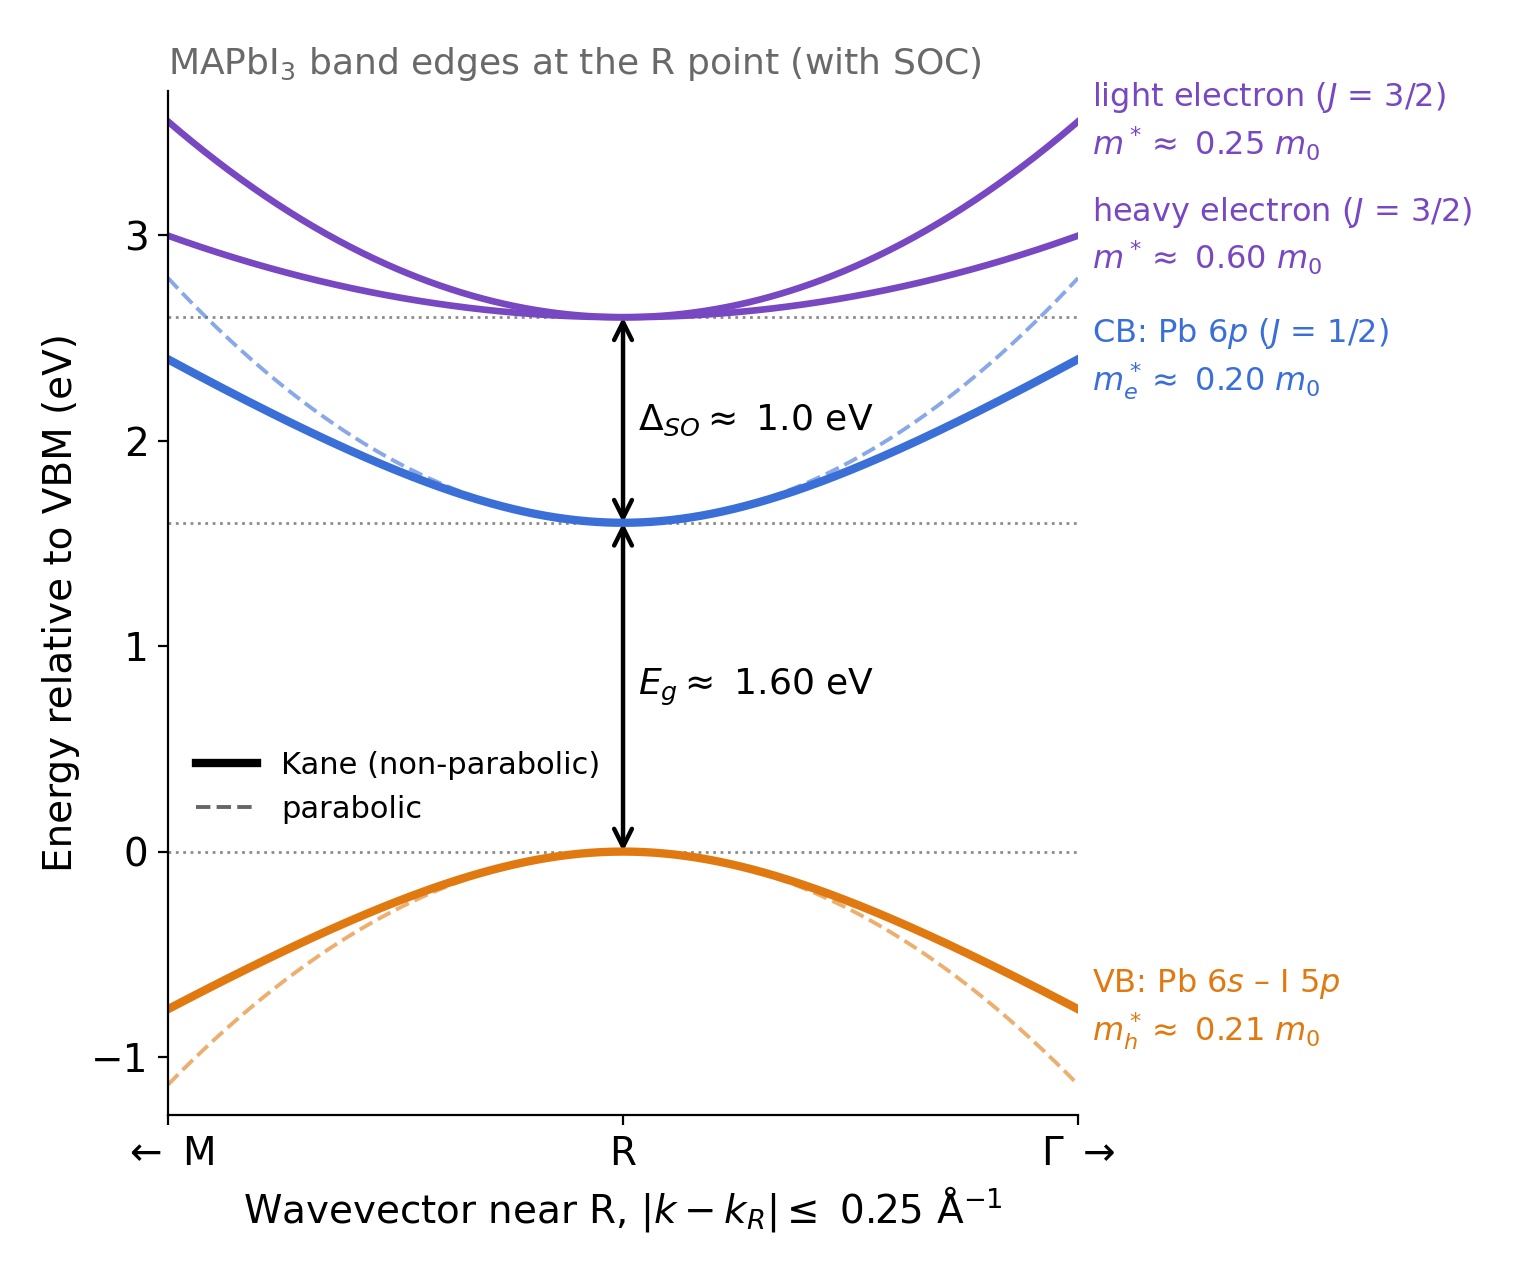
Le calcul de la structure de bande et de la mobilité des porteurs de charge des pérovskites halogénures métalliques est essentiel pour comprendre leurs performances dans les cellules solaires, les diodes électroluminescentes et les lasers. Les matériaux tels que CsPbI3, CsPbBr3 et MAPbI3 (MA = méthylammonium) présentent des structures électroniques inhabituelles, comme illustré dans ??. Contrairement aux semi-conducteurs conventionnels de type III-V, tels que le GaAs, leur bande de valence est principalement de type s et leurs bandes de conduction de type p. Un fort couplage spin-orbite divise les bandes de conduction d’environ 1,4 à 1,5 eV, la bande de conduction la plus basse formant la bande interdite fondamentale au point R de la zone de Brillouin dans la phase cubique.
Ces bandes électroniques déterminent des propriétés importantes, notamment la masse effective, les statistiques des porteurs de charge, le gain optique et la mobilité. Bien que la théorie de la fonctionnelle de la densité (DFT) basée sur les principes premiers puisse calculer la structure électronique, l’évaluation de grilles denses de vecteurs d’onde pour les calculs de transport peut être coûteuse. La méthode k·p à huit bandes offre une alternative efficace en utilisant un hamiltonien compact paramétré par rapport à la DFT. Dans cet article, nous utilisons le modèle de Gawarecki et al., Physical Review Applied 22, 014058 (2024) (DOI; arXiv), qui décrit six pérovskites halogénures de plomb cubiques et pseudocubiques.
Ce tutoriel explique comment calculer la structure de bande électronique de CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 et des alliages à halogénures mixtes à l’aide d’OghmaNano. En partant des paramètres k·p publiés, nous calculons la dispersion de bande, puis nous utilisons les états électroniques obtenus pour évaluer la diffusion électron-phonon de Fröhlich, les temps de relaxation et la mobilité des porteurs limitée par les phonons. Nous étudions également les statistiques des porteurs et le niveau de Fermi en fonction de la densité des porteurs.
2. Création d’une nouvelle simulation.
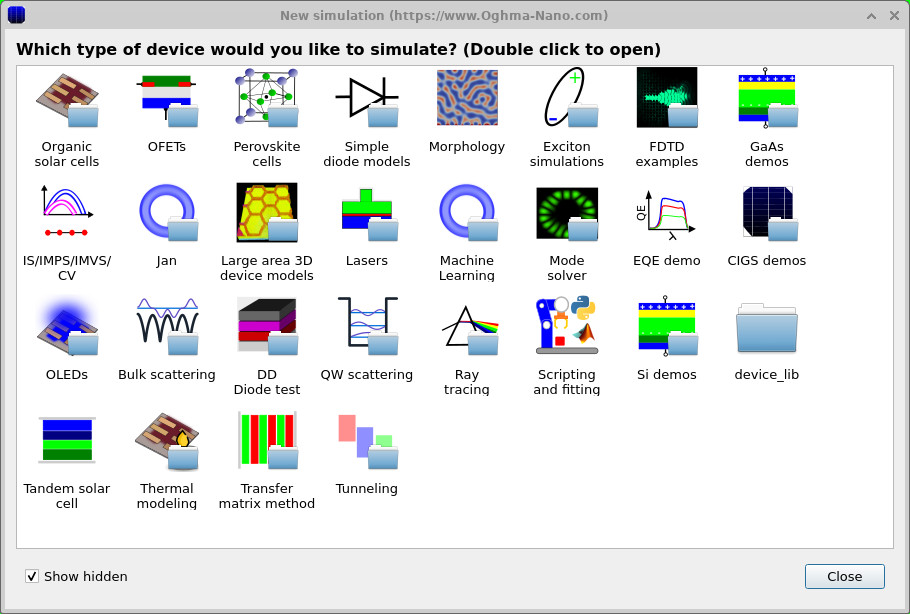
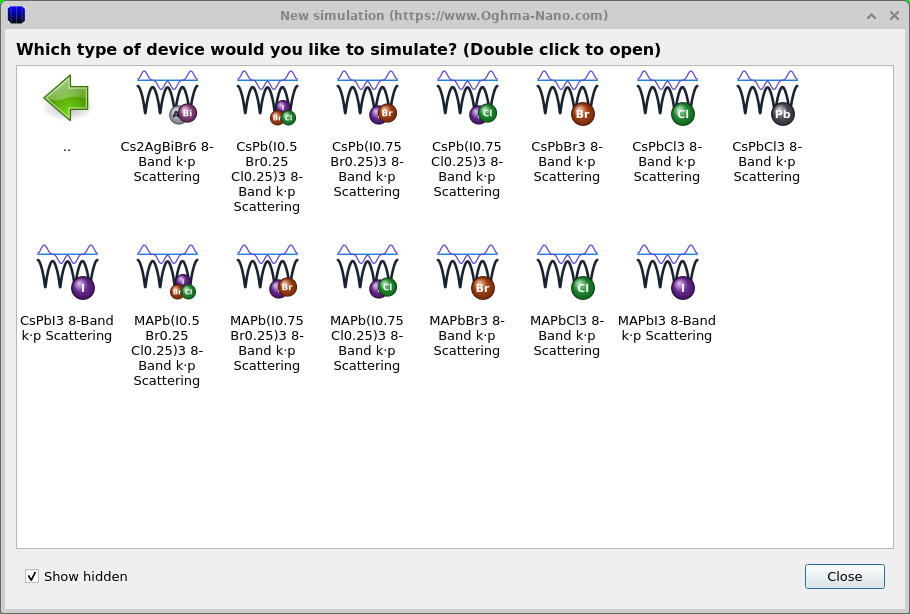
Pour commencer à calculer la structure de bande et la mobilité des porteurs d’un pérovskite, cliquez sur « Nouvelle simulation » dans la barre d’outils OghmaNano pour ouvrir la boîte de dialogue relative aux types de simulation (voir ??). Double-cliquez sur « Diffusion en volume » pour afficher les huit exemples de pérovskites disponibles, basés sur le modèle k·p (voir ??).
Des exemples sont fournis pour les composés suivants : CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3, ainsi que pour plusieurs alliages à base d’halogènes. Vous pouvez utiliser n’importe lequel de ces composés avec ce tutoriel, mais nous commencerons par le CsPbCl3. Double-cliquez sur l’exemple correspondant de la simulation de diffusion à 8 bandes (k·p), choisissez un répertoire et enregistrez la nouvelle simulation.
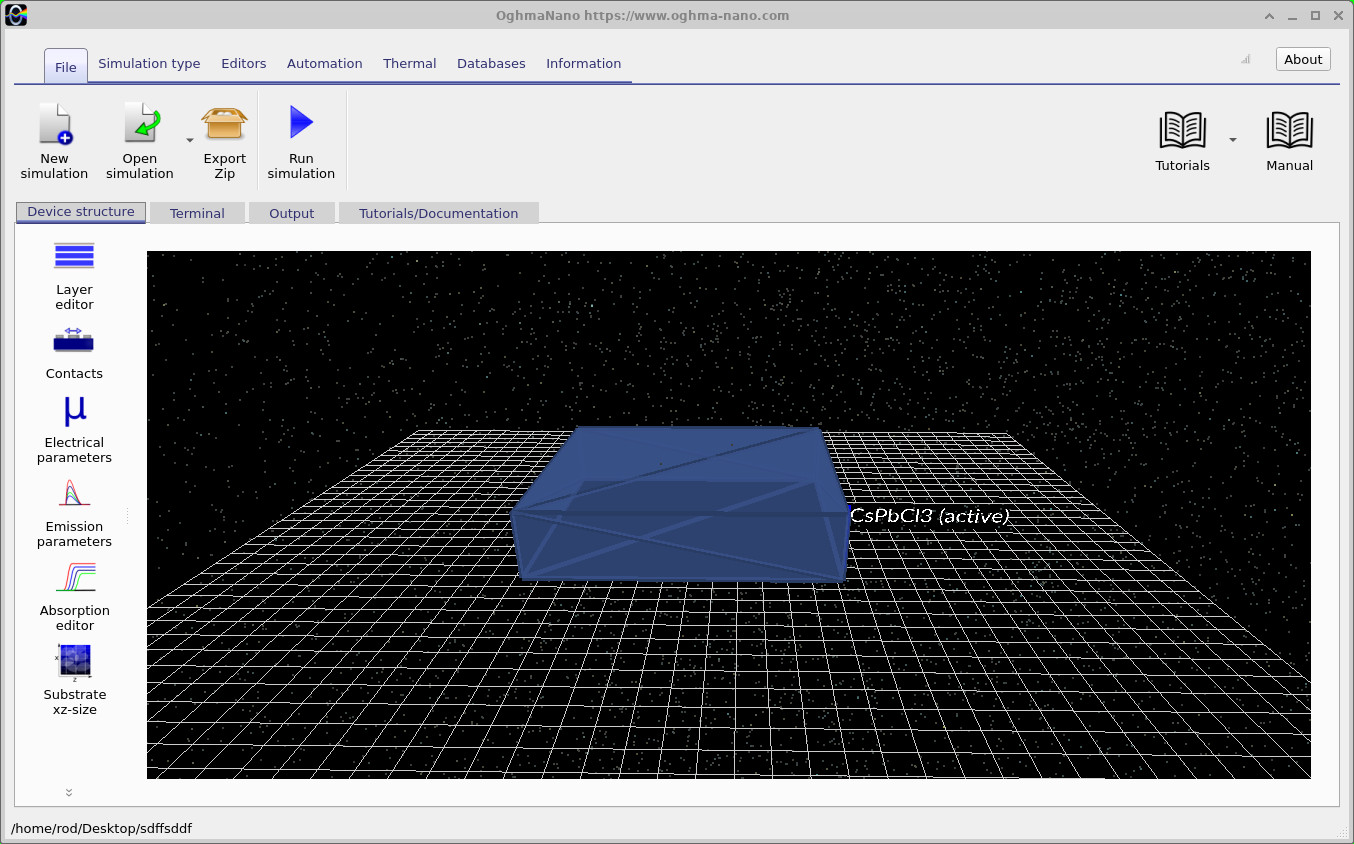
Une fois enregistré, OghmaNano ouvre la fenêtre principale de simulation (voir ??), qui affiche une seule couche active de CsPbCl3. Étant donné qu’il s’agit d’un calcul sur un matériau massif, la couche est simplement utilisée pour définir le matériau étudié ; son épaisseur physique n’affecte pas la structure de bande du matériau massif calculée. La simulation est maintenant prête pour que nous examinions les paramètres du matériau et le modèle à huit bandes k·p.
3. Analyse des paramètres de simulation et des matériaux.
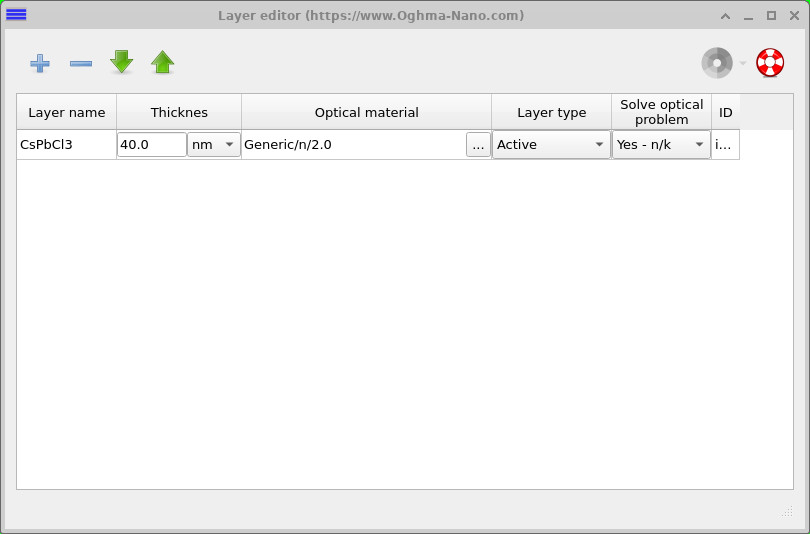
Avant de lancer le calcul de la structure de bandes, il est utile de prendre un moment pour comprendre comment la simulation est configurée. Ouvrez l’éditeur de couches (voir ??). Vous verrez une seule couche de CsPbCl3 de 40 nm, pour laquelle le matériau optique est défini sur Generic/n/2.0. Il s’agit simplement d’un espace réservé : comme nous calculons les propriétés électroniques d’un matériau massif, ni l’épaisseur de la couche ni ses constantes optiques ne sont utilisées dans le calcul de la structure de bandes ou de la mobilité. Il n’est donc pas nécessaire de modifier quoi que ce soit dans l’éditeur de couches.
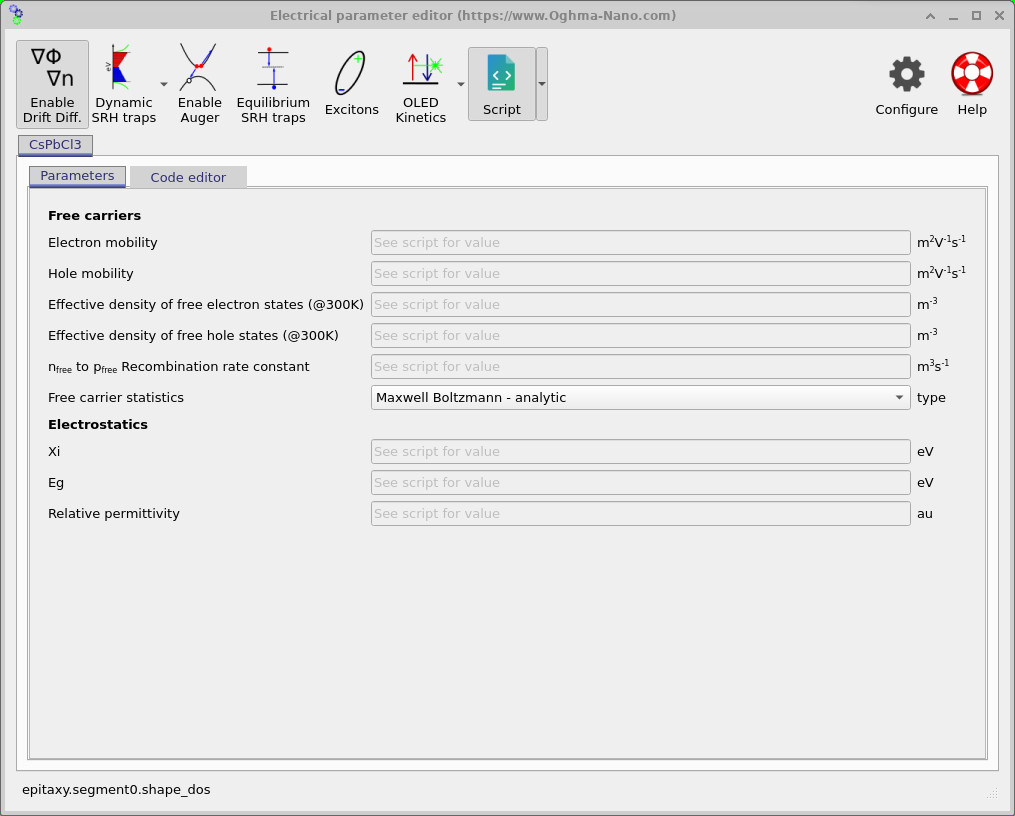
Au lieu de cela, ouvrez les paramètres électriques à partir de l’onglet « Structure du dispositif » (voir ??). Vous remarquerez que les paramètres habituels des matériaux, notamment la mobilité, la largeur de bande interdite, la densité d’états effective et la permittivité, sont grisés et affichent le message « Voir le script pour la valeur ». C’est intentionnel. Au lieu de saisir les valeurs individuellement via l’interface graphique, cette simulation utilise un script Lua pour définir les propriétés physiques du matériau.
Cliquez sur l’onglet « Éditeur de code » pour afficher le script du matériau, CsPbCl3.lua (voir ??). Le début du fichier contient des informations sur le matériau, sa structure cristalline, les sources des paramètres et les conventions d’unités. Les propriétés du matériau sont définies plus loin dans le fichier et peuvent, le cas échéant, dépendre de la température ou de la composition.
Faites défiler le texte jusqu’en bas (voir ??). Vous y trouverez les paramètres numériques utilisés pour calculer la structure de bande électronique, notamment la largeur de bande interdite, le couplage spin-orbite et plusieurs paramètres qui contrôlent la forme des bandes. Chaque valeur est accompagnée d’une référence bibliographique, ce qui permet de retracer le calcul jusqu’à la recherche originale.
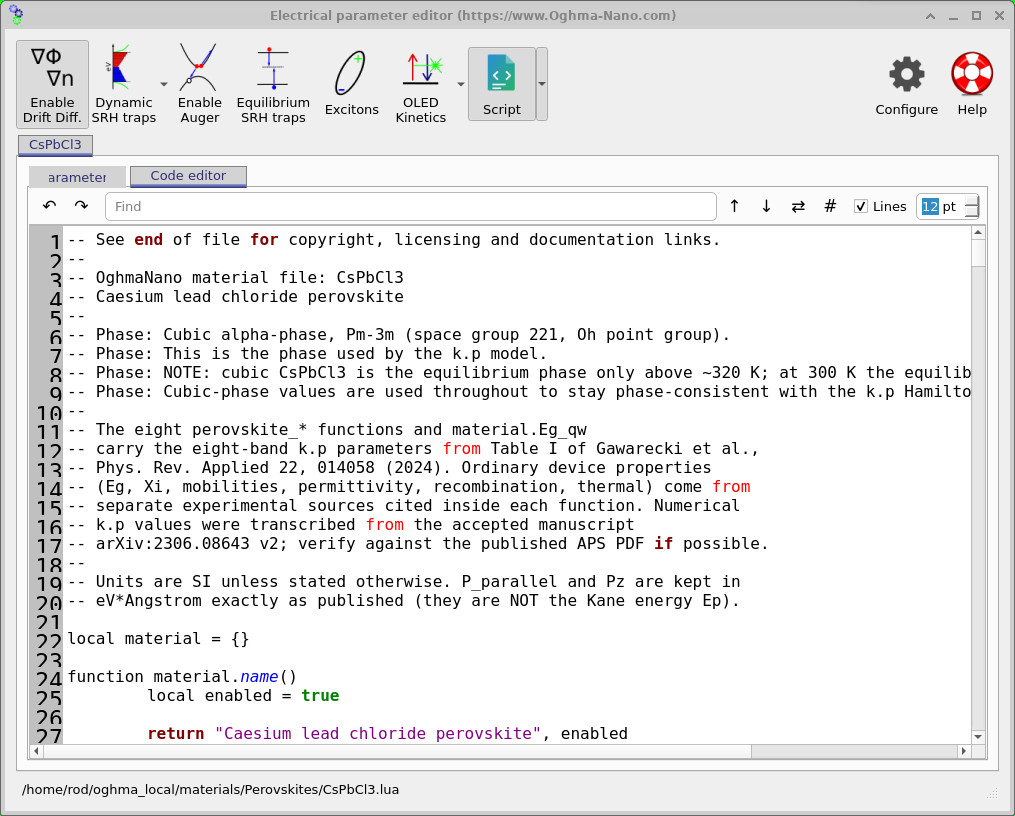
CsPbCl3.lua et les sources de ses paramètres.
Comprendre les paramètres utilisés pour calculer la structure de bande.
Le calcul de la structure de bande utilise un ensemble de paramètres de matériaux tirés de l’étude de Gawarecki et al. (2024). Ces paramètres décrivent l’énergie et la forme des bandes électroniques proches de la bande interdite. Les valeurs pour les six pérovskites prises en charge sont indiquées dans ??. La partie supérieure du tableau contient les paramètres utilisés directement dans le calcul, tandis que la partie inférieure énumère des valeurs supplémentaires dérivées de ces paramètres.
| Paramètre | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| Eg (eV) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (eV) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (eV) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (eV) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P parallèle (eV·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (eV·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
Que signifient les différents paramètres ?
Les principaux paramètres utilisés dans le calcul de la structure de bande sont expliqués ci-dessous. Vous n’avez pas besoin de modifier ces valeurs pour suivre le tutoriel, mais comprendre ce qu’ils représentent vous aidera lorsque vous comparerez différents matériaux pérovskites.
- aexp et aDFT : taille des cristaux : il s’agit de la taille de la maille élémentaire du cristal, obtenue respectivement par des expériences et des calculs DFT. Les deux valeurs sont exprimées en ångströms (Å).
- Par exemple, l’énergie de la bande interdite est la différence d’énergie entre le sommet de la bande de valence et le fond de la bande de conduction la plus basse. Il s’agit de l’une des propriétés les plus importantes d’un semi-conducteur, en particulier pour les cellules solaires et les dispositifs électroluminescents.
- Δc — Dissociation spin-orbite : décrit la différence d’énergie entre la bande de conduction la plus basse et les bandes de conduction supérieures. Cette dissociation est particulièrement importante dans les pérovskites halogénures de plomb en raison de la présence d’atomes de plomb lourds.
- δ — Déplacement supplémentaire des bandes : prend en compte une légère séparation supplémentaire entre les bandes de conduction supérieures lorsque la structure cristalline n’est pas parfaitement cubique.
- ζ — Scission dépendant du spin : décrit une scission supplémentaire des bandes électroniques qui peut se produire dans les matériaux présentant une symétrie cristalline réduite. Cet effet est également appelé scission de Rashba.
- P∥ et Pz – Couplage des bandes : décrivez l’intensité de l’interaction entre les bandes de valence et de conduction. Ces valeurs influencent la forme et la courbure des bandes calculées, et par conséquent, les masses effectives des porteurs de charge. Des valeurs distinctes décrivent différentes directions cristallographiques.
- γ′1, γ′2 et γ′3 : paramètres de la forme des bandes : ils permettent de déterminer la courbure et l’évolution des bandes électroniques en fonction de la direction dans le cristal. Ces paramètres sont importants pour le calcul des masses effectives et de la mobilité des porteurs de charge.
- mv — Masse effective de la bande de valence : décrit la manière dont un trou électronique réagit à une force appliquée à l’intérieur du matériau. Elle est liée à la courbure de la bande de valence et est exprimée en fonction de la masse d’un électron libre (m0).
- γ1, γ2 et γ3 : paramètres dérivés : valeurs supplémentaires calculées à partir du modèle et incluses dans la publication originale à titre de référence. Le calcul de la structure de bande utilise les valeurs indiquées ci-dessus, et non ces quantités dérivées.
Tous ces paramètres sont déjà intégrés dans les fichiers de matériaux OghmaNano, il n’est donc pas nécessaire de les saisir manuellement. Lorsqu’un autre matériau est sélectionné, ses paramètres correspondants sont chargés automatiquement. Dans la section suivante, nous examinerons comment passer d’un matériau à l’autre, en particulier entre les pérovskites, et nous explorerons différentes compositions de matériaux.
4. Modification des paramètres des matériaux.
Dans ces calculs de structure de bande à grande échelle, le matériau est entièrement défini par son script Lua. La simulation est en réalité un calcul électrique de dimension zéro (0D), ce qui signifie que les dimensions physiques affichées dans l’éditeur de couches ne sont pas utilisées. Au lieu de cela, toutes les propriétés du matériau nécessaires au calcul de la structure de bande, de la diffusion et de la mobilité sont obtenues directement à partir du script.
Il existe deux façons de modifier les paramètres des matériaux. Vous pouvez modifier directement le script existant, par exemple si vous trouvez des valeurs alternatives dans la littérature scientifique ou si vous souhaitez étudier l’impact du changement d’un paramètre particulier sur les résultats. Autrement, vous pouvez charger un type de pérovskite complètement différent à partir de la base de données de matériaux OghmaNano.
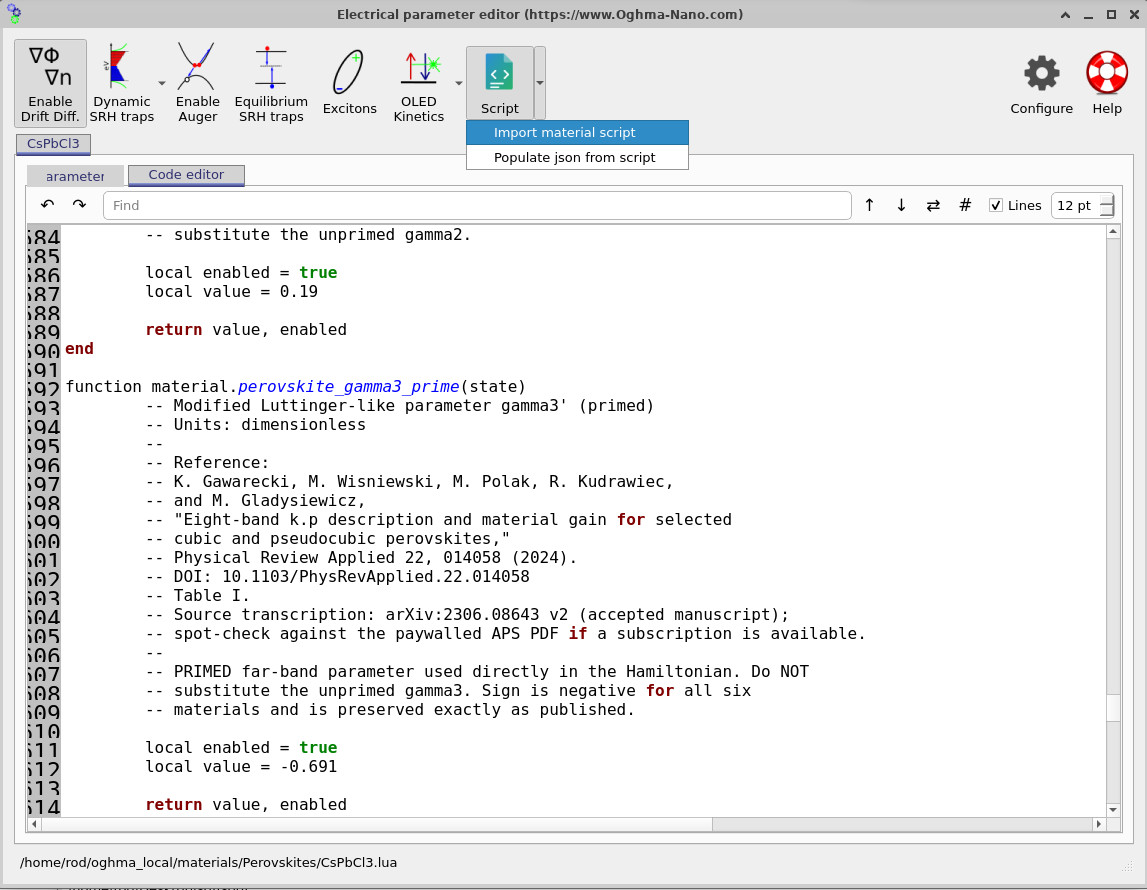
Pour importer un nouveau matériau, cliquez sur la petite flèche située à côté du bouton « Script » dans l’éditeur de paramètres électriques, puis sélectionnez « Importer le script du matériau » (voir ??). Cela ouvre la bibliothèque de matériaux à l’emplacement materials/Perovskites/ (voir ??). La bibliothèque contient les définitions de matériaux pour le CsPbCl3, le CsPbBr3, le CsPbI3, le MAPbCl3, le MAPbBr3, le MAPbI3 et les pérovskites à halogénures mixtes.
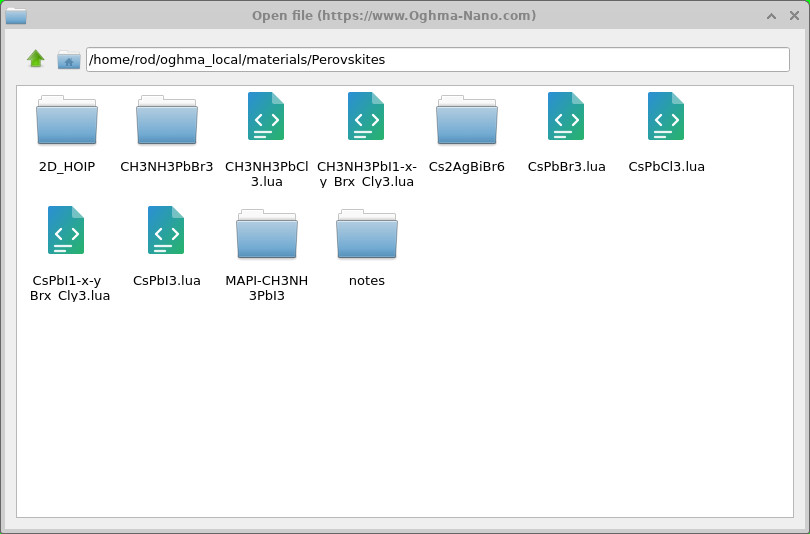
En double-cliquant sur un script de matériau, l’ensemble complet de ses paramètres est importé dans la simulation en cours. Le script importé est copié dans le répertoire de la simulation, où il peut être consulté ou modifié à l’aide de l’éditeur de code. Par exemple, l’importation de CsPbBr3.lua remplace les paramètres initiaux de CsPbCl3 par ceux de CsPbBr3. Les nouvelles valeurs seront utilisées lors de la prochaine exécution de la simulation.
Si vous modifiez manuellement certaines valeurs, il est conseillé de mettre à jour les références bibliographiques correspondantes afin que l’origine de chaque paramètre reste claire. N’oubliez pas que, pour ces calculs en masse, c’est la modification du script Lua qui modifie le matériau ; il n’est donc pas nécessaire de modifier l’éditeur de calques.
5. Exécution de la simulation et calcul de la structure de bandes.
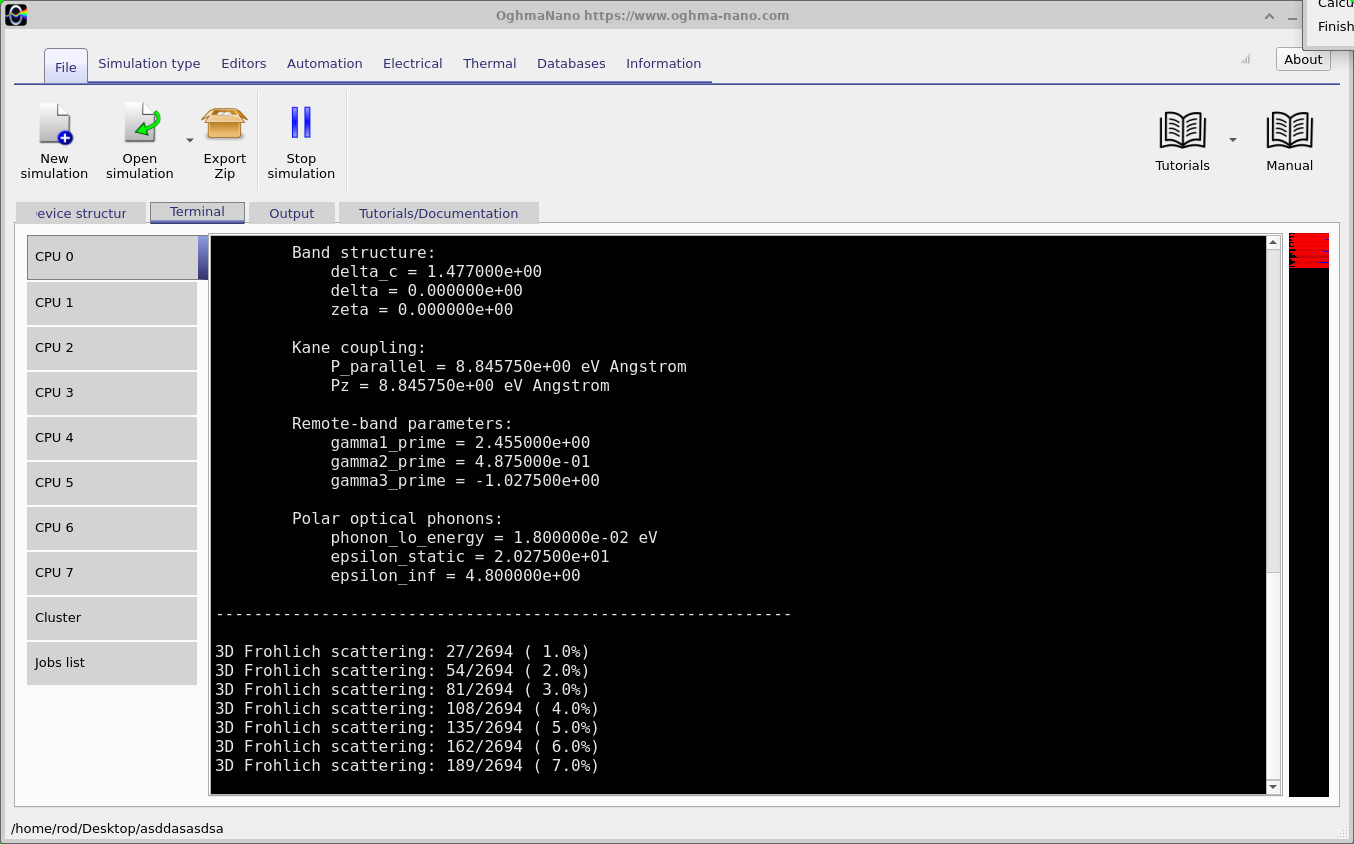
Nous sommes maintenant prêts à calculer la structure de bande électronique de notre pérovskite. Cliquez sur « Lancer la simulation » dans la fenêtre principale d’OghmaNano. L’onglet « Terminal » affiche les paramètres du matériau utilisés, puis l’avancement des calculs de la structure de bande et de la diffusion (voir ??). Il est conseillé de vérifier ces valeurs, en particulier si vous avez modifié le script du matériau ou sélectionné une composition mixte d’halogènes.
Dans cet exemple, nous calculons les propriétés de CsPb(I0,5Br0,25Cl0,25)3. Les paramètres affichés dans la fenêtre Terminal peuvent être vérifiés en les comparant aux valeurs de ?? à l’aide de la méthode d’interpolation linéaire décrite dans la section précédente. Par exemple, le couplage spin-orbite est calculé comme suit :
\[ \Delta_c = 0.5(1.494) + 0.25(1.476) + 0.25(1.444) = 1.477\ \mathrm{eV}. \]Il s’agit de la valeur affichée par le solveur. Les autres paramètres de la structure de bande sont calculés de la même manière, ce qui permet de vérifier que la composition de l’alliage sélectionnée a été correctement chargée.
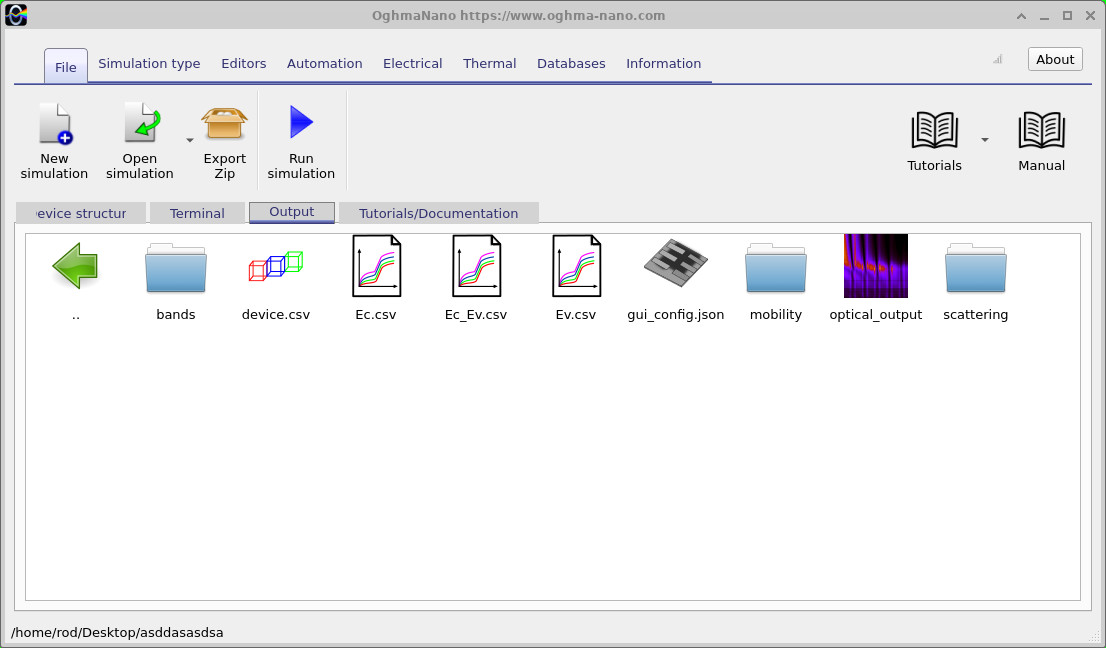
Une fois la simulation terminée, ouvrez l’onglet « Résultats » (voir ??). OghmaNano enregistre les résultats calculés sous forme de fichiers CSV, qui peuvent être affichés directement dans le logiciel ou exportés pour une analyse plus approfondie. Les différentes bandes électroniques sont enregistrées dans le répertoire bands, tandis que trois fichiers supplémentaires offrent des moyens pratiques de visualiser les résultats :
Ec.csv— les bandes de conduction calculées.Ev.csv— les bandes de valence calculées.Ec_Ev.csv— la structure combinée des bandes de conduction et de valence.
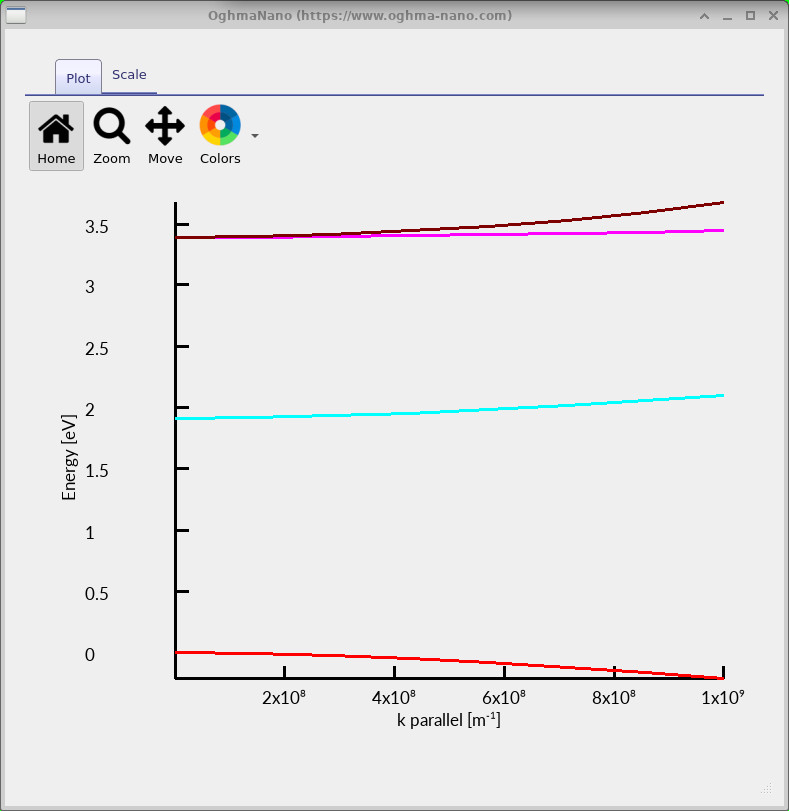
Faites un double-clic sur Ec_Ev.csv pour afficher la structure de bande du pérovskite calculée, comme illustré dans ??. Ce graphique montre comment l’énergie des états électroniques disponibles varie en fonction du vecteur d’onde (k). En termes simples, il illustre la forme des bandes électroniques, à partir de laquelle il est possible de déterminer des propriétés importantes telles que la largeur de bande et les masses effectives.
Pour interpréter les résultats, commençons par examiner le centre du diagramme, où k = 0 correspond au point R de la zone de Brillouin. Le sommet de la bande de valence est utilisé comme référence énergétique et est donc fixé à 0 eV. En partant du bas du graphique et en montant, on peut identifier trois éléments principaux :
- La bande de valence (en rouge) : la bande de valence la plus haute présente une courbure descendante à partir de 0 eV. Sa courbure est liée à la masse effective des trous dans le matériau.
- La bande de conduction la plus basse (cyan) : elle commence à environ 1,91 eV, ce qui correspond à la largeur de bande fondamentale de la pérovskite mixte halogénée. Cette valeur correspond à celle calculée en interpolant les largeurs de bande des trois composés purs décrits dans la section précédente (1,912 eV).
- Les bandes de conduction supérieures : elles commencent à environ 3,39 eV, soit environ 1,477 eV au-dessus de la bande de conduction la plus basse. Cette séparation est due au fort couplage spin-orbite présent dans les pérovskites halogénures de plomb. Les bandes se séparent à mesure que le vecteur d’onde augmente, car elles ont des courbures différentes.
Un élément important de la structure de bandes est la courbure des bandes. Les bandes qui présentent une courbure plus prononcée correspondent généralement à des porteurs de charge ayant une masse effective plus faible, tandis que les bandes plus plates correspondent à des porteurs plus lourds. Cela devient particulièrement important lors du calcul de la mobilité des porteurs de charge, car la structure de bandes détermine la manière dont les électrons et les trous réagissent à un champ électrique appliqué.
Enfin, il convient de rappeler que ce modèle décrit la structure électronique à proximité de la bande interdite, et non sur l’ensemble de la zone de Brillouin. La plage de vecteurs d’onde présentée ici s’étend jusqu’à environ 109 m−1 (0,1 Å−1), ce qui est comparable à la plage sur laquelle Gawarecki et al. démontrent une bonne concordance avec les calculs DFT (voir leur figure 3). Les prédictions qui s’éloignent considérablement du point R doivent donc être interprétées avec prudence.
6. Calcul de la structure de bande des pérovskites à halogénures mixtes.
Les pérovskites à halogénures mixtes offrent un moyen pratique de modifier les propriétés électroniques d’un matériau en faisant varier les proportions relatives d’iode, de brome et de chlore. Par exemple, le remplacement d’une partie de l’iode dans le CsPbI3 par du brome augmente généralement la largeur de la bande interdite, ce qui permet d’ajuster les propriétés optiques et électroniques pour différentes applications. En pratique, les chercheurs effectuent souvent des expériences avec des compositions qui se situent entre les trois composés halogénés purs.
OghmaNano permet d’estimer la structure de bande de compositions mixtes d’halogénures arbitraires sans nécessiter un ensemble distinct de paramètres de structure de bande publiés pour chaque mélange possible. Ceci est particulièrement utile lors de l’étude de matériaux préparés en laboratoire : en saisissant la composition d’un échantillon, il est possible de calculer sa structure de bande prévue, d’examiner comment l’écart de bande varie en fonction de la composition, et d’étudier ensuite sa capacité de diffusion et la mobilité de ses porteurs de charge. Il permet également d’étudier comment le remplacement progressif d’un halogénure par un autre affecte les propriétés électroniques du matériau.
Deux types de matériaux à halogénures mixtes sont proposés : CsPb(I1−x−yBrxCly)3 et son équivalent à base de méthylammonium (MA). Ici, x représente la proportion de bromure, y représente la proportion de chlorure, et le reste, 1 − x − y, représente la proportion d’iodure. Les proportions doivent satisfaire aux conditions suivantes : x ≥ 0, y ≥ 0 et x + y ≤ 1, de sorte que la composition totale en halogénures soit toujours égale à 100 %.
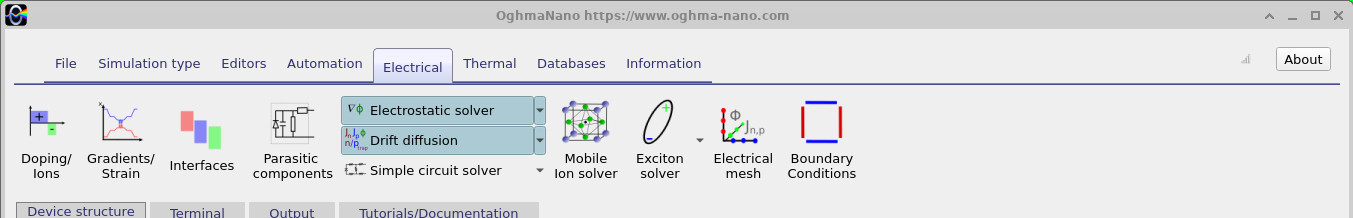
Pour calculer les propriétés d’un alliage, commencez par importer le script du matériau mixte halogéné approprié en utilisant la méthode décrite dans la section précédente. Ensuite, ouvrez le ruban « Électrique » et cliquez sur « Gradients/Déformation » (voir ??). Cela ouvre l’éditeur de composition du matériau (voir ??), où les proportions de bromure et de chlorure peuvent être saisies.
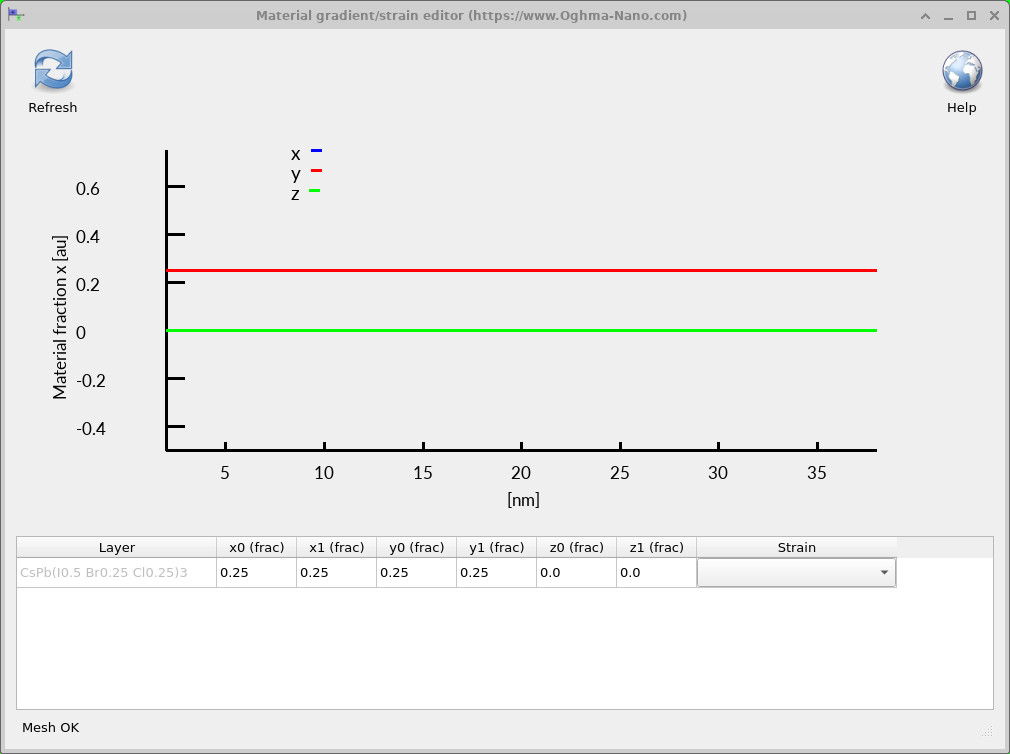
L’éditeur permet de définir la composition au début (x0, y0, z0) et à la fin (x1, y1, z1) de la couche. Puisque nous effectuons un calcul global, la composition doit être uniforme. Il faut donc entrer les mêmes valeurs aux deux extrémités. Par exemple, en définissant x0 = x1 = 0,25 et y0 = y1 = 0,25, on obtient CsPb(I0,5Br0,25Cl0,25)3, qui contient 50 % d’iodure, 25 % de bromure et 25 % de chlorure. Cela est illustré dans ??. Les valeurs de z ne sont pas utilisées par ces scripts de matériaux.
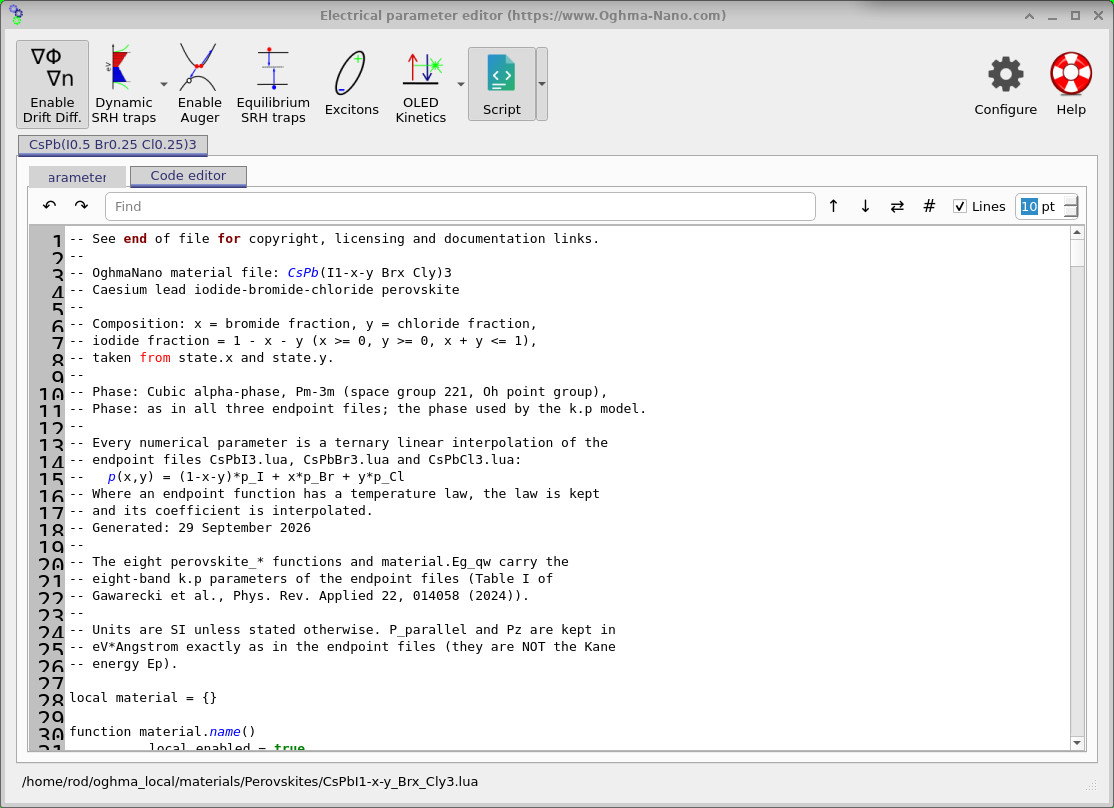
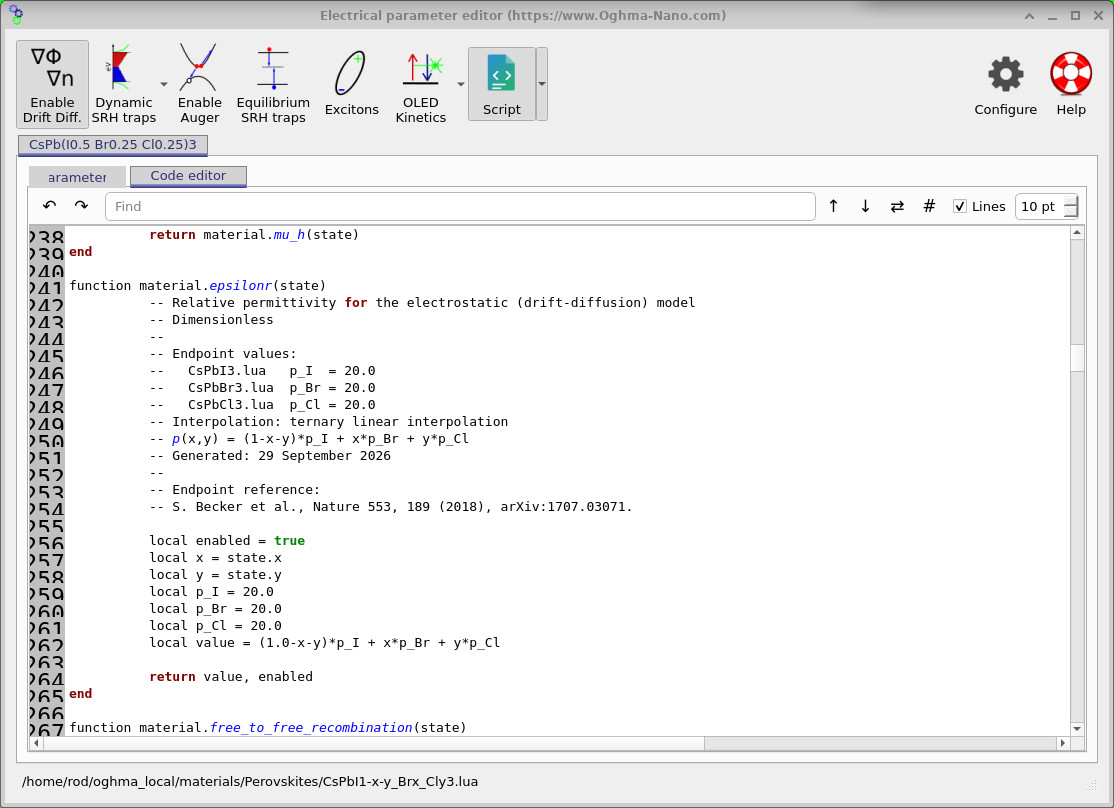
Pour estimer les propriétés électroniques d’un alliage, OghmaNano utilise une interpolation linéaire entre les paramètres des trois composés purs. Il s’agit des mêmes paramètres de matériaux publiés que ceux mentionnés dans ??. Au lieu d’interpoler la structure de bandes finale, le logiciel calcule d’abord un nouvel ensemble de paramètres de matériaux pour la composition choisie, puis utilise ces paramètres pour effectuer le calcul de la structure de bandes.
Par exemple, l’écart de bande, le couplage spin-orbite et les paramètres qui contrôlent la forme des bandes électroniques sont chacun calculés comme une moyenne pondérée des valeurs de l’iodure, du bromure et du chlorure. L’expression générale est la suivante :
\[ p(x,y) = (1-x-y)\,p_{\mathrm{I}} + x\,p_{\mathrm{Br}} + y\,p_{\mathrm{Cl}}, \]où p représente un paramètre spécifique du matériau, et pI, pBr et pCl sont les valeurs correspondantes pour les trois composés purs. Dans l’exemple ci-dessus, le calcul utilise 50 % de la valeur de l’iodure, 25 % de la valeur du bromure et 25 % de la valeur du chlorure.
À titre d’exemple, en utilisant les valeurs des bandes interdites issues du tableau des paramètres, l’estimation de la bande interdite de CsPb(I0,5Br0,25Cl0,25)3 est la suivante :
\[ E_g = 0.5(1.416) + 0.25(2.073) + 0.25(2.744) = 1.912\ \mathrm{eV}. \]La même méthode d’interpolation est appliquée aux autres propriétés numériques du script du matériau, y compris la permittivité relative indiquée dans ??. Lorsqu’une propriété dépend de la température, ses coefficients correspondants sont interpolés. Cela permet de générer un ensemble cohérent de paramètres pour toute composition mixte d’halogénures choisie, puis de les utiliser pour calculer la structure de bande électronique et les propriétés de transport qui en découlent.
L’interpolation linéaire constitue un point de départ utile pour étudier la composition des matériaux, en particulier lorsque les données expérimentales sont limitées. Cependant, les pérovskites mixtes à base d’halogènes ne présentent pas toujours un comportement linéaire. Par exemple, la bande interdite peut présenter une courbure, ce qui signifie que la valeur mesurée diffère de celle prédite par une simple interpolation. De plus, le modèle ne prend pas explicitement en compte le désordre local de l’alliage et conserve les hypothèses relatives à la phase cristalline des paramètres d’origine. Pour effectuer des comparaisons quantitatives avec un échantillon spécifique obtenu en laboratoire, il convient donc de vérifier les propriétés calculées en les comparant aux mesures expérimentales, en ajustant si nécessaire le script Lua relatif au matériau.
6. Calcul de la mobilité des porteurs de charge et de la diffusion dans les pérovskites.
Après avoir calculé la structure des bandes électroniques, OghmaNano peut désormais utiliser ces résultats pour déterminer la facilité avec laquelle les électrons et les trous se déplacent dans la pérovskite. Cela nous oblige à prendre en compte non seulement la forme des bandes électroniques, mais aussi la manière dont les porteurs de charge interagissent avec les vibrations du réseau cristallin, appelées phonons. Ces interactions dispersent les porteurs, ce qui limite leur mobilité.
Dans les pérovskites à halogénures, une source importante de diffusion est l’interaction entre les porteurs de charge et les phonons optiques longitudinaux (POL), phénomène connu sous le nom de : Diffusion électron-phonon selon FröhlichLa force de cette interaction dépend de l’énergie des phonons et des propriétés diélectriques du matériau. OghmaNano utilise les bandes électroniques calculées, ainsi que les paramètres des phonons définis dans le script Lua du matériau, pour évaluer ces processus de diffusion et estimer la mobilité des porteurs de charge qui en résulte. Une explication plus détaillée des principes physiques sous-jacents est disponible dans notre guide sur la diffusion électron-phonon de Fröhlich.
Les paramètres des phonons sont obtenus à partir de sources bibliographiques distinctes mentionnées dans les documents relatifs aux matériaux ; ils ne font pas partie de l’ensemble original de paramètres de la structure de bandes de Gawarecki et al. Les mobilités calculées ici sont donc des mobilités limitées par Fröhlich, décrivant le transport de charge lorsque ce mécanisme de diffusion est pris en compte.
Une fois la simulation terminée, ouvrez l’onglet « Résultats » (voir ??). En plus des fichiers de structure de bande dont nous avons déjà parlé, vous trouverez deux répertoires importants : scattering et mobility. Ils contiennent les taux de diffusion calculés, les temps de relaxation, les statistiques des porteurs et les résultats concernant la mobilité.
L’ouverture du répertoire scattering (voir ??) révèle une série de fichiers CSV décrivant la diffusion de Fröhlich pour les différentes bandes électroniques. Les fichiers contenant frohlich_rate indiquent le taux de diffusion, tandis que ceux contenant frohlich_tau fournissent le temps de relaxation correspondant. Un taux de diffusion plus élevé signifie généralement que les porteurs subissent la diffusion plus fréquemment, ce qui entraîne un temps de relaxation plus court.
Ensuite, ouvrez le répertoire mobility (voir ??). Il contient les valeurs calculées de la mobilité des électrons et des trous, les taux de diffusion effectifs, les temps de relaxation et les niveaux de Fermi en fonction de la densité de porteurs de charge. Ces fichiers nous permettent d’étudier comment les propriétés de transport évoluent lorsque davantage de porteurs de charge sont introduits dans le matériau.
scattering et mobility.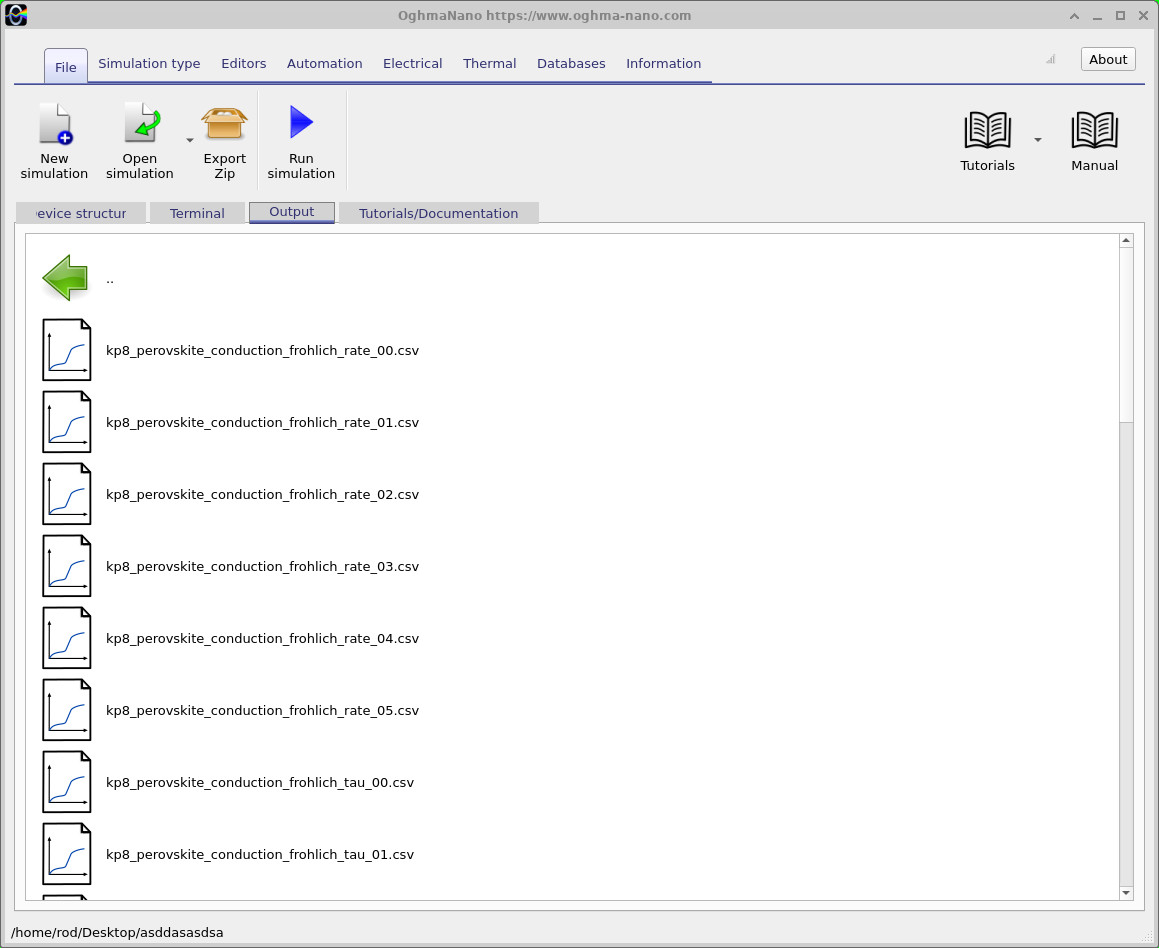
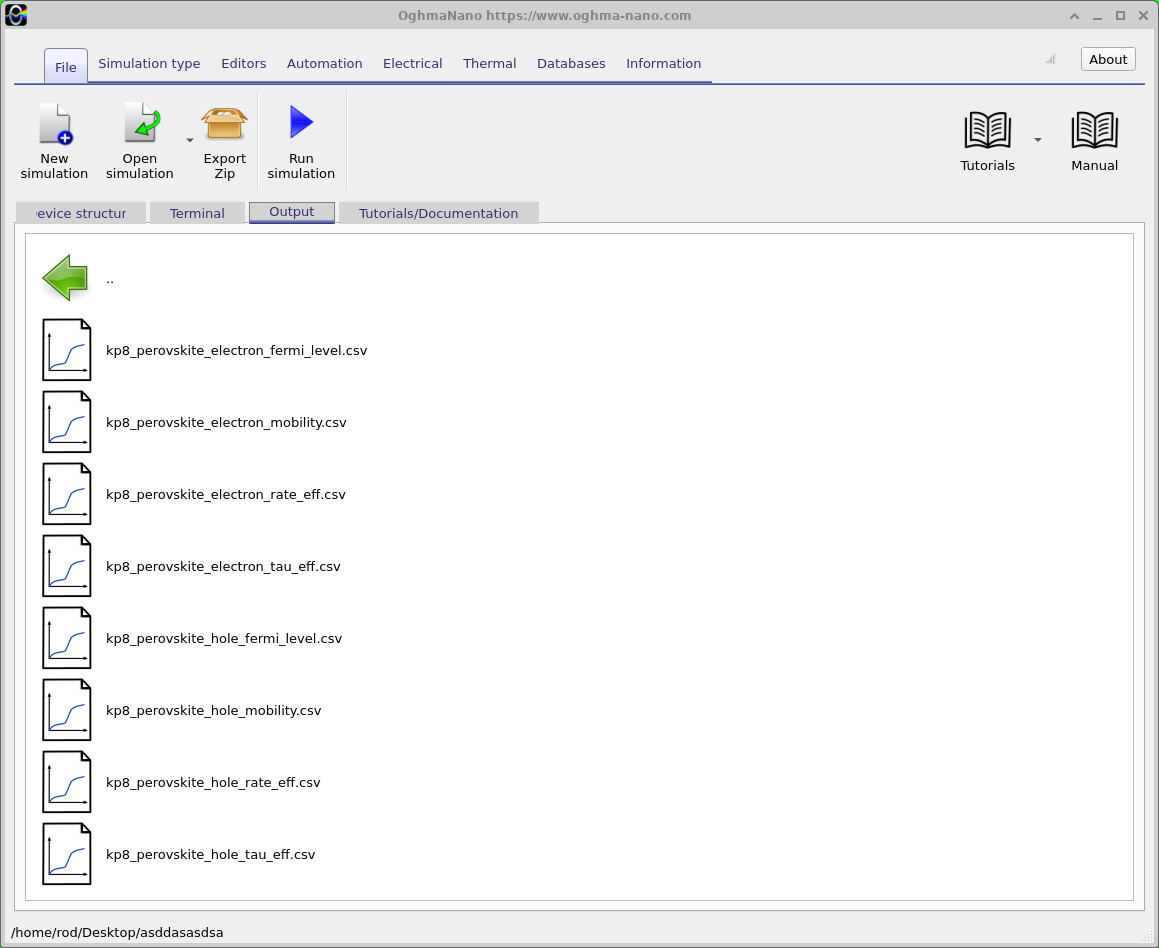
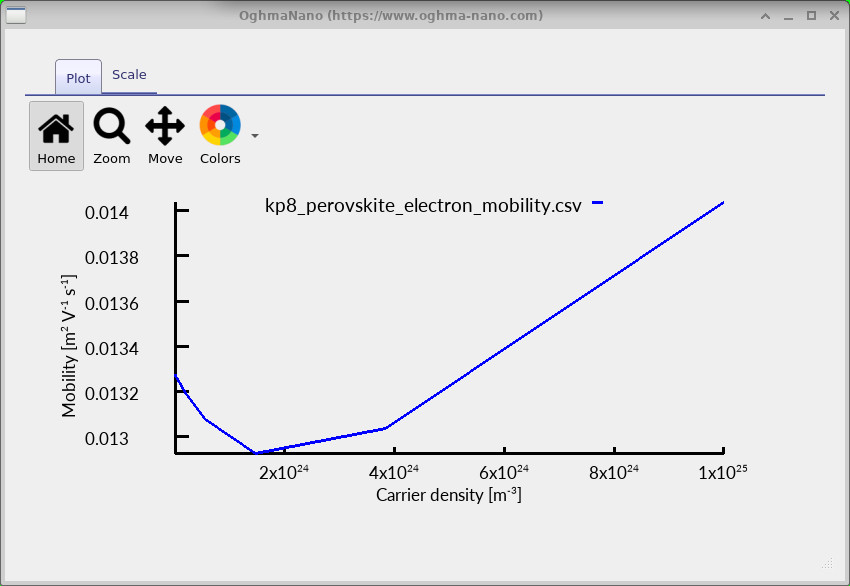
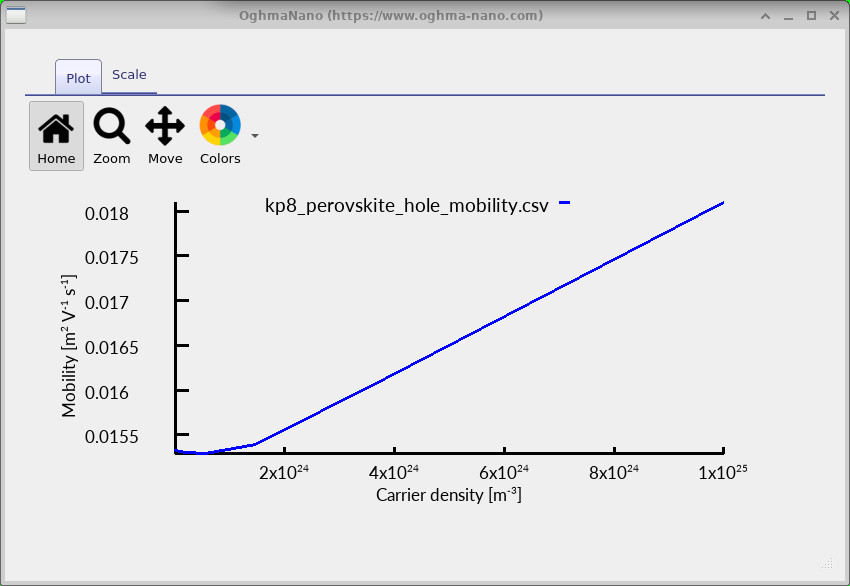
Pour examiner les résultats, double-cliquez sur kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv et kp8_perovskite_hole_mobility.csv. Les graphiques correspondants sont présentés ci-dessous pour CsPb(I0,5Br0,25Cl0,25)3.
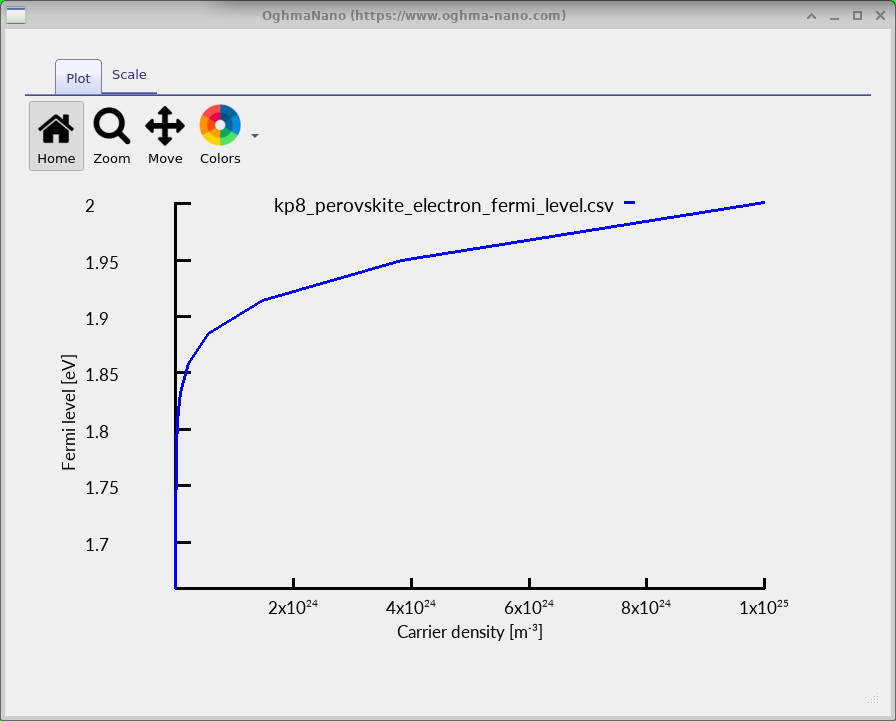
La première représentation graphique (voir ??) illustre l’évolution du niveau de Fermi des électrons en fonction de la densité de porteurs de charge. Le niveau de Fermi décrit la manière dont les électrons sont répartis parmi les états électroniques disponibles. À mesure que davantage d’électrons sont introduits dans le matériau, les états de plus basse énergie sont de plus en plus occupés et le niveau de Fermi se déplace vers le haut. Pour cet alliage, la bande de conduction la plus basse commence à environ 1,91 eV. Lorsque le niveau de Fermi s’approche de cette bande et y pénètre, la distribution des électrons change, ce qui peut également affecter les propriétés de transport calculées.
Les deux derniers graphiques présentent les valeurs correspondantes de la mobilité des électrons et des trous. Il est intéressant de noter que la mobilité ne reste pas constante lorsque la densité des porteurs augmente. Dans cet exemple, la mobilité des électrons diminue légèrement au début, puis augmente pour des densités plus élevées (voir ??). La mobilité des trous calculée augmente sur la plus grande partie de la même plage de densités (voir ??).
La mobilité calculée peut augmenter ou diminuer en fonction de la densité des porteurs de charge, selon le matériau. Ce comportement est dû à deux facteurs principaux :
- Structure de bande : À mesure que la densité de porteurs augmente, les états électroniques de plus haute énergie se remplissent. Ces états peuvent présenter différentes courbures de bande et différentes vitesses de porteurs, ce qui modifie la facilité avec laquelle la charge se déplace dans le matériau.
- Diffusion : la vitesse à laquelle les porteurs interagissent avec les phonons optiques dépend également de leur énergie. Si les porteurs occupent de plus en plus d’états présentant des taux de diffusion plus faibles, la mobilité peut augmenter. Inversement, une diffusion plus forte peut entraîner une diminution de la mobilité.
Pour la pérovskite à halogénures mixtes étudiée ici, la mobilité électronique calculée diminue légèrement au départ, puis augmente, tandis que la mobilité des trous augmente sur la majeure partie de la plage de densité représentée. D’autres compositions de pérovskites peuvent présenter des tendances différentes, car leurs structures de bande et leurs taux de diffusion sont différents. Ces calculs nous permettent donc d’étudier comment la modification de la composition du matériau affecte le transport des porteurs de charge.
7. Portée et limites du modèle.
L’approche présentée dans ce tutoriel permet de réaliser un calcul basé sur la physique de la structure de bande électronique et de la mobilité des porteurs de charge des pérovskites halogénures métalliques tridimensionnelles. La diffusion électron-phonon de Fröhlich est largement reconnue comme un mécanisme intrinsèque majeur qui limite la mobilité des porteurs de charge dans ces matériaux, en particulier à température ambiante. L’intégration de cette interaction offre donc une méthode physiquement pertinente pour étudier le transport de charge et comparer différentes compositions de pérovskites.
Le modèle combine la structure de bande électronique calculée avec la diffusion des phonons optiques polaires afin de déterminer les taux de diffusion, les temps de relaxation et la mobilité des porteurs en fonction de l’énergie. Les principales hypothèses sont les suivantes :
- Mécanismes de diffusion : l’implémentation actuelle prend en compte la diffusion de Fröhlich, mais n’inclut pas encore la diffusion par les phonons acoustiques, la diffusion due aux défauts ou la diffusion due aux impuretés ionisées. Les résultats représentent donc la mobilité limitée par Fröhlich plutôt que les effets combinés de tous les mécanismes de diffusion.
- Matériau idéal pour les calculs : la formule décrit un cristal homogène à trois dimensions. Les effets liés aux joints de grains, aux surfaces, aux interfaces et au confinement quantique ne sont pas pris en compte explicitement.
- Structure cristalline et structure de bandes : les calculs utilisent les structures cubiques et pseudo-cubiques étudiées par Gawarecki et al. et décrivent les bandes électroniques proches du point R de la zone de Brillouin. Les autres phases cristallines et les transitions de phase structurelles ne sont pas prises en compte automatiquement.
- Alliages à halogénures mixtes : les propriétés des compositions à halogénures mixtes sont estimées par une interpolation linéaire entre les composés purs. Cela permet d’explorer différentes compositions, bien que des effets tels que la courbure de la bande interdite et le désordre local de l’alliage ne soient pas pris en compte explicitement.
En combinant une structure de bande électronique détaillée avec l’un des principaux mécanismes de diffusion intrinsèque présents dans les pérovskites halogénures métalliques, OghmaNano propose une approche utile et efficace sur le plan informatique pour calculer la mobilité limitée par les phonons. Elle est particulièrement adaptée à l’étude des tendances des matériaux, à la comparaison des compositions halogénées et à la compréhension de la manière dont les modifications de la structure électronique influencent le transport des charges.
8. Approfondissement de la recherche.
Maintenant que vous pouvez calculer les structures de bandes des pérovskites, les taux de diffusion et la mobilité des porteurs de charge, essayez de modifier les paramètres des matériaux afin d’étudier comment différentes compositions influencent les résultats. Voici trois points de départ utiles :
Ces exemples sont fournis à titre indicatif. Vous pouvez également modifier les différents paramètres dans les scripts de matériaux Lua afin d’étudier les matériaux décrits dans la littérature ou les compositions préparées dans votre propre laboratoire.