

Struttura a bande del perovskite (modello a 8 bande k·p): perovskiti cubiche CsPbX3, MAPbX3 e leghe a base di alogenuri misti.Struttura a bande del perovskite (modello a 8 bande k·p): perovskiti cubiche CsPbX3, MAPbX3 e leghe a base di alogenuri misti.
1. Introduzione1. Introduzione
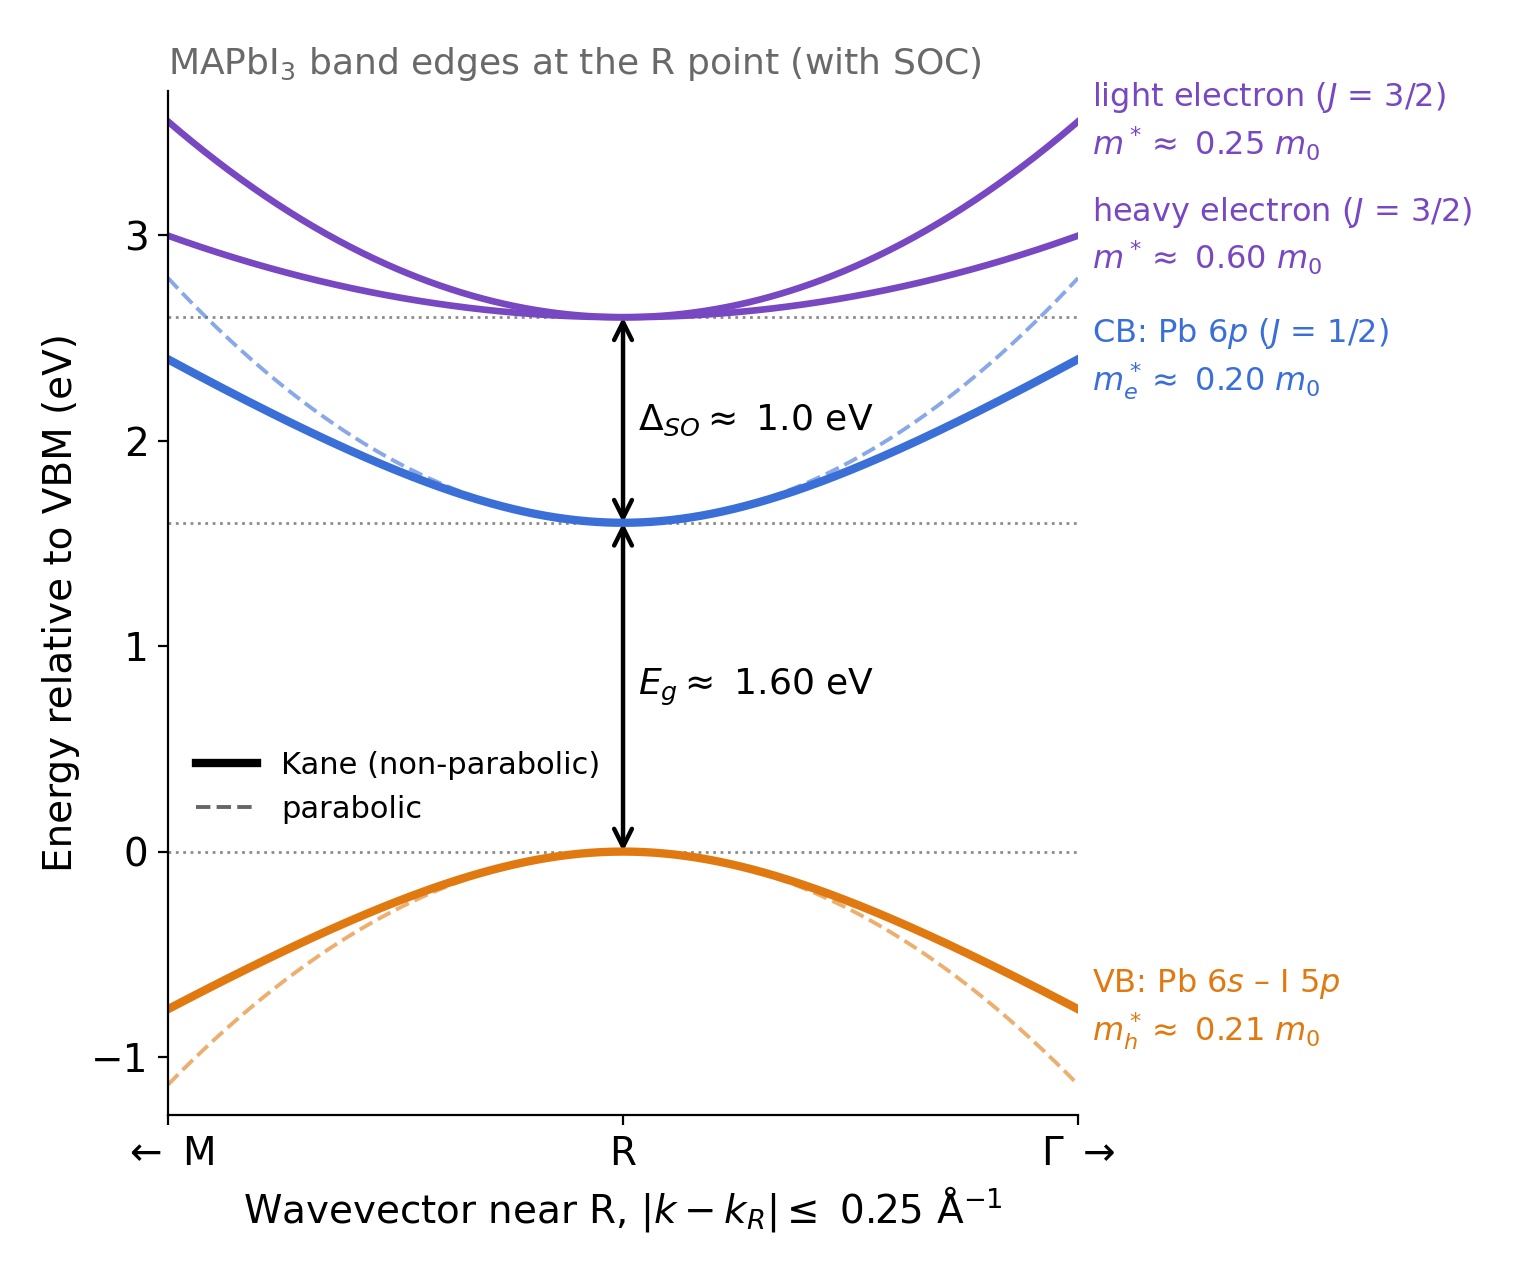
Calcolare la struttura a bande e la mobilità dei portatori di carica dei perovskiti alogenuri metallici è fondamentale per comprendere le loro prestazioni nelle celle solari, nei LED e nei laser. Materiali come CsPbI3, CsPbBr3 e MAPbI3 (MA = metilammonio) presentano strutture elettroniche insolite, come illustrato in ??. A differenza dei semiconduttori convenzionali di tipo III–V, come il GaAs, la loro banda di valenza è prevalentemente di tipo s e le loro bande di conduzione sono di tipo p. Un forte accoppiamento spin-orbita divide le bande di conduzione di circa 1,4–1,5 eV, con la banda di conduzione più bassa che si separa e forma la banda proibita fondamentale nel punto R della zona di Brillouin nella fase cubica.Calcolare la struttura a bande e la mobilità dei portatori di carica dei perovskiti alogenuri metallici è fondamentale per comprendere le loro prestazioni nelle celle solari, nei LED e nei laser. Materiali come CsPbI3, CsPbBr3 e MAPbI3 (MA = metilammonio) presentano strutture elettroniche insolite, come illustrato in ??. A differenza dei semiconduttori convenzionali di tipo III–V, come il GaAs, la loro banda di valenza è prevalentemente di tipo s e le loro bande di conduzione sono di tipo p. Un forte accoppiamento spin-orbita divide le bande di conduzione di circa 1,4–1,5 eV, con la banda di conduzione più bassa che si separa e forma la banda proibita fondamentale nel punto R della zona di Brillouin nella fase cubica.
Queste bande elettroniche determinano importanti proprietà, tra cui la massa efficace, le statistiche dei portatori di carica, il guadagno ottico e la mobilità. Sebbene la teoria del funzionale della densità (DFT) basata su principi primi possa calcolare la struttura elettronica, la valutazione di griglie dense di vettori d’onda per i calcoli di trasporto può essere costosa. Il metodo k·p a otto bande offre un’alternativa efficiente, utilizzando un Hamiltoniano compatto parametrizzato in base alla DFT. In questo lavoro, utilizziamo il modello di Gawarecki et al., Physical Review Applied 22, 014058 (2024) (DOI; arXiv), che descrive sei perovskiti alogenure di piombo cubiche e pseudocubiche.Queste bande elettroniche determinano importanti proprietà, tra cui la massa efficace, le statistiche dei portatori di carica, il guadagno ottico e la mobilità. Sebbene la teoria del funzionale della densità (DFT) basata su principi primi possa calcolare la struttura elettronica, la valutazione di griglie dense di vettori d’onda per i calcoli di trasporto può essere costosa. Il metodo k·p a otto bande offre un’alternativa efficiente, utilizzando un Hamiltoniano compatto parametrizzato in base alla DFT. In questo lavoro, utilizziamo il modello di Gawarecki et al., Physical Review Applied 22, 014058 (2024) (DOI; arXiv), che descrive sei perovskiti alogenure di piombo cubiche e pseudocubiche.
Questo tutorial spiega come calcolare la struttura a bande elettronica di CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 e delle leghe a base di alogenuri misti utilizzando OghmaNano. Partendo dai parametri k·p pubblicati, calcoliamo la dispersione delle bande e quindi utilizziamo gli stati elettronici risultanti per valutare lo scattering elettrone-fonone di Fröhlich, i tempi di rilassamento e la mobilità dei portatori limitata dai fononi. Analizziamo inoltre le statistiche dei portatori e il livello di Fermi in funzione della densità dei portatori.Questo tutorial spiega come calcolare la struttura a bande elettronica di CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 e delle leghe a base di alogenuri misti utilizzando OghmaNano. Partendo dai parametri k·p pubblicati, calcoliamo la dispersione delle bande e quindi utilizziamo gli stati elettronici risultanti per valutare lo scattering elettrone-fonone di Fröhlich, i tempi di rilassamento e la mobilità dei portatori limitata dai fononi. Analizziamo inoltre le statistiche dei portatori e il livello di Fermi in funzione della densità dei portatori.
2. Creazione di una nuova simulazione2. Creazione di una nuova simulazione
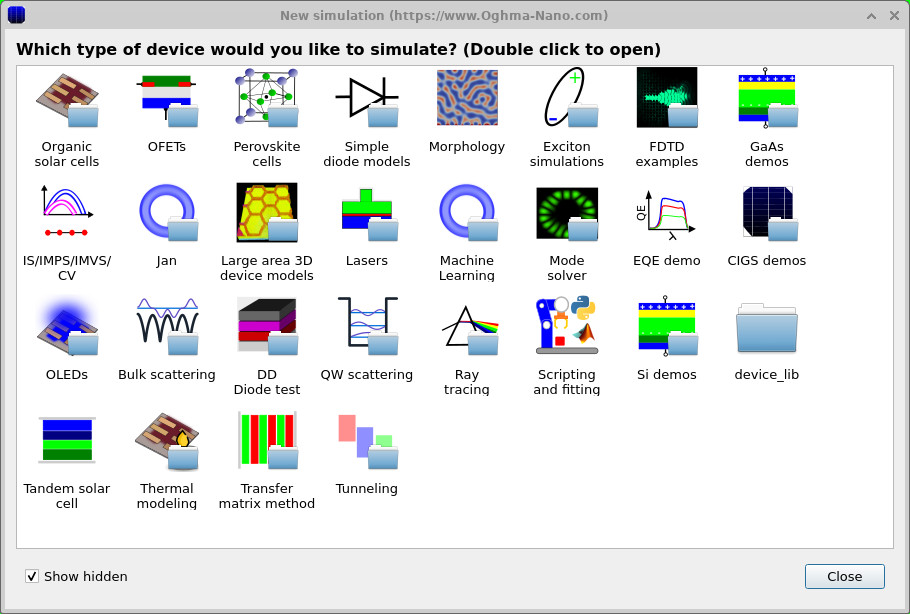
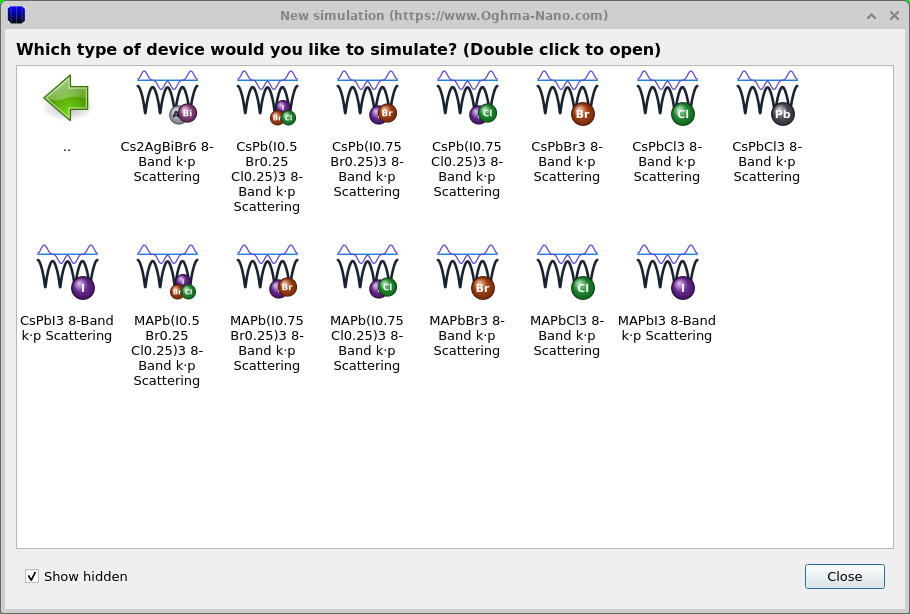
Per iniziare a calcolare la struttura a bande e la mobilità dei portatori di carica di un perovskite, fare clic su «Nuova simulazione» nella barra degli strumenti di OghmaNano per aprire la finestra di dialogo relativa al tipo di simulazione (vedere ??). Fare doppio clic su «Diffusione nel bulk» per visualizzare gli otto esempi di perovskite disponibili, basati sul modello k·p (vedere ??).Per iniziare a calcolare la struttura a bande e la mobilità dei portatori di carica di un perovskite, fare clic su «Nuova simulazione» nella barra degli strumenti di OghmaNano per aprire la finestra di dialogo relativa al tipo di simulazione (vedere ??). Fare doppio clic su «Diffusione nel bulk» per visualizzare gli otto esempi di perovskite disponibili, basati sul modello k·p (vedere ??).
Vengono forniti esempi per CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 e diverse leghe a base di alogenuri misti. Ognuna di queste può essere utilizzata con questo tutorial, ma inizieremo con CsPbCl3. Fate doppio clic sull’esempio corrispondente relativo alla diffusione a 8 bande (k·p), scegliete una directory e salvate la nuova simulazione.Vengono forniti esempi per CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 e diverse leghe a base di alogenuri misti. Ognuna di queste può essere utilizzata con questo tutorial, ma inizieremo con CsPbCl3. Fate doppio clic sull’esempio corrispondente relativo alla diffusione a 8 bande (k·p), scegliete una directory e salvate la nuova simulazione.
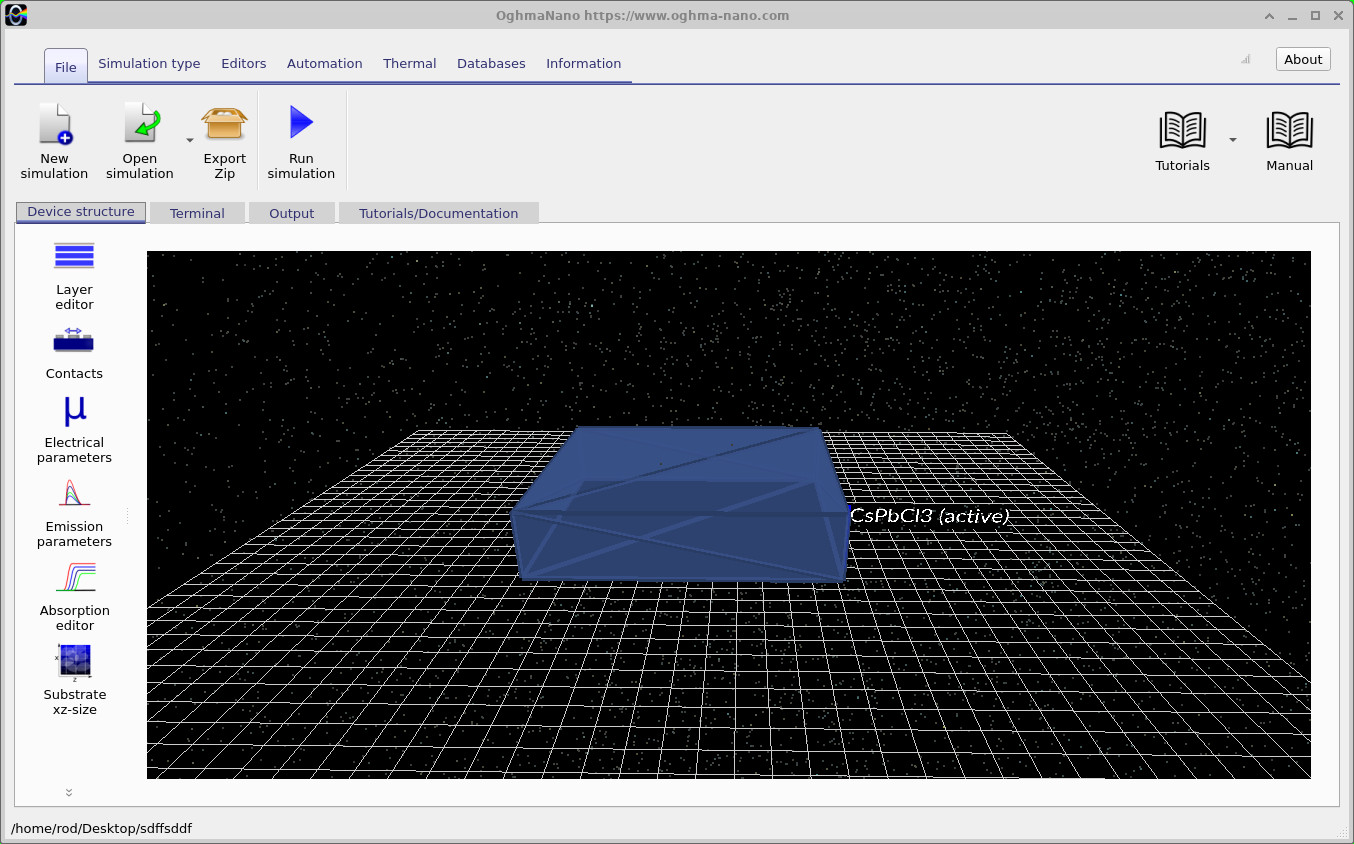
Una volta salvato, OghmaNano apre la finestra principale della simulazione (vedere ??), mostrando un singolo strato attivo di CsPbCl3. Poiché si tratta di un calcolo su un materiale sfuso, lo strato viene semplicemente utilizzato per definire il materiale in esame; il suo spessore fisico non influisce sulla struttura delle bande calcolata per il materiale sfuso. La simulazione è ora pronta per consentirci di esaminare i parametri del materiale e il modello a otto bande k·p.Una volta salvato, OghmaNano apre la finestra principale della simulazione (vedere ??), mostrando un singolo strato attivo di CsPbCl3. Poiché si tratta di un calcolo su un materiale sfuso, lo strato viene semplicemente utilizzato per definire il materiale in esame; il suo spessore fisico non influisce sulla struttura delle bande calcolata per il materiale sfuso. La simulazione è ora pronta per consentirci di esaminare i parametri del materiale e il modello a otto bande k·p.
3. Analisi dei parametri di simulazione e dei materiali3. Analisi dei parametri di simulazione e dei materiali
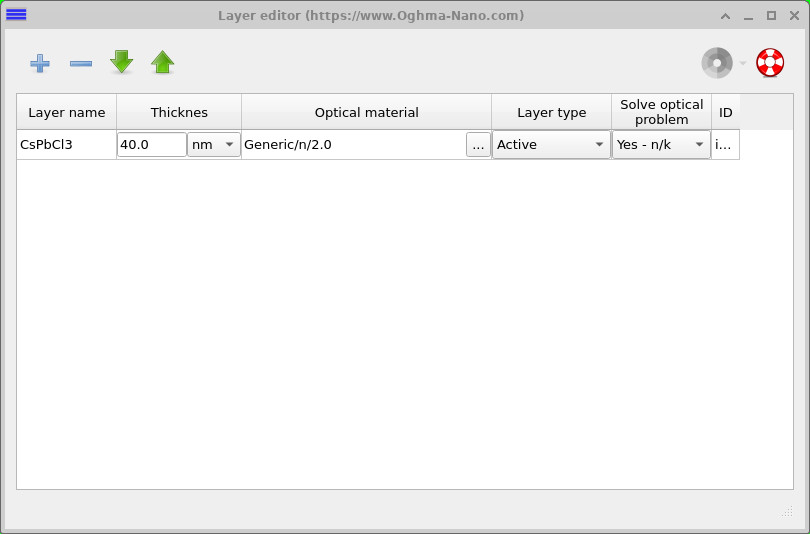
Prima di eseguire il calcolo della struttura a bande, è utile dedicare un momento a capire come è configurata la simulazione. Aprire l’editor dei livelli (vedere ??). Si vedrà un singolo livello di CsPbCl3 di 40 nm, con il materiale ottico impostato su Generic/n/2.0. Si tratta semplicemente di un segnaposto: poiché stiamo calcolando le proprietà elettroniche di un materiale sfuso, né lo spessore del livello né le sue costanti ottiche vengono utilizzati nei calcoli della struttura a bande o della mobilità. Pertanto, non è necessario apportare alcuna modifica nell’editor dei livelli.Prima di eseguire il calcolo della struttura a bande, è utile dedicare un momento a capire come è configurata la simulazione. Aprire l’editor dei livelli (vedere ??). Si vedrà un singolo livello di CsPbCl3 di 40 nm, con il materiale ottico impostato su Generic/n/2.0. Si tratta semplicemente di un segnaposto: poiché stiamo calcolando le proprietà elettroniche di un materiale sfuso, né lo spessore del livello né le sue costanti ottiche vengono utilizzati nei calcoli della struttura a bande o della mobilità. Pertanto, non è necessario apportare alcuna modifica nell’editor dei livelli.
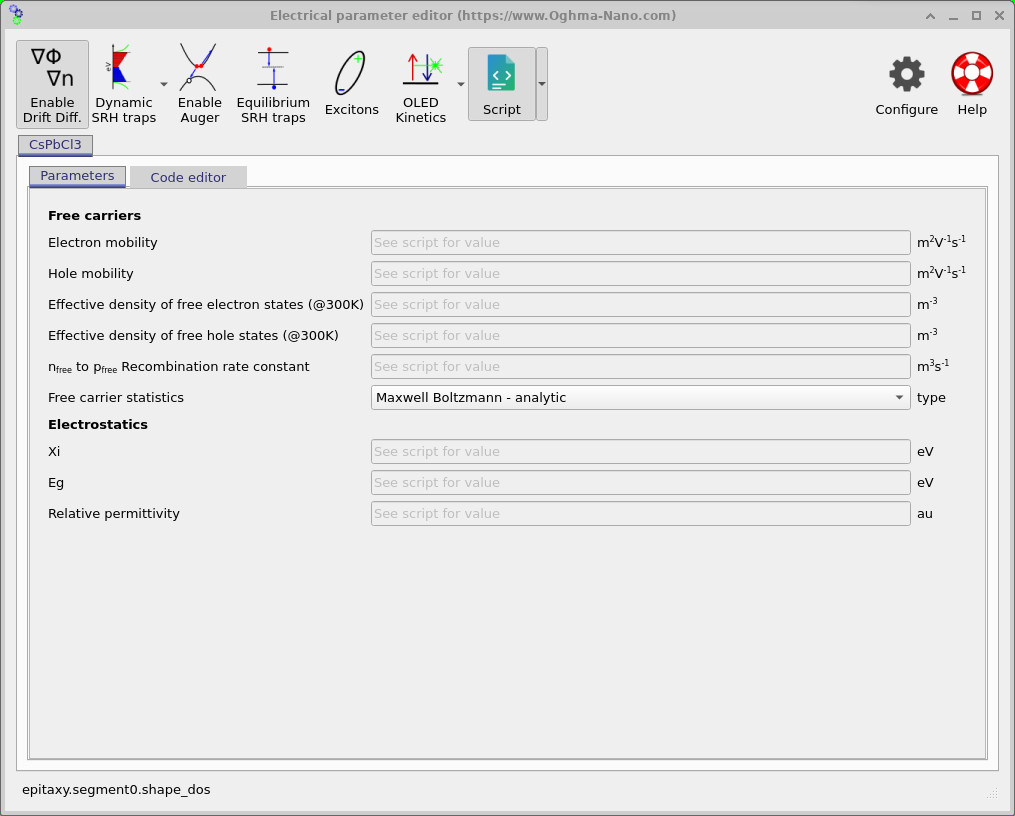
Invece, apri la sezione «Parametri elettrici» dalla scheda «Struttura del dispositivo» (vedi ??). Noterai che i soliti parametri dei materiali, tra cui la mobilità, il gap di banda, la densità di stati effettiva e la permittività, sono disabilitati e mostrano il messaggio «Vedi script per il valore». Questo è intenzionale. Invece di inserire i singoli valori tramite l’interfaccia grafica, questa simulazione utilizza uno script Lua per definire le proprietà fisiche del materiale.Invece, apri la sezione «Parametri elettrici» dalla scheda «Struttura del dispositivo» (vedi ??). Noterai che i soliti parametri dei materiali, tra cui la mobilità, il gap di banda, la densità di stati effettiva e la permittività, sono disabilitati e mostrano il messaggio «Vedi script per il valore». Questo è intenzionale. Invece di inserire i singoli valori tramite l’interfaccia grafica, questa simulazione utilizza uno script Lua per definire le proprietà fisiche del materiale.
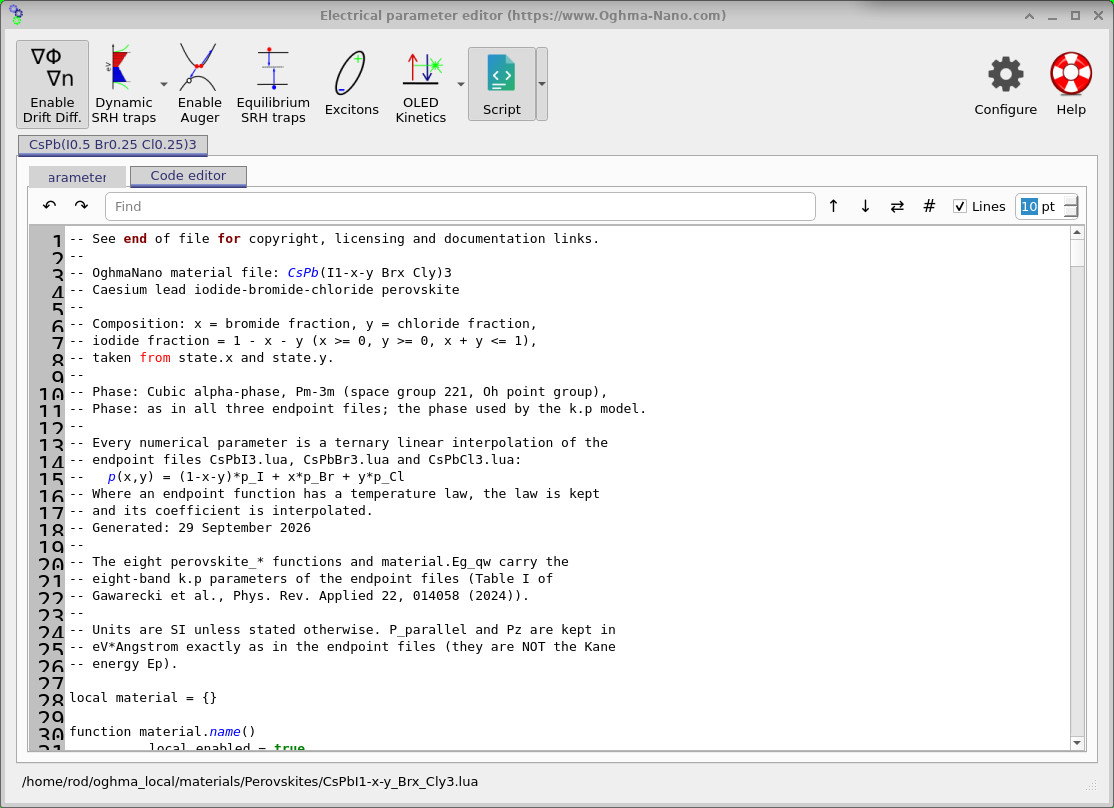
Fare clic sulla scheda «Editor codice» per visualizzare lo script del materiale, CsPbCl3.lua (vedere ??). All’inizio del file sono contenute informazioni sul materiale, sulla sua struttura cristallina, sulle fonti dei parametri e sulle convenzioni di unità di misura. Le proprietà del materiale sono definite più avanti nel file e, se necessario, possono dipendere dalla temperatura o dalla composizione.Fare clic sulla scheda «Editor codice» per visualizzare lo script del materiale, CsPbCl3.lua (vedere ??). All’inizio del file sono contenute informazioni sul materiale, sulla sua struttura cristallina, sulle fonti dei parametri e sulle convenzioni di unità di misura. Le proprietà del materiale sono definite più avanti nel file e, se necessario, possono dipendere dalla temperatura o dalla composizione.
Scorri verso la parte inferiore dello script (vedi ??). Qui troverai i parametri numerici utilizzati per calcolare la struttura elettronica delle bande, tra cui il divario di banda, lo splitting dovuto all’interazione spin-orbita e diversi parametri che controllano la forma delle bande. Ogni valore è accompagnato da un riferimento bibliografico, il che consente di risalire al calcolo e di collegarlo alla ricerca originale.Scorri verso la parte inferiore dello script (vedi ??). Qui troverai i parametri numerici utilizzati per calcolare la struttura elettronica delle bande, tra cui il divario di banda, lo splitting dovuto all’interazione spin-orbita e diversi parametri che controllano la forma delle bande. Ogni valore è accompagnato da un riferimento bibliografico, il che consente di risalire al calcolo e di collegarlo alla ricerca originale.
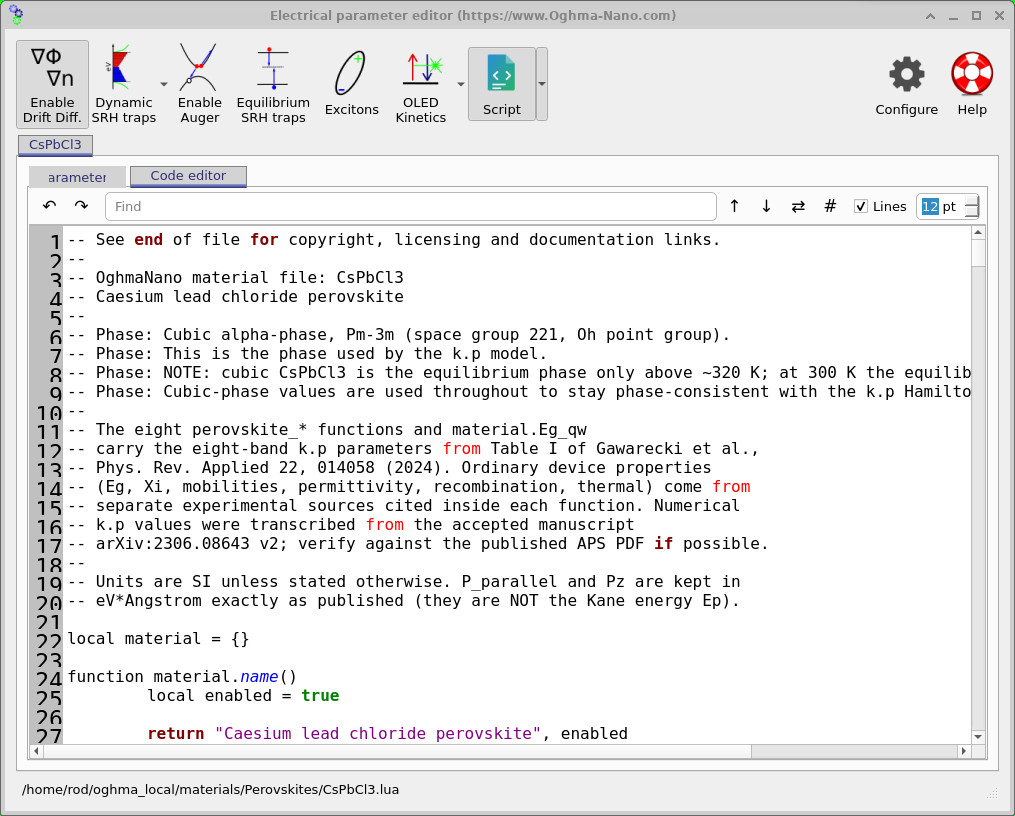
CsPbCl3.lua e le relative fonti dei parametri.L’editor di codice mostra l’intestazione di CsPbCl3.lua e le relative fonti dei parametri.
Comprendere i parametri utilizzati per calcolare la struttura a bande.Comprendere i parametri utilizzati per calcolare la struttura a bande.
Il calcolo della struttura a bande utilizza una serie di parametri dei materiali tratti da Gawarecki e altri (2024). Questi parametri descrivono l’energia e la forma delle bande elettroniche in prossimità del gap di banda. I valori relativi a tutte le sei perovskiti supportate sono riportati in ??. La parte superiore della tabella contiene i parametri utilizzati direttamente nel calcolo, mentre la parte inferiore elenca valori aggiuntivi derivati da essi.Il calcolo della struttura a bande utilizza una serie di parametri dei materiali tratti da Gawarecki e altri (2024). Questi parametri descrivono l’energia e la forma delle bande elettroniche in prossimità del gap di banda. I valori relativi a tutte le sei perovskiti supportate sono riportati in ??. La parte superiore della tabella contiene i parametri utilizzati direttamente nel calcolo, mentre la parte inferiore elenca valori aggiuntivi derivati da essi.
| ParametroParametro | CsPbCl3CsPbCl3 | CsPbBr3CsPbBr3 | CsPbI3CsPbI3 | MAPbCl3MAPbCl3 | MAPbBr3MAPbBr3 | MAPbI3MAPbI3 |
|---|---|---|---|---|---|---|
| Eg (elettronvolt)Eg (elettronvolt) | 2.7442.744 | 2.0732.073 | 1.4161.416 | 3.0073.007 | 2.2772.277 | 1.5491.549 |
| Δc (eV)Δc (eV) | 1.4441.444 | 1.4761.476 | 1.4941.494 | 1.5061.506 | 1.5081.508 | 1.5001.500 |
| δ (eV)δ (eV) | 00 | 00 | 00 | 0.0450.045 | 0.0570.057 | 0.0750.075 |
| ζ (eV)ζ (eV) | 00 | 00 | 00 | 0.0160.016 | 0.0300.030 | 0.0450.045 |
| P parallelo (eV·Å)P parallelo (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 8.8788.878 | 8.6238.623 | 8.0978.097 |
| Pz (eV·Å)Pz (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 9.8969.896 | 9.3029.302 | 9.0589.058 |
| γ′1 γ′1 | 1.6431.643 | 2.1832.183 | 2.9972.997 | 1.5811.581 | 2.1442.144 | 2.9672.967 |
| γ′2 γ′2 | 0.1900.190 | 0.3940.394 | 0.6830.683 | 0.1400.140 | 0.1900.190 | 0.2860.286 |
| γ′3 γ′3 | −0.691−0.691 | −1.081−1.081 | −1.169−1.169 | −0.599−0.599 | −1.060−1.060 | −1.150−1.150 |
Cosa significano i parametri?Cosa significano i parametri?
Di seguito sono illustrati i principali parametri utilizzati nel calcolo della struttura a bande. Non è necessario modificare questi valori per seguire il tutorial, ma comprenderne il significato sarà utile quando si confrontano diversi materiali perovskitici.Di seguito sono illustrati i principali parametri utilizzati nel calcolo della struttura a bande. Non è necessario modificare questi valori per seguire il tutorial, ma comprenderne il significato sarà utile quando si confrontano diversi materiali perovskitici.
- aexp e aDFT: dimensione del cristallo: la dimensione della cella unitaria del cristallo, ottenuta rispettivamente da esperimenti e calcoli DFT. Entrambe le dimensioni sono espresse in ångströms (Å).aexp e aDFT: dimensione del cristallo: la dimensione della cella unitaria del cristallo, ottenuta rispettivamente da esperimenti e calcoli DFT. Entrambe le dimensioni sono espresse in ångströms (Å).
- Ad esempio: banda proibita: è la differenza di energia tra il limite superiore della banda di valenza e il limite inferiore della banda di conduzione più bassa. Questa è una delle proprietà più importanti di un semiconduttore, in particolare per le celle solari e i dispositivi emettitori di luce.Ad esempio: banda proibita: è la differenza di energia tra il limite superiore della banda di valenza e il limite inferiore della banda di conduzione più bassa. Questa è una delle proprietà più importanti di un semiconduttore, in particolare per le celle solari e i dispositivi emettitori di luce.
- Δc — Separazione dovuta all’accoppiamento spin-orbita: indica la differenza di energia tra la banda di conduzione più bassa e le bande di conduzione superiori. Tale separazione è particolarmente elevata nei perovskiti alogenuri di piombo a causa della presenza di atomi di piombo pesanti.Δc — Separazione dovuta all’accoppiamento spin-orbita: indica la differenza di energia tra la banda di conduzione più bassa e le bande di conduzione superiori. Tale separazione è particolarmente elevata nei perovskiti alogenuri di piombo a causa della presenza di atomi di piombo pesanti.
- δ — Ulteriore suddivisione delle bande: tiene conto di una piccola separazione aggiuntiva tra le bande di conduzione superiori quando la struttura cristallina non è perfettamente cubica.δ — Ulteriore suddivisione delle bande: tiene conto di una piccola separazione aggiuntiva tra le bande di conduzione superiori quando la struttura cristallina non è perfettamente cubica.
- ζ — Scissione dipendente dallo spin: descrive una scissione aggiuntiva delle bande elettroniche che può verificarsi nei materiali con una simmetria cristallina ridotta. Questo effetto è anche noto come scissione di Rashba.ζ — Scissione dipendente dallo spin: descrive una scissione aggiuntiva delle bande elettroniche che può verificarsi nei materiali con una simmetria cristallina ridotta. Questo effetto è anche noto come scissione di Rashba.
- P∥ e Pz — Accoppiamento delle bande: descrivono l’intensità dell’interazione tra la banda di valenza e la banda di conduzione. Questi valori influenzano la forma e la curvatura delle bande calcolate e, di conseguenza, le masse efficaci dei portatori di carica. Valori distinti descrivono diverse direzioni cristallografiche.P∥ e Pz — Accoppiamento delle bande: descrivono l’intensità dell’interazione tra la banda di valenza e la banda di conduzione. Questi valori influenzano la forma e la curvatura delle bande calcolate e, di conseguenza, le masse efficaci dei portatori di carica. Valori distinti descrivono diverse direzioni cristallografiche.
- γ′1, γ′2 e γ′3: parametri che definiscono la forma delle bande: consentono di determinare come le bande elettroniche si curvano e cambiano in funzione della direzione all’interno del cristallo. Questi parametri sono importanti per il calcolo delle masse efficaci e della mobilità dei portatori di carica.γ′1, γ′2 e γ′3: parametri che definiscono la forma delle bande: consentono di determinare come le bande elettroniche si curvano e cambiano in funzione della direzione all’interno del cristallo. Questi parametri sono importanti per il calcolo delle masse efficaci e della mobilità dei portatori di carica.
- mv — Massa efficace della banda di valenza: descrive come una lacuna reagisce a una forza applicata all’interno del materiale. È correlata alla curvatura della banda di valenza ed è espressa in relazione alla massa di un elettrone libero (m0).mv — Massa efficace della banda di valenza: descrive come una lacuna reagisce a una forza applicata all’interno del materiale. È correlata alla curvatura della banda di valenza ed è espressa in relazione alla massa di un elettrone libero (m0).
- γ1, γ2 e γ3: parametri derivati: valori aggiuntivi calcolati a partire dal modello e inclusi nella pubblicazione originale a scopo di riferimento. Nel calcolo della struttura a bande si utilizzano i valori indicati sopra, contrassegnati con l’apice, e non le quantità derivate.γ1, γ2 e γ3: parametri derivati: valori aggiuntivi calcolati a partire dal modello e inclusi nella pubblicazione originale a scopo di riferimento. Nel calcolo della struttura a bande si utilizzano i valori indicati sopra, contrassegnati con l’apice, e non le quantità derivate.
Tutti questi parametri sono già inclusi nei file dei materiali OghmaNano, quindi non è necessario inserirli manualmente. Quando viene selezionato un materiale diverso, i relativi parametri vengono caricati automaticamente. Nella sezione successiva, vedremo come passare dall'utilizzo di perovskiti all'esplorazione di diverse composizioni di materiali.Tutti questi parametri sono già inclusi nei file dei materiali OghmaNano, quindi non è necessario inserirli manualmente. Quando viene selezionato un materiale diverso, i relativi parametri vengono caricati automaticamente. Nella sezione successiva, vedremo come passare dall'utilizzo di perovskiti all'esplorazione di diverse composizioni di materiali.
4. Modifica dei parametri dei materiali4. Modifica dei parametri dei materiali
In queste simulazioni della struttura a bande, il materiale è definito interamente tramite lo script Lua che lo descrive. La simulazione è essenzialmente un calcolo elettrico a zero dimensioni (0D), il che significa che le dimensioni fisiche indicate nell’editor dei livelli non vengono utilizzate. Invece, tutte le proprietà del materiale necessarie per calcolare la struttura a bande, la diffusione e la mobilità vengono ottenute direttamente dallo script.In queste simulazioni della struttura a bande, il materiale è definito interamente tramite lo script Lua che lo descrive. La simulazione è essenzialmente un calcolo elettrico a zero dimensioni (0D), il che significa che le dimensioni fisiche indicate nell’editor dei livelli non vengono utilizzate. Invece, tutte le proprietà del materiale necessarie per calcolare la struttura a bande, la diffusione e la mobilità vengono ottenute direttamente dallo script.
Esistono due modi per modificare i parametri dei materiali. È possibile modificare direttamente lo script esistente, ad esempio se si trovano valori alternativi nella letteratura scientifica o se si desidera analizzare come la modifica di un determinato parametro influisce sui risultati. In alternativa, è possibile caricare un tipo di perovskite completamente diverso dal database dei materiali OghmaNano.Esistono due modi per modificare i parametri dei materiali. È possibile modificare direttamente lo script esistente, ad esempio se si trovano valori alternativi nella letteratura scientifica o se si desidera analizzare come la modifica di un determinato parametro influisce sui risultati. In alternativa, è possibile caricare un tipo di perovskite completamente diverso dal database dei materiali OghmaNano.
Per importare un nuovo materiale, fare clic sulla piccola freccia accanto al pulsante «Script» nell’editor dei parametri elettrici e selezionare «Importa script materiale» (vedere ??). Questo aprirà la libreria dei materiali in materials/Perovskites/ (vedere ??). La libreria contiene le definizioni dei materiali per CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 e perovskiti a base di alogenuri misti.Per importare un nuovo materiale, fare clic sulla piccola freccia accanto al pulsante «Script» nell’editor dei parametri elettrici e selezionare «Importa script materiale» (vedere ??). Questo aprirà la libreria dei materiali in materials/Perovskites/ (vedere ??). La libreria contiene le definizioni dei materiali per CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 e perovskiti a base di alogenuri misti.
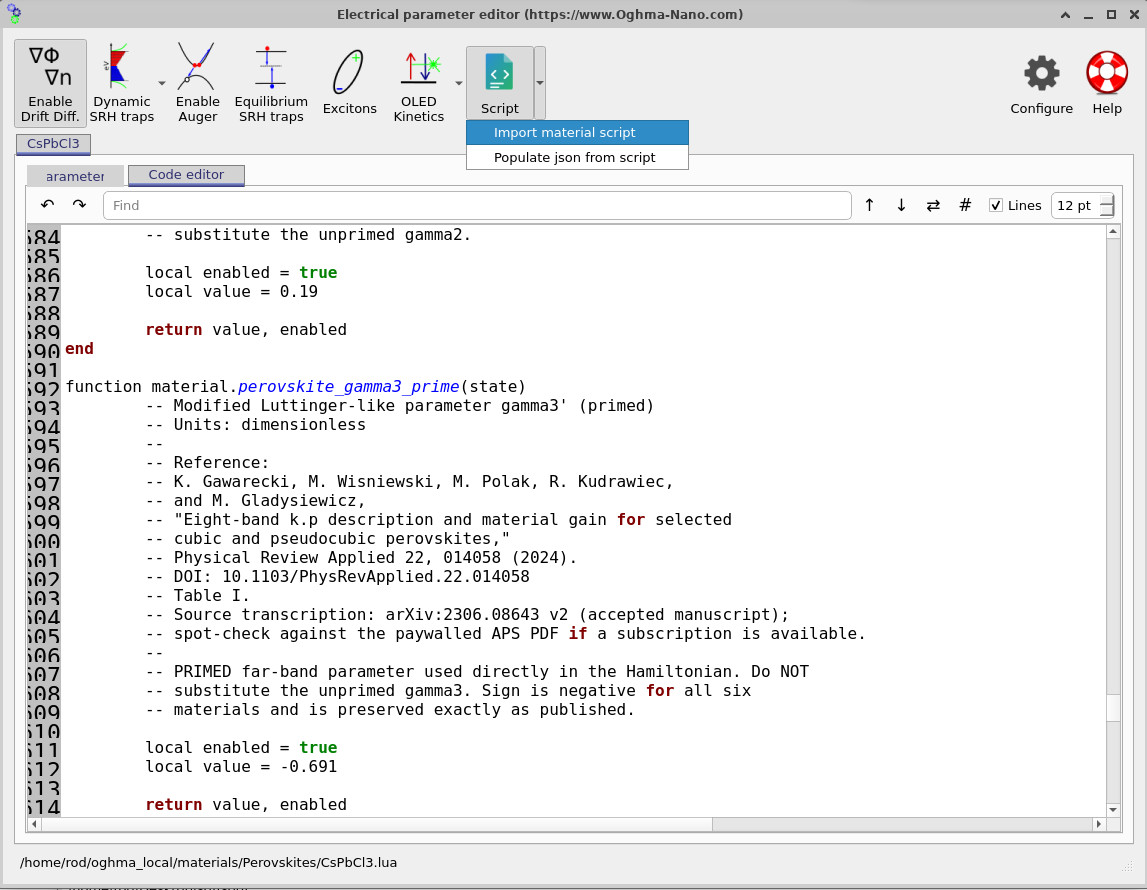
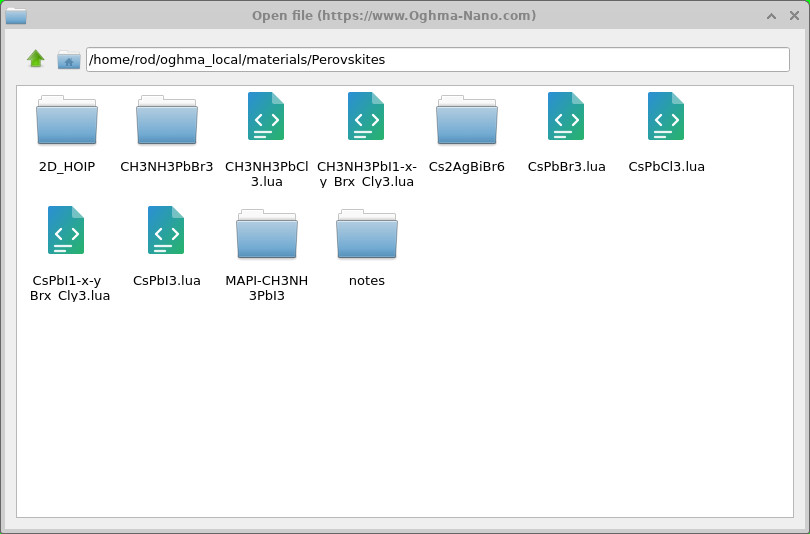
Facendo doppio clic su uno script di materiale, l’insieme completo dei suoi parametri viene importato nella simulazione corrente. Lo script importato viene copiato nella directory della simulazione, dove può essere visualizzato o modificato utilizzando l’editor di codice. Ad esempio, importando CsPbBr3.lua, i parametri originali di CsPbCl3 vengono sostituiti con quelli di CsPbBr3. I nuovi valori verranno utilizzati la prossima volta che la simulazione verrà eseguita.Facendo doppio clic su uno script di materiale, l’insieme completo dei suoi parametri viene importato nella simulazione corrente. Lo script importato viene copiato nella directory della simulazione, dove può essere visualizzato o modificato utilizzando l’editor di codice. Ad esempio, importando CsPbBr3.lua, i parametri originali di CsPbCl3 vengono sostituiti con quelli di CsPbBr3. I nuovi valori verranno utilizzati la prossima volta che la simulazione verrà eseguita.
Se si modificano manualmente alcuni valori, è buona norma aggiornare anche le relative fonti bibliografiche, in modo che l’origine di ciascun parametro rimanga chiara. Ricordate che, per questi calcoli di massa, la modifica dello script Lua è ciò che altera il materiale; non è necessario modificare l’editor dei livelli.Se si modificano manualmente alcuni valori, è buona norma aggiornare anche le relative fonti bibliografiche, in modo che l’origine di ciascun parametro rimanga chiara. Ricordate che, per questi calcoli di massa, la modifica dello script Lua è ciò che altera il materiale; non è necessario modificare l’editor dei livelli.
5. Esecuzione della simulazione e calcolo della struttura a bande.5. Esecuzione della simulazione e calcolo della struttura a bande.
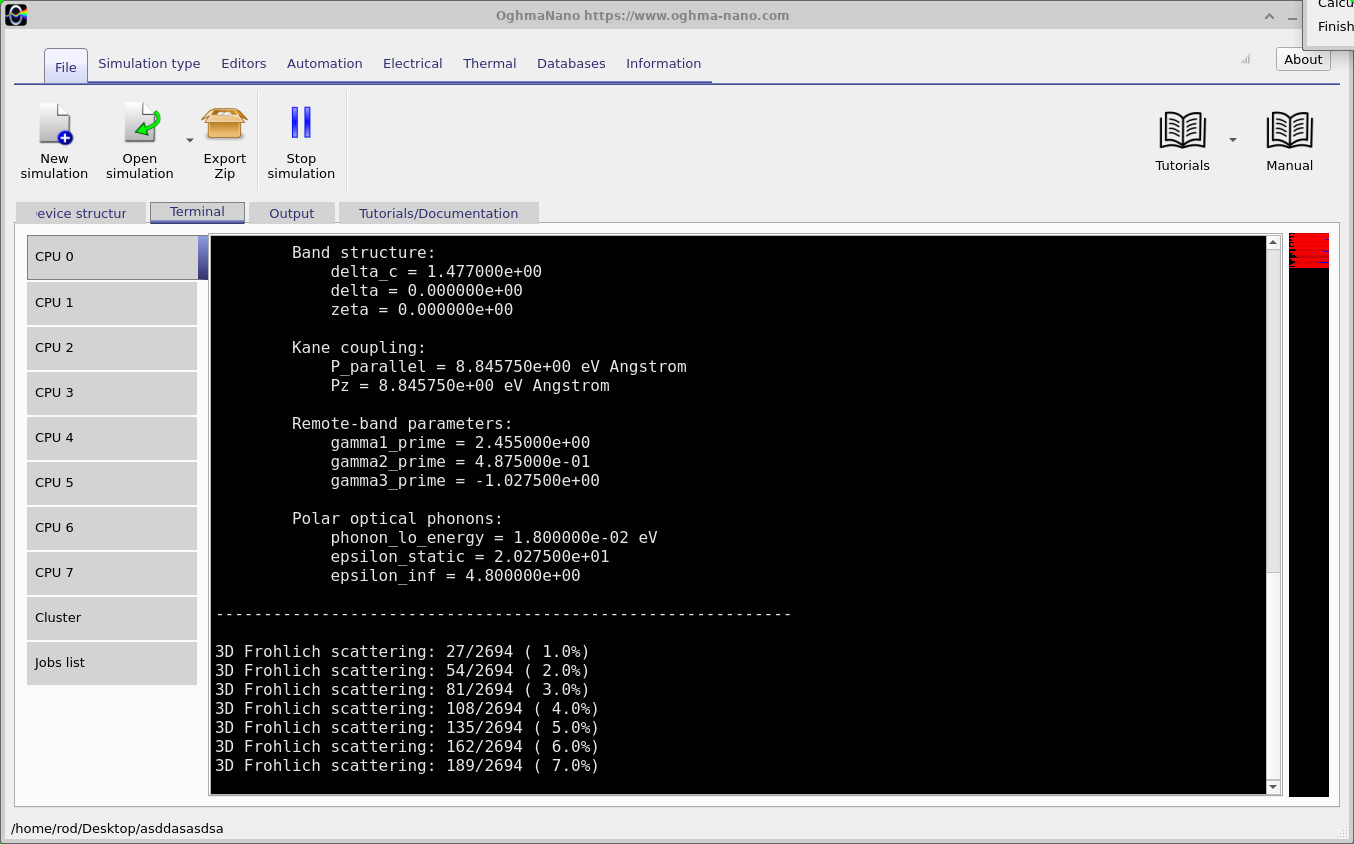
Ora siamo pronti a calcolare la struttura a bande elettroniche del nostro perovskite. Cliccare su «Esegui simulazione» nella finestra principale di OghmaNano. Nella scheda «Terminale» vengono visualizzati i parametri del materiale utilizzati, seguiti dall’avanzamento del calcolo della struttura a bande e dei processi di scattering (vedere ??). È consigliabile controllare questi valori, soprattutto se si è modificato lo script del materiale o si è selezionata una composizione mista di alogenuri.Ora siamo pronti a calcolare la struttura a bande elettroniche del nostro perovskite. Cliccare su «Esegui simulazione» nella finestra principale di OghmaNano. Nella scheda «Terminale» vengono visualizzati i parametri del materiale utilizzati, seguiti dall’avanzamento del calcolo della struttura a bande e dei processi di scattering (vedere ??). È consigliabile controllare questi valori, soprattutto se si è modificato lo script del materiale o si è selezionata una composizione mista di alogenuri.
In questo esempio, stiamo calcolando le proprietà di CsPb(I0,5Br0,25Cl0,25)3. I parametri visualizzati nel Terminale possono essere confrontati con i valori presenti in ?? utilizzando il metodo di interpolazione lineare descritto nella sezione precedente. Ad esempio, la separazione spin-orbita viene calcolata come segue:In questo esempio, stiamo calcolando le proprietà di CsPb(I0,5Br0,25Cl0,25)3. I parametri visualizzati nel Terminale possono essere confrontati con i valori presenti in ?? utilizzando il metodo di interpolazione lineare descritto nella sezione precedente. Ad esempio, la separazione spin-orbita viene calcolata come segue:
\[ \Delta_c = 0.5(1.494) + 0.25(1.476) + 0.25(1.444) = 1.477\ \mathrm{eV}. \]Questo è il valore calcolato dall’algoritmo di risoluzione. I restanti parametri relativi alla struttura a bande vengono calcolati nello stesso modo, offrendo un utile controllo per verificare che la composizione della lega selezionata sia stata caricata correttamente.Questo è il valore calcolato dall’algoritmo di risoluzione. I restanti parametri relativi alla struttura a bande vengono calcolati nello stesso modo, offrendo un utile controllo per verificare che la composizione della lega selezionata sia stata caricata correttamente.
Una volta completata la simulazione, aprire la scheda «Risultati» (vedere ??). OghmaNano salva i risultati calcolati come file CSV, che possono essere visualizzati direttamente all’interno del software oppure esportati per un’analisi più approfondita. Le singole bande elettroniche vengono salvate nella directory bands, mentre tre file aggiuntivi offrono diversi modi per visualizzare i risultati:Una volta completata la simulazione, aprire la scheda «Risultati» (vedere ??). OghmaNano salva i risultati calcolati come file CSV, che possono essere visualizzati direttamente all’interno del software oppure esportati per un’analisi più approfondita. Le singole bande elettroniche vengono salvate nella directory bands, mentre tre file aggiuntivi offrono diversi modi per visualizzare i risultati:
Ec.csv– le bande di conduzione calcolate.Ec.csv– le bande di conduzione calcolate.Ev.csv– le bande di valenza calcolate.Ev.csv– le bande di valenza calcolate.Ec_Ev.csv– la struttura combinata delle bande di conduzione e di valenza.Ec_Ev.csv– la struttura combinata delle bande di conduzione e di valenza.
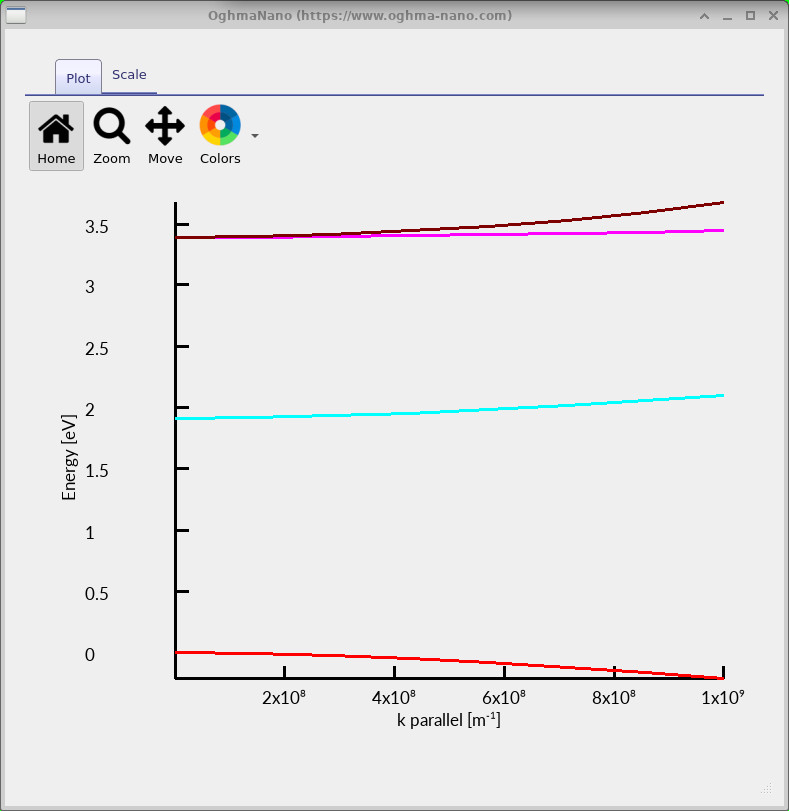
Fate doppio clic su Ec_Ev.csv per visualizzare la struttura a bande del perovskite calcolata, come mostrato in ??. Questo grafico illustra come l’energia degli stati elettronici disponibili varia in funzione del vettore d’onda (k). In termini semplici, mostra la forma delle bande elettroniche, dalla quale è possibile ricavare importanti proprietà, come il divario di banda e le masse efficaci.Fate doppio clic su Ec_Ev.csv per visualizzare la struttura a bande del perovskite calcolata, come mostrato in ??. Questo grafico illustra come l’energia degli stati elettronici disponibili varia in funzione del vettore d’onda (k). In termini semplici, mostra la forma delle bande elettroniche, dalla quale è possibile ricavare importanti proprietà, come il divario di banda e le masse efficaci.
Per interpretare i risultati, analizziamo innanzitutto il centro del diagramma, dove il valore k = 0 corrisponde al punto R della zona di Brillouin. L’energia del punto più alto della banda di valenza viene utilizzata come riferimento e, di conseguenza, viene impostata a 0 eV. Partendo dal punto più basso del grafico e procedendo verso l’alto, è possibile individuare tre caratteristiche principali:Per interpretare i risultati, analizziamo innanzitutto il centro del diagramma, dove il valore k = 0 corrisponde al punto R della zona di Brillouin. L’energia del punto più alto della banda di valenza viene utilizzata come riferimento e, di conseguenza, viene impostata a 0 eV. Partendo dal punto più basso del grafico e procedendo verso l’alto, è possibile individuare tre caratteristiche principali:
- La banda di valenza (in rosso): la banda di valenza più alta si incurva verso il basso a partire da 0 eV. La sua curvatura è correlata alla massa effettiva delle lacune nel materiale.La banda di valenza (in rosso): la banda di valenza più alta si incurva verso il basso a partire da 0 eV. La sua curvatura è correlata alla massa effettiva delle lacune nel materiale.
- La banda di conduzione più bassa (indicata in ciano): questa inizia a circa 1,91 eV, determinando la banda proibita fondamentale del perovskite misto-alogenuro. Questo valore corrisponde a quello calcolato mediante l'interpolazione delle bande proibite dei tre composti puri descritti nella sezione precedente (1,912 eV).La banda di conduzione più bassa (indicata in ciano): questa inizia a circa 1,91 eV, determinando la banda proibita fondamentale del perovskite misto-alogenuro. Questo valore corrisponde a quello calcolato mediante l'interpolazione delle bande proibite dei tre composti puri descritti nella sezione precedente (1,912 eV).
- Le bande di conduzione superiori: queste iniziano a circa 3,39 eV, ovvero a circa 1,477 eV sopra la banda di conduzione più bassa. Questa separazione è dovuta al forte accoppiamento spin-orbita presente nei perovskiti alogenuri di piombo. Le bande si separano all’aumentare del vettore d’onda perché presentano curvature diverse.Le bande di conduzione superiori: queste iniziano a circa 3,39 eV, ovvero a circa 1,477 eV sopra la banda di conduzione più bassa. Questa separazione è dovuta al forte accoppiamento spin-orbita presente nei perovskiti alogenuri di piombo. Le bande si separano all’aumentare del vettore d’onda perché presentano curvature diverse.
Un aspetto importante della struttura a bande è la curvatura delle bande stesse. Le bande con una curvatura più accentuata corrispondono generalmente a portatori di carica con una massa efficace inferiore, mentre le bande più piatte corrispondono a portatori più pesanti. Questo diventa particolarmente rilevante quando si calcola la mobilità dei portatori di carica, poiché la struttura a bande determina come elettroni e lacune reagiscono a un campo elettrico applicato.Un aspetto importante della struttura a bande è la curvatura delle bande stesse. Le bande con una curvatura più accentuata corrispondono generalmente a portatori di carica con una massa efficace inferiore, mentre le bande più piatte corrispondono a portatori più pesanti. Questo diventa particolarmente rilevante quando si calcola la mobilità dei portatori di carica, poiché la struttura a bande determina come elettroni e lacune reagiscono a un campo elettrico applicato.
Infine, è bene ricordare che questo modello descrive la struttura elettronica nelle vicinanze del gap di banda, e non sull’intera zona di Brillouin. L’intervallo di vettori d’onda mostrato qui si estende fino a circa 109 m−1 (0,1 Å−1), un valore paragonabile all’intervallo in cui Gawarecki e collaboratori dimostrano una buona corrispondenza con i calcoli DFT (come mostrato nella loro Figura 3). Pertanto, le previsioni che si discostano notevolmente dal punto R devono essere considerate con cautela.Infine, è bene ricordare che questo modello descrive la struttura elettronica nelle vicinanze del gap di banda, e non sull’intera zona di Brillouin. L’intervallo di vettori d’onda mostrato qui si estende fino a circa 109 m−1 (0,1 Å−1), un valore paragonabile all’intervallo in cui Gawarecki e collaboratori dimostrano una buona corrispondenza con i calcoli DFT (come mostrato nella loro Figura 3). Pertanto, le previsioni che si discostano notevolmente dal punto R devono essere considerate con cautela.
6. Calcolo della struttura a bande dei perovskiti misti alogenuri6. Calcolo della struttura a bande dei perovskiti misti alogenuri
I perovskiti a base di alogenuri misti offrono un metodo pratico per modificare le proprietà elettroniche di un materiale variando le proporzioni relative di iodio, bromo e cloro. Ad esempio, sostituendo parte dello iodio presente nel CsPbI3 con bromo, si ottiene generalmente un aumento del divario di energia, il che consente di regolare le proprietà ottiche ed elettroniche per diverse applicazioni. Nella pratica, i ricercatori che conducono esperimenti utilizzano spesso composizioni che si collocano in una posizione intermedia tra i tre composti alogenuri puri.I perovskiti a base di alogenuri misti offrono un metodo pratico per modificare le proprietà elettroniche di un materiale variando le proporzioni relative di iodio, bromo e cloro. Ad esempio, sostituendo parte dello iodio presente nel CsPbI3 con bromo, si ottiene generalmente un aumento del divario di energia, il che consente di regolare le proprietà ottiche ed elettroniche per diverse applicazioni. Nella pratica, i ricercatori che conducono esperimenti utilizzano spesso composizioni che si collocano in una posizione intermedia tra i tre composti alogenuri puri.
OghmaNano consente di stimare la struttura a bande di composizioni miste di alogenuri, senza richiedere un set separato di parametri di struttura a bande pubblicati per ogni possibile miscela. Questo è particolarmente utile quando si studiano materiali preparati in laboratorio: inserendo la composizione di un campione, è possibile calcolare la struttura a bande prevista, esaminare come la banda proibita varia in funzione della composizione e, successivamente, analizzare la sua capacità di diffusione e la mobilità dei portatori di carica. Inoltre, permette di studiare come la sostituzione graduale di un alogenuro con un altro influisca sulle proprietà elettroniche del materiale.OghmaNano consente di stimare la struttura a bande di composizioni miste di alogenuri, senza richiedere un set separato di parametri di struttura a bande pubblicati per ogni possibile miscela. Questo è particolarmente utile quando si studiano materiali preparati in laboratorio: inserendo la composizione di un campione, è possibile calcolare la struttura a bande prevista, esaminare come la banda proibita varia in funzione della composizione e, successivamente, analizzare la sua capacità di diffusione e la mobilità dei portatori di carica. Inoltre, permette di studiare come la sostituzione graduale di un alogenuro con un altro influisca sulle proprietà elettroniche del materiale.
Sono fornite due formulazioni di materiali a base di alogenuri misti: CsPb(I1−x−yBrxCly)3 e la sua variante contenente metilammonio (MA). In queste formule, x rappresenta la frazione di bromuro, y la frazione di cloruro e la restante parte, 1 − x − y, rappresenta la frazione di ioduro. Le frazioni devono soddisfare le seguenti condizioni: x ≥ 0, y ≥ 0 e x + y ≤ 1, in modo che la composizione totale degli alogenuri sia sempre pari al 100%.Sono fornite due formulazioni di materiali a base di alogenuri misti: CsPb(I1−x−yBrxCly)3 e la sua variante contenente metilammonio (MA). In queste formule, x rappresenta la frazione di bromuro, y la frazione di cloruro e la restante parte, 1 − x − y, rappresenta la frazione di ioduro. Le frazioni devono soddisfare le seguenti condizioni: x ≥ 0, y ≥ 0 e x + y ≤ 1, in modo che la composizione totale degli alogenuri sia sempre pari al 100%.
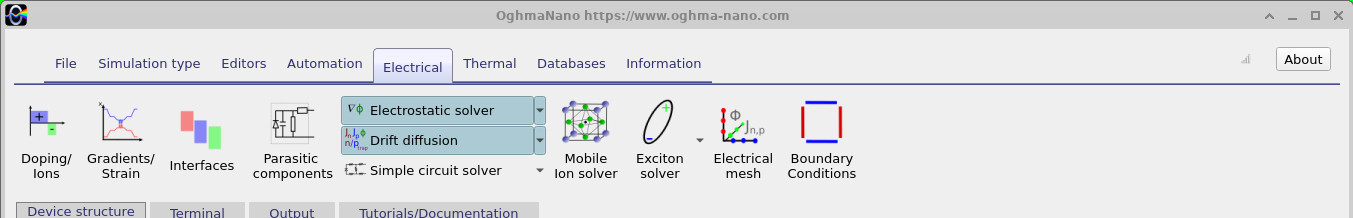
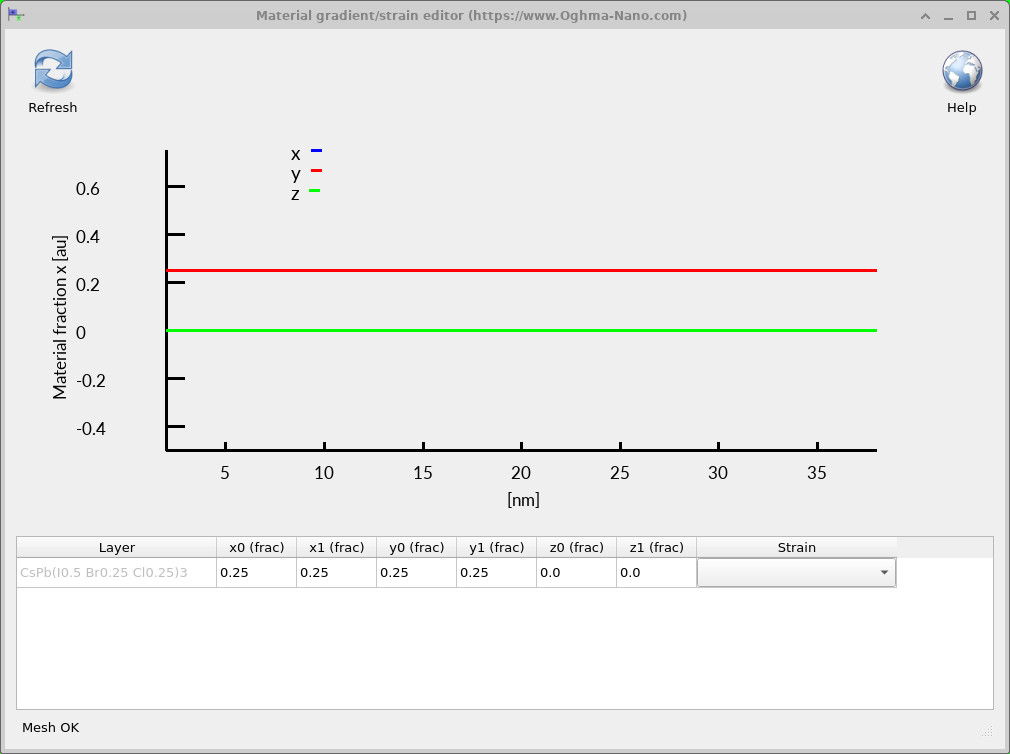
Per calcolare le proprietà di una lega, innanzitutto, importare lo script del materiale misto di alogenuri appropriato utilizzando il metodo descritto nella sezione precedente. Successivamente, aprire la scheda «Electrical» e fare clic su «Gradients/Strain» (vedere ??). Si aprirà l’editor della composizione del materiale (vedere ??), dove è possibile inserire le frazioni di bromuro e cloruro.Per calcolare le proprietà di una lega, innanzitutto, importare lo script del materiale misto di alogenuri appropriato utilizzando il metodo descritto nella sezione precedente. Successivamente, aprire la scheda «Electrical» e fare clic su «Gradients/Strain» (vedere ??). Si aprirà l’editor della composizione del materiale (vedere ??), dove è possibile inserire le frazioni di bromuro e cloruro.
L’editor consente di specificare la composizione all’inizio (x0, y0, z0) e alla fine (x1, y1, z1) del livello. Poiché stiamo eseguendo un calcolo su larga scala, la composizione dovrebbe essere uniforme, quindi inserire gli stessi valori sia all’inizio che alla fine. Ad esempio, impostando x0 = x1 = 0,25 e y0 = y1 = 0,25 si ottiene CsPb(I0,5Br0,25Cl0,25)3, che contiene il 50% di ioduro, il 25% di bromuro e il 25% di cloruro. Questo è illustrato in ??. I valori di z non vengono utilizzati in questi script sui materiali.L’editor consente di specificare la composizione all’inizio (x0, y0, z0) e alla fine (x1, y1, z1) del livello. Poiché stiamo eseguendo un calcolo su larga scala, la composizione dovrebbe essere uniforme, quindi inserire gli stessi valori sia all’inizio che alla fine. Ad esempio, impostando x0 = x1 = 0,25 e y0 = y1 = 0,25 si ottiene CsPb(I0,5Br0,25Cl0,25)3, che contiene il 50% di ioduro, il 25% di bromuro e il 25% di cloruro. Questo è illustrato in ??. I valori di z non vengono utilizzati in questi script sui materiali.
Per stimare le proprietà elettroniche di una lega, OghmaNano utilizza l’interpolazione lineare tra i parametri dei tre composti puri. Si tratta degli stessi parametri dei materiali pubblicati e elencati in ??. Invece di interpolare la struttura a bande finale, il software calcola innanzitutto un nuovo insieme di parametri dei materiali per la composizione scelta e quindi utilizza questi parametri per eseguire il calcolo della struttura a bande.Per stimare le proprietà elettroniche di una lega, OghmaNano utilizza l’interpolazione lineare tra i parametri dei tre composti puri. Si tratta degli stessi parametri dei materiali pubblicati e elencati in ??. Invece di interpolare la struttura a bande finale, il software calcola innanzitutto un nuovo insieme di parametri dei materiali per la composizione scelta e quindi utilizza questi parametri per eseguire il calcolo della struttura a bande.
Ad esempio, il divario di energia, lo splitting dovuto all’interazione spin-orbita e i parametri che controllano la forma delle bande elettroniche vengono calcolati ciascuno come media ponderata dei valori corrispondenti per ioduro, bromuro e cloruro. L’espressione generale è:Ad esempio, il divario di energia, lo splitting dovuto all’interazione spin-orbita e i parametri che controllano la forma delle bande elettroniche vengono calcolati ciascuno come media ponderata dei valori corrispondenti per ioduro, bromuro e cloruro. L’espressione generale è:
\[ p(x,y) = (1-x-y)\,p_{\mathrm{I}} + x\,p_{\mathrm{Br}} + y\,p_{\mathrm{Cl}}, \]dove p rappresenta un parametro specifico del materiale, e pI, pBr e pCl sono i valori corrispondenti per i tre composti puri. Nell’esempio sopra riportato, il calcolo utilizza il 50% del valore dello ioduro, il 25% del valore del bromuro e il 25% del valore del cloruro.dove p rappresenta un parametro specifico del materiale, e pI, pBr e pCl sono i valori corrispondenti per i tre composti puri. Nell’esempio sopra riportato, il calcolo utilizza il 50% del valore dello ioduro, il 25% del valore del bromuro e il 25% del valore del cloruro.
A titolo di esempio, utilizzando i valori relativi alle bande energetiche presenti nella tabella dei parametri, il valore stimato della banda energetica di CsPb(I0.5Br0.25Cl0.25)3 risulta essere:A titolo di esempio, utilizzando i valori relativi alle bande energetiche presenti nella tabella dei parametri, il valore stimato della banda energetica di CsPb(I0.5Br0.25Cl0.25)3 risulta essere:
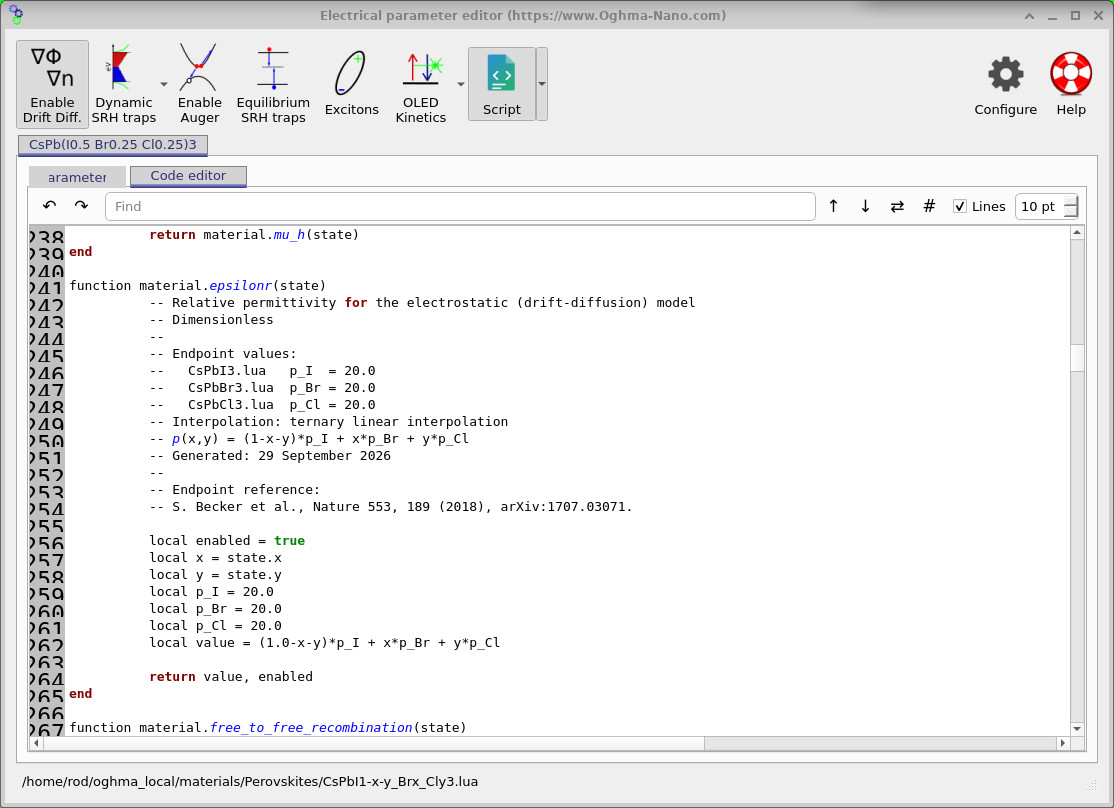
\[ E_g = 0.5(1.416) + 0.25(2.073) + 0.25(2.744) = 1.912\ \mathrm{eV}. \]Lo stesso metodo di interpolazione viene applicato anche alle altre proprietà numeriche presenti nello script del materiale, compresa la permittività relativa mostrata in ??. Nel caso in cui una proprietà dipenda dalla temperatura, vengono interpolati i relativi coefficienti. In questo modo è possibile generare un insieme coerente di parametri per qualsiasi composizione mista di alogenuri scelta e quindi utilizzarli per calcolare la struttura delle bande elettroniche e le successive proprietà di trasporto.Lo stesso metodo di interpolazione viene applicato anche alle altre proprietà numeriche presenti nello script del materiale, compresa la permittività relativa mostrata in ??. Nel caso in cui una proprietà dipenda dalla temperatura, vengono interpolati i relativi coefficienti. In questo modo è possibile generare un insieme coerente di parametri per qualsiasi composizione mista di alogenuri scelta e quindi utilizzarli per calcolare la struttura delle bande elettroniche e le successive proprietà di trasporto.
L’interpolazione lineare rappresenta un utile punto di partenza per l’analisi delle composizioni dei materiali, in particolare quando i dati sperimentali sono limitati. Tuttavia, i veri perovskiti a base di alogenuri misti non sempre mostrano un comportamento lineare. Ad esempio, la banda proibita può presentare una curvatura, con conseguente differenza tra il valore misurato e quello previsto tramite una semplice interpolazione. Inoltre, il modello non tiene esplicitamente conto del disordine locale delle leghe e mantiene le ipotesi relative alla fase cristallina dei parametri originali. Per confronti quantitativi con un campione di laboratorio specifico, le proprietà calcolate devono quindi essere verificate confrontandole con le misurazioni sperimentali, apportando le modifiche necessarie allo script Lua del materiale.L’interpolazione lineare rappresenta un utile punto di partenza per l’analisi delle composizioni dei materiali, in particolare quando i dati sperimentali sono limitati. Tuttavia, i veri perovskiti a base di alogenuri misti non sempre mostrano un comportamento lineare. Ad esempio, la banda proibita può presentare una curvatura, con conseguente differenza tra il valore misurato e quello previsto tramite una semplice interpolazione. Inoltre, il modello non tiene esplicitamente conto del disordine locale delle leghe e mantiene le ipotesi relative alla fase cristallina dei parametri originali. Per confronti quantitativi con un campione di laboratorio specifico, le proprietà calcolate devono quindi essere verificate confrontandole con le misurazioni sperimentali, apportando le modifiche necessarie allo script Lua del materiale.
6. Calcolo della mobilità e della diffusione dei portatori di carica nei materiali perovskitici6. Calcolo della mobilità e della diffusione dei portatori di carica nei materiali perovskitici
Dopo aver calcolato la struttura delle bande elettroniche, OghmaNano può ora utilizzare questi risultati per determinare quanto facilmente elettroni e lacune si muovono attraverso il perovskite. Ciò richiede che prendiamo in considerazione non solo la forma delle bande elettroniche, ma anche come i portatori di carica interagiscono con le vibrazioni del reticolo cristallino, note come fononi. Queste interazioni disperdono i portatori, limitandone la mobilità.Dopo aver calcolato la struttura delle bande elettroniche, OghmaNano può ora utilizzare questi risultati per determinare quanto facilmente elettroni e lacune si muovono attraverso il perovskite. Ciò richiede che prendiamo in considerazione non solo la forma delle bande elettroniche, ma anche come i portatori di carica interagiscono con le vibrazioni del reticolo cristallino, note come fononi. Queste interazioni disperdono i portatori, limitandone la mobilità.
Nei perovskiti alogenuri, una delle principali cause di scattering è l’interazione tra le cariche mobili e i fononi ottici longitudinali (LO), nota come scattering elettrone-fonone di Fröhlich. L’intensità di questa interazione dipende dall’energia dei fononi e dalle proprietà dielettriche del materiale. OghmaNano utilizza le bande elettroniche calcolate, insieme ai parametri dei fononi definiti nello script Lua del materiale, per valutare questi processi di scattering e stimare la mobilità delle cariche risultante. Una spiegazione più dettagliata dei principi fisici alla base di questo fenomeno è disponibile nella nostra guida allo scattering elettrone-fonone di Fröhlich.Nei perovskiti alogenuri, una delle principali cause di scattering è l’interazione tra le cariche mobili e i fononi ottici longitudinali (LO), nota come scattering elettrone-fonone di Fröhlich. L’intensità di questa interazione dipende dall’energia dei fononi e dalle proprietà dielettriche del materiale. OghmaNano utilizza le bande elettroniche calcolate, insieme ai parametri dei fononi definiti nello script Lua del materiale, per valutare questi processi di scattering e stimare la mobilità delle cariche risultante. Una spiegazione più dettagliata dei principi fisici alla base di questo fenomeno è disponibile nella nostra guida allo scattering elettrone-fonone di Fröhlich.
I parametri dei fononi sono ricavati da fonti bibliografiche distinte, citate nei documenti relativi al materiale; non fanno parte del set originale di parametri relativi alla struttura a bande di Gawarecki e collaboratori. Le mobilità calcolate in questo caso sono quindi le mobilità limitate da Fröhlich, che descrivono il trasporto di carica quando si considera questo meccanismo di scattering.I parametri dei fononi sono ricavati da fonti bibliografiche distinte, citate nei documenti relativi al materiale; non fanno parte del set originale di parametri relativi alla struttura a bande di Gawarecki e collaboratori. Le mobilità calcolate in questo caso sono quindi le mobilità limitate da Fröhlich, che descrivono il trasporto di carica quando si considera questo meccanismo di scattering.
Una volta completata la simulazione, aprire la scheda «Risultati» (vedere ??). Oltre ai file relativi alla struttura a bande di cui si è parlato in precedenza, si troveranno due importanti cartelle: scattering e mobility. Queste contengono i valori calcolati dei tassi di scattering, i tempi di rilassamento, le statistiche dei portatori di carica e i risultati relativi alla mobilità.Una volta completata la simulazione, aprire la scheda «Risultati» (vedere ??). Oltre ai file relativi alla struttura a bande di cui si è parlato in precedenza, si troveranno due importanti cartelle: scattering e mobility. Queste contengono i valori calcolati dei tassi di scattering, i tempi di rilassamento, le statistiche dei portatori di carica e i risultati relativi alla mobilità.
Aprendo la directory scattering (vedere ??), si visualizza una serie di file CSV che descrivono la diffusione di Fröhlich per le diverse bande elettroniche. I file contenenti frohlich_rate indicano la frequenza di diffusione, mentre quelli contenenti frohlich_tau forniscono il corrispondente tempo di rilassamento. In generale, una maggiore frequenza di diffusione significa che i portatori di carica subiscono la diffusione più frequentemente, con conseguente riduzione del tempo di rilassamento.Aprendo la directory scattering (vedere ??), si visualizza una serie di file CSV che descrivono la diffusione di Fröhlich per le diverse bande elettroniche. I file contenenti frohlich_rate indicano la frequenza di diffusione, mentre quelli contenenti frohlich_tau forniscono il corrispondente tempo di rilassamento. In generale, una maggiore frequenza di diffusione significa che i portatori di carica subiscono la diffusione più frequentemente, con conseguente riduzione del tempo di rilassamento.
Successivamente, aprire la directory mobility (vedere ??). Questa contiene le mobilità calcolate degli elettroni e delle lacune, i tassi di scattering efficaci, i tempi di rilassamento e i livelli di Fermi in funzione della densità di portatori di carica. Questi file ci consentono di studiare come cambiano le proprietà di trasporto all’aumentare del numero di portatori di carica introdotti nel materiale.Successivamente, aprire la directory mobility (vedere ??). Questa contiene le mobilità calcolate degli elettroni e delle lacune, i tassi di scattering efficaci, i tempi di rilassamento e i livelli di Fermi in funzione della densità di portatori di carica. Questi file ci consentono di studiare come cambiano le proprietà di trasporto all’aumentare del numero di portatori di carica introdotti nel materiale.
scattering e mobility.Risultato della simulazione che mostra le directory scattering e mobility.
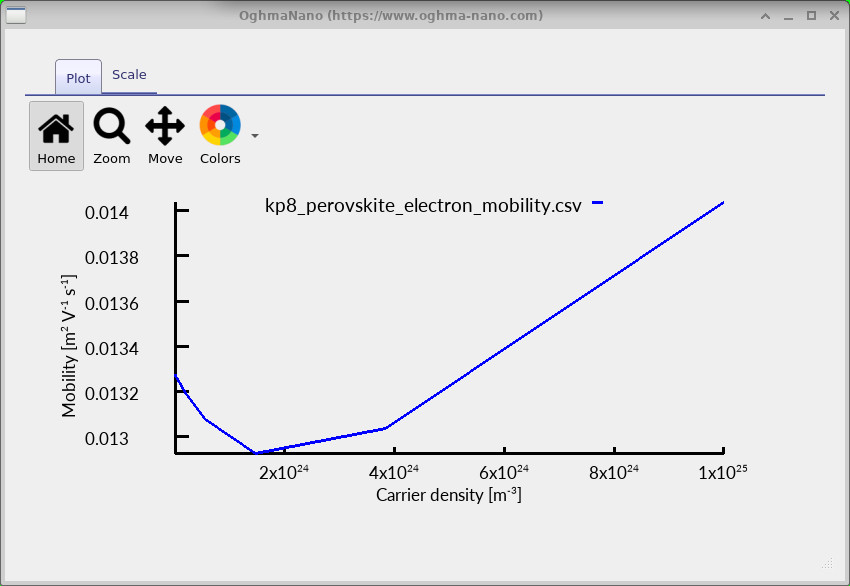
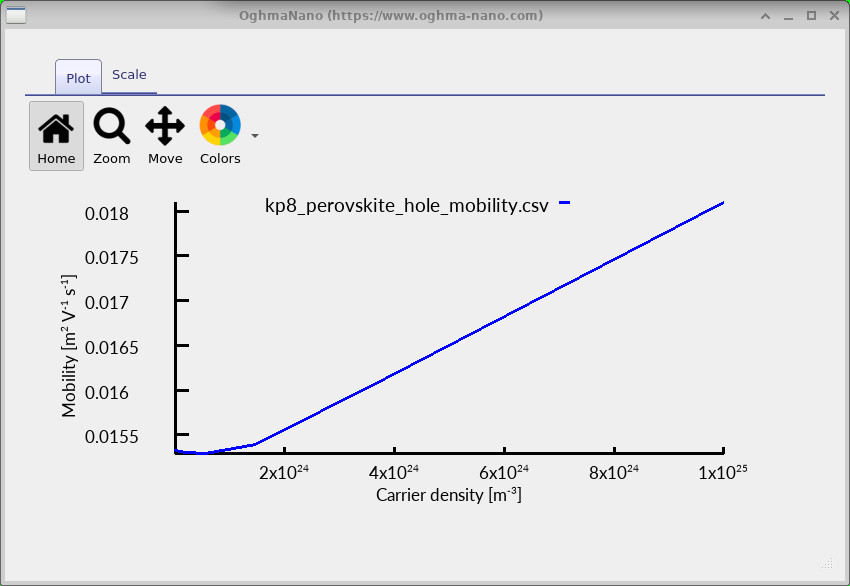
Per esaminare i risultati, fare doppio clic su kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv e kp8_perovskite_hole_mobility.csv. I grafici risultanti sono mostrati di seguito per il composto CsPb(I0.5Br0.25Cl0.25)3.Per esaminare i risultati, fare doppio clic su kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv e kp8_perovskite_hole_mobility.csv. I grafici risultanti sono mostrati di seguito per il composto CsPb(I0.5Br0.25Cl0.25)3.
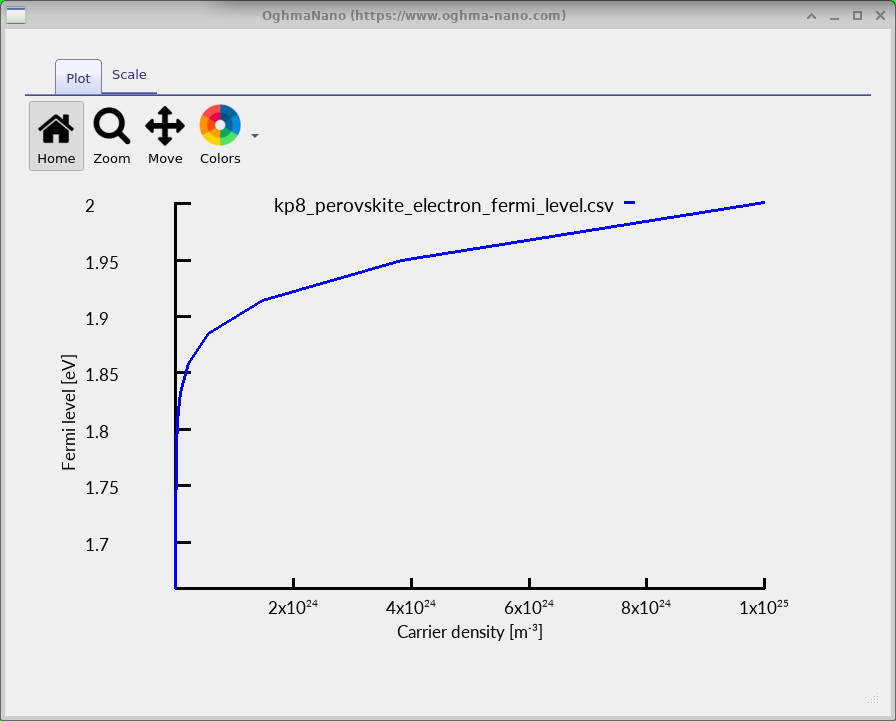
Il primo grafico (vedi ??) mostra come il livello di Fermi degli elettroni varia in funzione della densità di portatori di carica. Il livello di Fermi descrive come gli elettroni sono distribuiti tra i diversi stati elettronici disponibili. Man mano che vengono introdotti più elettroni nel materiale, gli stati a energia inferiore diventano sempre più occupati e il livello di Fermi si sposta verso l’alto. Per questa lega, la banda di conduzione più bassa inizia a circa 1,91 eV. Quando il livello di Fermi si avvicina e entra in questa banda, la distribuzione degli elettroni cambia, il che può influire anche sulle proprietà di trasporto calcolate.Il primo grafico (vedi ??) mostra come il livello di Fermi degli elettroni varia in funzione della densità di portatori di carica. Il livello di Fermi descrive come gli elettroni sono distribuiti tra i diversi stati elettronici disponibili. Man mano che vengono introdotti più elettroni nel materiale, gli stati a energia inferiore diventano sempre più occupati e il livello di Fermi si sposta verso l’alto. Per questa lega, la banda di conduzione più bassa inizia a circa 1,91 eV. Quando il livello di Fermi si avvicina e entra in questa banda, la distribuzione degli elettroni cambia, il che può influire anche sulle proprietà di trasporto calcolate.
I due grafici rimanenti mostrano le corrispondenti mobilità degli elettroni e delle lacune. È interessante notare che la mobilità non rimane costante all’aumentare della densità dei portatori di carica. In questo esempio, la mobilità degli elettroni diminuisce inizialmente leggermente, per poi aumentare a densità più elevate (vedere ??). La mobilità delle lacune calcolata aumenta nella maggior parte dello stesso intervallo di densità (vedere ??).I due grafici rimanenti mostrano le corrispondenti mobilità degli elettroni e delle lacune. È interessante notare che la mobilità non rimane costante all’aumentare della densità dei portatori di carica. In questo esempio, la mobilità degli elettroni diminuisce inizialmente leggermente, per poi aumentare a densità più elevate (vedere ??). La mobilità delle lacune calcolata aumenta nella maggior parte dello stesso intervallo di densità (vedere ??).
La mobilità calcolata può aumentare o diminuire in funzione della densità dei portatori di carica, a seconda del materiale. Questo comportamento è dovuto a due fattori principali:La mobilità calcolata può aumentare o diminuire in funzione della densità dei portatori di carica, a seconda del materiale. Questo comportamento è dovuto a due fattori principali:
- Struttura a bande: all’aumentare della densità di portatori di carica, gli stati elettronici a energia più elevata vengono occupati. Questi stati possono presentare diverse curvature di banda e velocità dei portatori, modificando la facilità con cui la carica si muove all’interno del materiale.Struttura a bande: all’aumentare della densità di portatori di carica, gli stati elettronici a energia più elevata vengono occupati. Questi stati possono presentare diverse curvature di banda e velocità dei portatori, modificando la facilità con cui la carica si muove all’interno del materiale.
- Diffusione: la velocità con cui le cariche interagiscono con i fononi ottici dipende anche dalla loro energia. Se le cariche occupano sempre più spesso stati con tassi di diffusione inferiori, la mobilità può aumentare. Al contrario, una diffusione più intensa può portare a una diminuzione della mobilità.Diffusione: la velocità con cui le cariche interagiscono con i fononi ottici dipende anche dalla loro energia. Se le cariche occupano sempre più spesso stati con tassi di diffusione inferiori, la mobilità può aumentare. Al contrario, una diffusione più intensa può portare a una diminuzione della mobilità.
Per la perovskite a alogenuri misti analizzata in questo caso, la mobilità elettronica calcolata diminuisce inizialmente leggermente per poi aumentare, mentre la mobilità delle lacune aumenta nella maggior parte dell’intervallo di densità considerato nel grafico. Altre composizioni di perovskite potrebbero mostrare andamenti diversi, poiché le loro strutture a bande e i tassi di scattering sono differenti. Questi calcoli ci consentono quindi di studiare come la modifica della composizione del materiale influisce sul trasporto delle cariche.Per la perovskite a alogenuri misti analizzata in questo caso, la mobilità elettronica calcolata diminuisce inizialmente leggermente per poi aumentare, mentre la mobilità delle lacune aumenta nella maggior parte dell’intervallo di densità considerato nel grafico. Altre composizioni di perovskite potrebbero mostrare andamenti diversi, poiché le loro strutture a bande e i tassi di scattering sono differenti. Questi calcoli ci consentono quindi di studiare come la modifica della composizione del materiale influisce sul trasporto delle cariche.
7. Ambito di applicazione e limiti del modello7. Ambito di applicazione e limiti del modello
L’approccio illustrato in questo tutorial prevede un calcolo basato sulla fisica della struttura a bande elettroniche e della mobilità dei portatori di carica nei perovskiti alogenuri metallici tridimensionali. La diffusione elettrone-fonone di Fröhlich è ampiamente riconosciuta come un importante meccanismo intrinseco che limita la mobilità dei portatori di carica in questi materiali, in particolare a temperatura ambiente. L’inclusione di questa interazione offre quindi un metodo fisicamente valido per studiare il trasporto di carica e confrontare diverse composizioni di perovskiti.L’approccio illustrato in questo tutorial prevede un calcolo basato sulla fisica della struttura a bande elettroniche e della mobilità dei portatori di carica nei perovskiti alogenuri metallici tridimensionali. La diffusione elettrone-fonone di Fröhlich è ampiamente riconosciuta come un importante meccanismo intrinseco che limita la mobilità dei portatori di carica in questi materiali, in particolare a temperatura ambiente. L’inclusione di questa interazione offre quindi un metodo fisicamente valido per studiare il trasporto di carica e confrontare diverse composizioni di perovskiti.
Il modello combina la struttura delle bande elettroniche calcolata con lo scattering dei fononi ottici polari per determinare le velocità di scattering, i tempi di rilassamento e la mobilità dei portatori di carica in funzione dell’energia. Le principali ipotesi sono:Il modello combina la struttura delle bande elettroniche calcolata con lo scattering dei fononi ottici polari per determinare le velocità di scattering, i tempi di rilassamento e la mobilità dei portatori di carica in funzione dell’energia. Le principali ipotesi sono:
- Meccanismi di scattering: l’implementazione attuale tiene conto dello scattering di Fröhlich, ma non include ancora lo scattering acustico dei fononi, lo scattering dovuto a difetti o lo scattering dovuto a impurità ionizzate. Di conseguenza, i risultati rappresentano la mobilità limitata dallo scattering di Fröhlich, piuttosto che gli effetti combinati di tutti i meccanismi di scattering.Meccanismi di scattering: l’implementazione attuale tiene conto dello scattering di Fröhlich, ma non include ancora lo scattering acustico dei fononi, lo scattering dovuto a difetti o lo scattering dovuto a impurità ionizzate. Di conseguenza, i risultati rappresentano la mobilità limitata dallo scattering di Fröhlich, piuttosto che gli effetti combinati di tutti i meccanismi di scattering.
- Materiale ideale per il calcolo: il modello descrive un cristallo omogeneo tridimensionale. Gli effetti legati ai bordi dei grani, alle superfici, alle interfacce e al confinamento quantistico non sono esplicitamente inclusi.Materiale ideale per il calcolo: il modello descrive un cristallo omogeneo tridimensionale. Gli effetti legati ai bordi dei grani, alle superfici, alle interfacce e al confinamento quantistico non sono esplicitamente inclusi.
- Struttura cristallina e struttura a bande: i calcoli utilizzano le strutture cubica e pseudo-cubica considerate da Gawarecki e collaboratori e descrivono le bande elettroniche in prossimità del punto R della zona di Brillouin. Altre fasi cristalline e transizioni di fase strutturale non vengono considerate automaticamente.Struttura cristallina e struttura a bande: i calcoli utilizzano le strutture cubica e pseudo-cubica considerate da Gawarecki e collaboratori e descrivono le bande elettroniche in prossimità del punto R della zona di Brillouin. Altre fasi cristalline e transizioni di fase strutturale non vengono considerate automaticamente.
- Leghe a base di alogenuri misti: le proprietà delle composizioni a base di alogenuri misti vengono stimate mediante un’interpolazione lineare tra i composti puri. Ciò consente di esplorare composizioni arbitrarie, sebbene non vengano esplicitamente presi in considerazione effetti quali la variazione della banda proibita e la disorganizzazione locale della lega.Leghe a base di alogenuri misti: le proprietà delle composizioni a base di alogenuri misti vengono stimate mediante un’interpolazione lineare tra i composti puri. Ciò consente di esplorare composizioni arbitrarie, sebbene non vengano esplicitamente presi in considerazione effetti quali la variazione della banda proibita e la disorganizzazione locale della lega.
Combinando una struttura a bande elettronica dettagliata con uno dei principali meccanismi di scattering intrinseci presenti nei perovskiti alogenuri metallici, OghmaNano offre un metodo utile ed efficiente dal punto di vista computazionale per calcolare la mobilità limitata dai fononi. È particolarmente adatto per analizzare le tendenze dei materiali, confrontare le diverse composizioni di alogenuri e comprendere come le variazioni nella struttura elettronica influenzino il trasporto di carica.Combinando una struttura a bande elettronica dettagliata con uno dei principali meccanismi di scattering intrinseci presenti nei perovskiti alogenuri metallici, OghmaNano offre un metodo utile ed efficiente dal punto di vista computazionale per calcolare la mobilità limitata dai fononi. È particolarmente adatto per analizzare le tendenze dei materiali, confrontare le diverse composizioni di alogenuri e comprendere come le variazioni nella struttura elettronica influenzino il trasporto di carica.
8. Ulteriori approfondimenti8. Ulteriori approfondimenti
Ora che siete in grado di calcolare le strutture a bande dei perovskiti, i tassi di scattering e la mobilità dei portatori di carica, provate a modificare i parametri dei materiali per capire come diverse composizioni influenzano i risultati. Di seguito sono riportati tre punti di partenza utili:Ora che siete in grado di calcolare le strutture a bande dei perovskiti, i tassi di scattering e la mobilità dei portatori di carica, provate a modificare i parametri dei materiali per capire come diverse composizioni influenzano i risultati. Di seguito sono riportati tre punti di partenza utili:
Questi esempi sono forniti come punto di partenza. È inoltre possibile modificare i singoli parametri negli script dei materiali Lua per analizzare i materiali descritti nella letteratura scientifica o le composizioni preparate nel proprio laboratorio.Questi esempi sono forniti come punto di partenza. È inoltre possibile modificare i singoli parametri negli script dei materiali Lua per analizzare i materiali descritti nella letteratura scientifica o le composizioni preparate nel proprio laboratorio.