

Struktura pasmowa perowskitów (model 8-pasbowy k·p) — perowskity o strukturze kubicznej CsPbX3, MAPbX3 oraz stopy zawierające mieszaninę halogenków.
1. Wprowadzenie
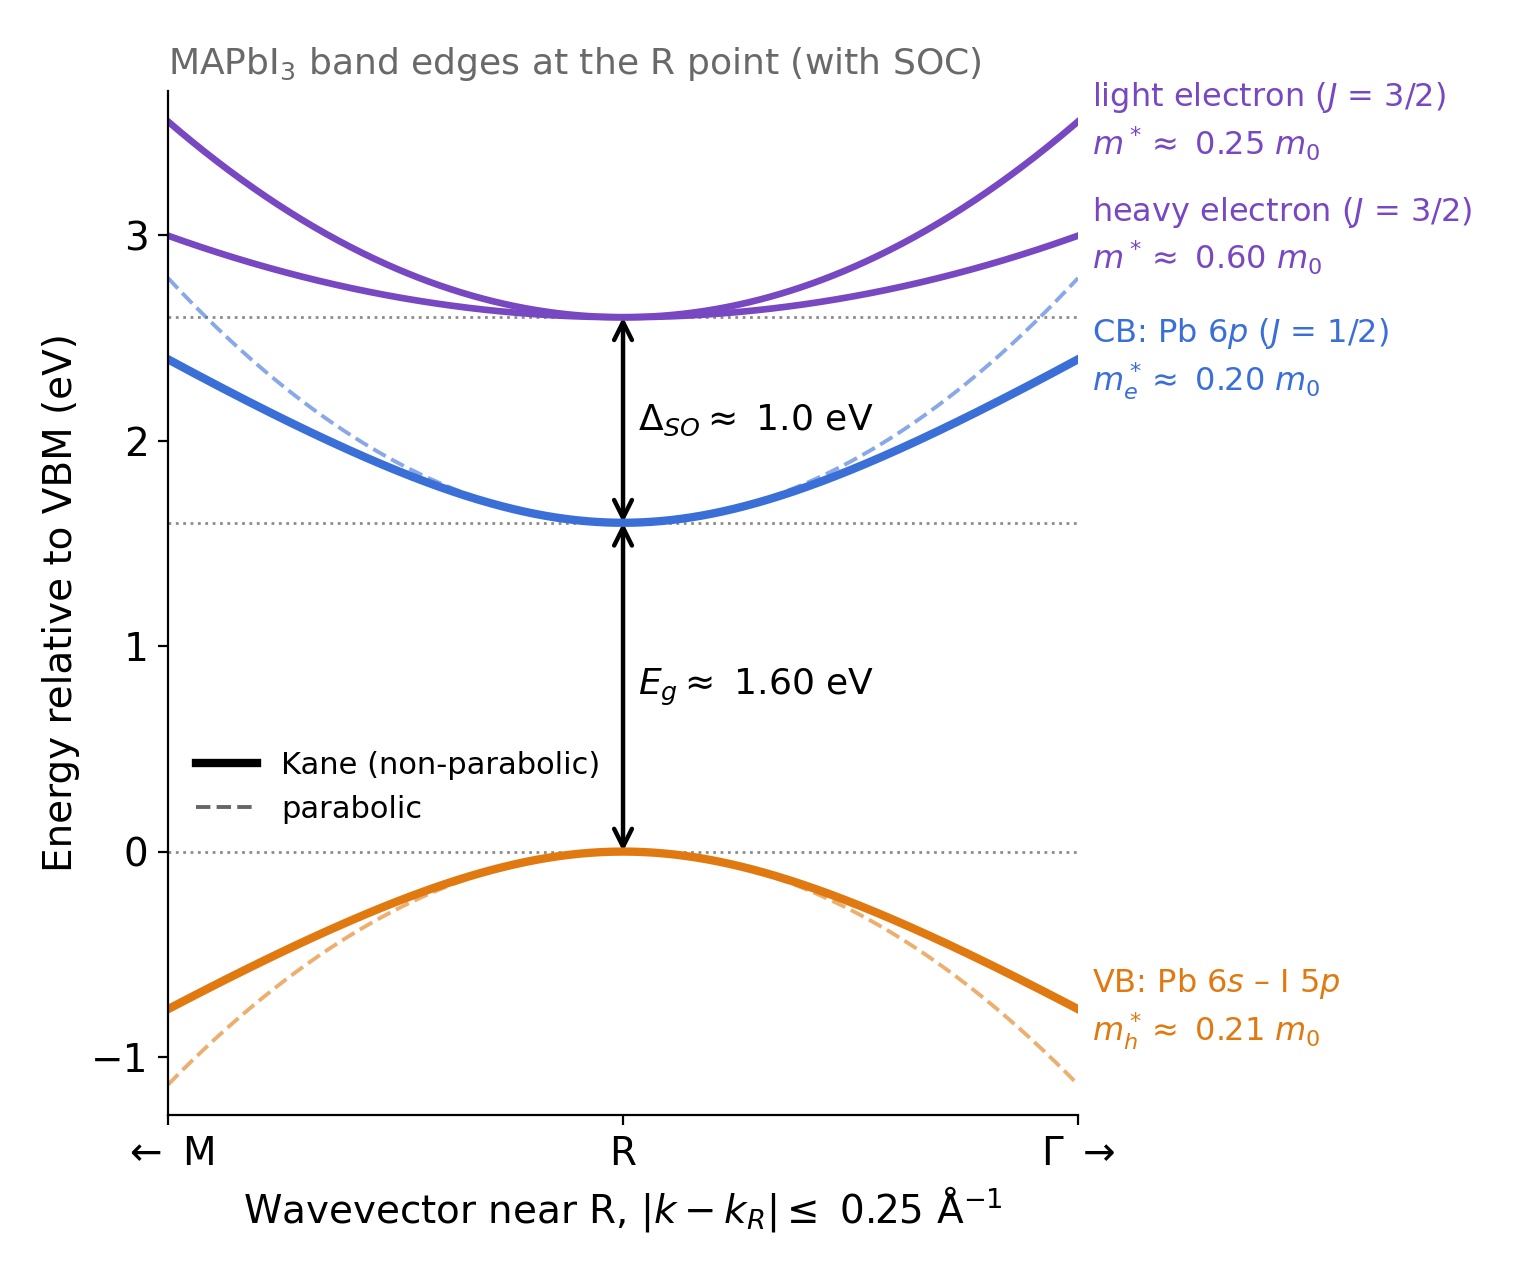
Obliczanie struktury pasmowej i ruchliwości nośników ładunku w metalowych halogenkach perovskitowych jest ważne dla zrozumienia ich właściwości w ogniwach słonecznych, diodach LED i laserach. Materiały takie jak CsPbI3, CsPbBr3 i MAPbI3 (MA = metyloamoniowy) charakteryzują się nietypową strukturą elektroniczną, co przedstawiono w ??. W przeciwieństwie do konwencjonalnych półprzewodników z grupy III–V, takich jak GaAs, ich pasmo walencyjne ma głównie charakter s, a pasmo przewodnictwa – charakter p. Silne sprzężenie spinowo-orbitalne powoduje rozszczepienie pasma przewodnictwa o około 1,4–1,5 eV, przy czym najniższe rozszczepione pasmo przewodnictwa tworzy podstawową przerwę energetyczną w punkcie R strefy Brillouina w fazie kubicznej.
Te pasma elektronowe określają ważne właściwości, w tym efektywną masę, statystykę nośników, wzmocnienie optyczne i ruchliwość. Chociaż metoda oparta na zasadach podstawowych, czyli teoria funkcjonału gęstości (DFT), pozwala obliczyć strukturę elektronową, ocena gęstych siatek wektorów fal dla obliczeń transportowych może być kosztowna. Ośmiopasmowa metoda k·p stanowi wydajną alternatywę, wykorzystując zwarty hamiltonian, którego parametry są określone na podstawie DFT. W niniejszej pracy wykorzystujemy model Gawareckiego i współpracowników, opublikowany w czasopiśmie Physical Review Applied 22, 014058 (2024) (DOI; arXiv), który opisuje sześć kubicznych i pseudokubicznych halogenków ołowiu typu perowskit.
W tym samouczku wyjaśniamy, jak obliczyć elektroniczną strukturę pasmową materiałów CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 oraz stopów zawierających mieszaninę halogenków, korzystając z programu OghmaNano. Wykorzystując opublikowane parametry k·p, obliczamy rozproszenie pasm, a następnie, na podstawie uzyskanych stanów elektronicznych, oceniamy rozpraszanie elektronów na fononach (efekt Fröhlicha), czas relaksacji oraz ograniczoną przez fonony ruchliwość nośników. Analizujemy również statystykę nośników oraz poziom Fermiego w zależności od gęstości nośników.
2. Tworzenie nowej symulacji.
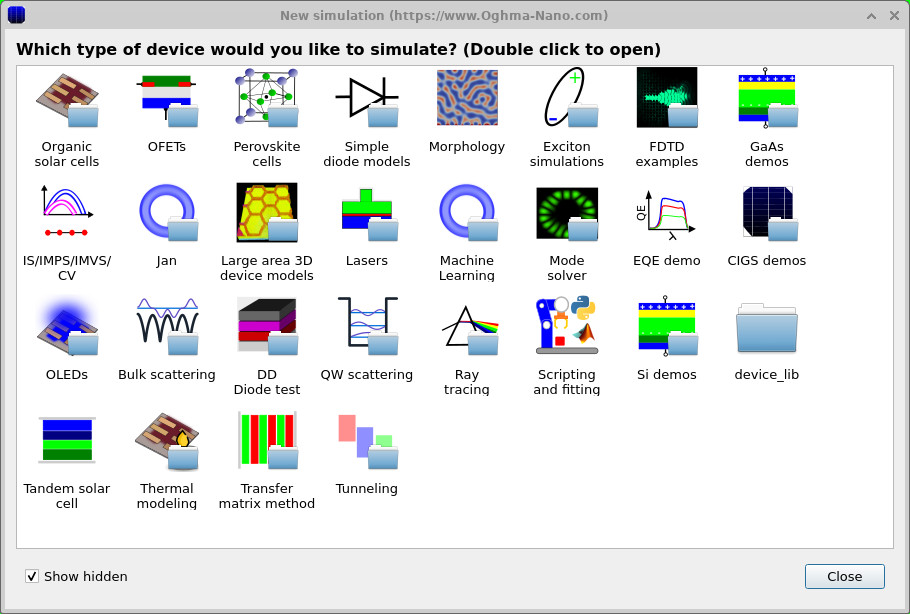
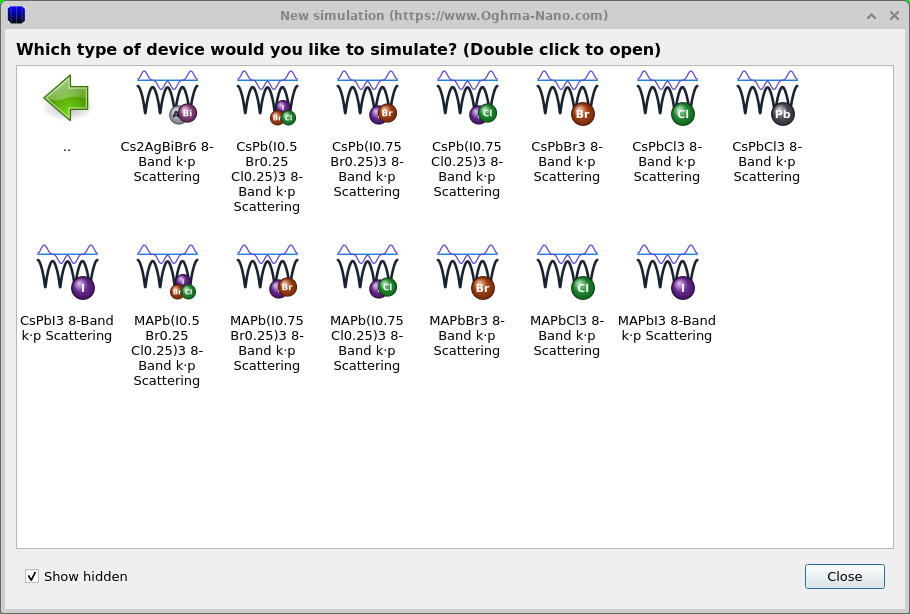
Aby rozpocząć obliczenia dotyczące struktury pasmowej i ruchliwości nośników ładunku w perowskicie, kliknij w pasku narzędzi OghmaNano opcję „Nowa symulacja”, aby otworzyć okno dialogowe wyboru typu symulacji (patrz ??). Kliknij dwukrotnie opcję „Rozpraszanie w materiale”, aby wyświetlić dostępne przykłady perowskitów z ośmioma pasmami (patrz ??).
Podano przykłady dla materiałów CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 oraz kilku stopów zawierających mieszaninę halogenków. Można użyć dowolnego z tych materiałów w tym samouczku, ale zaczniemy od CsPbCl3. Kliknij dwukrotnie odpowiedni przykład symulacji rozpraszania w 8-pasowej strukturze k·p, wybierz folder i zapisz nową symulację.
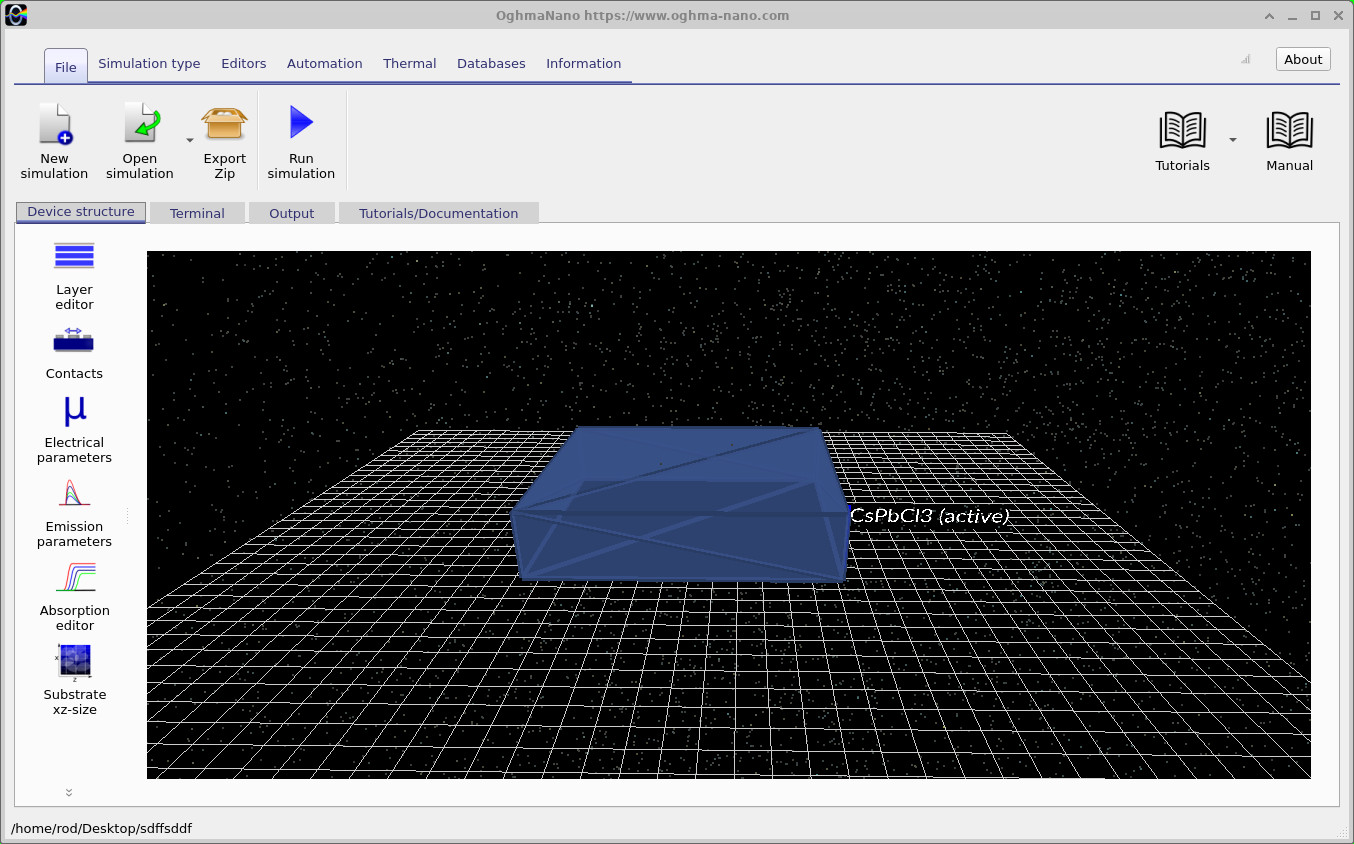
Po zapisaniu, OghmaNano otwiera główne okno symulacji (patrz ??), wyświetlając pojedynczą aktywną warstwę CsPbCl3. Ponieważ jest to obliczenie dla materiału o dużej objętości, warstwa służy jedynie do zdefiniowania badanego materiału; jej fizyczna grubość nie wpływa na obliczoną strukturę pasmową. Symulacja jest teraz gotowa, abyśmy mogli zbadać parametry materiału i ośmiopasmowy model k·p.
3. Analiza parametrów symulacji i właściwości materiałów.
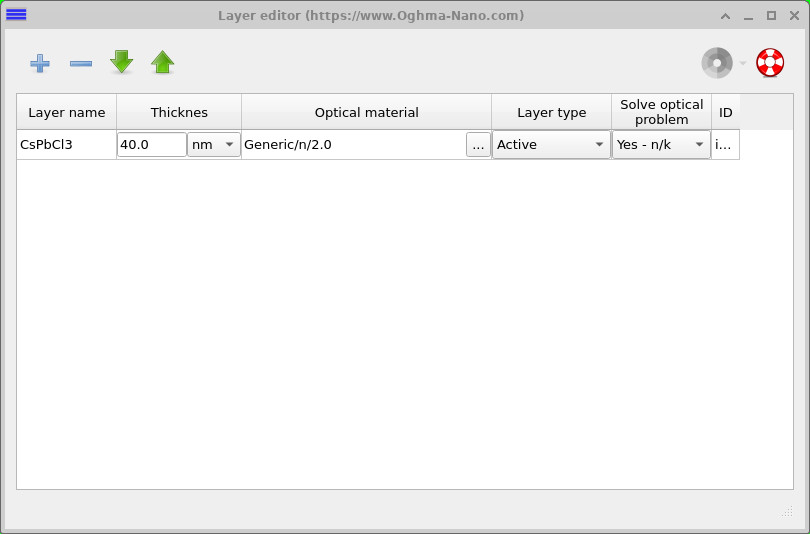
Zanim uruchomisz obliczenia struktury pasmowej, warto poświęcić chwilę na zrozumienie, jak skonfigurowano symulację. Otwórz edytor warstw (patrz ??). Zobaczysz pojedynczą warstwę CsPbCl3 o grubości 40 nm, dla której materiał optyczny jest ustawiony na Generic/n/2.0. Jest to jedynie wartość zastępcza: ponieważ obliczamy właściwości elektroniczne materiału o dużej objętości, ani grubość warstwy, ani jej stałe optyczne nie są wykorzystywane w obliczeniach struktury pasmowej ani mobilności. Dlatego nie ma potrzeby wprowadzania żadnych zmian w edytorze warstw.
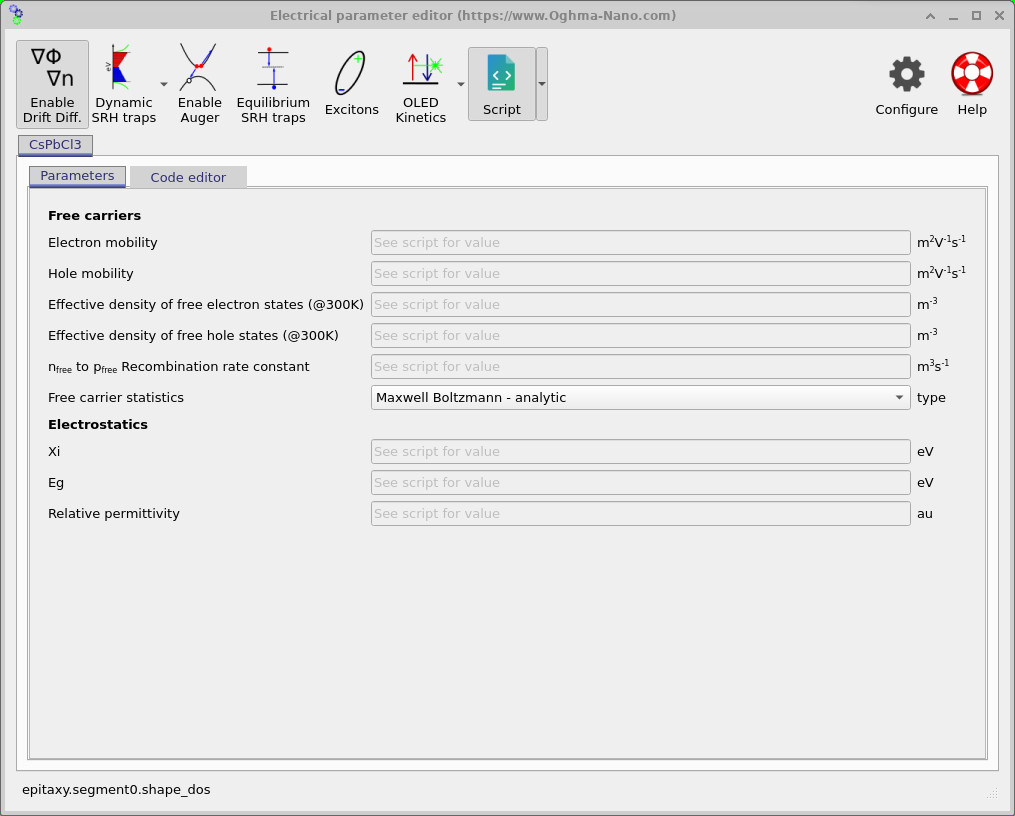
Zamiast tego otwórz okno „Parametry elektryczne” w zakładce „Struktura urządzenia” (patrz ??). Zauważysz, że standardowe parametry materiału, w tym mobilność, przerwa energetyczna, efektywna gęstość stanów i przenikalność dielektryczna, są wyszarzone, a zamiast wartości wyświetlany jest komunikat „Zobacz skrypt”. Jest to zamierzone. Zamiast wprowadzać poszczególne wartości za pomocą interfejsu graficznego, w tej symulacji używany jest skrypt materiałowy Lua do zdefiniowania właściwości fizycznych.
Kliknij zakładkę „Edytor kodu”, aby wyświetlić skrypt materiału CsPbCl3.lua (patrz ??). Na początku pliku znajdują się informacje o materiale, jego strukturze krystalicznej, źródłach parametrów i konwencjach jednostek. W dalszej części pliku zdefiniowane są właściwości materiału, które w odpowiednich przypadkach mogą zależeć od temperatury lub składu.
Przewiń stronę na sam dół skryptu (patrz ??). Znajdziesz tam liczbowe parametry używane do obliczania elektronicznej struktury pasmowej, w tym szerokość pasma, rozszczepienie spinowo-orbitalne oraz kilka parametrów, które kontrolują kształt pasm. Każda wartość jest opatrzona odniesieniem do literatury, co umożliwia prześledzenie obliczeń do pierwotnych badań.
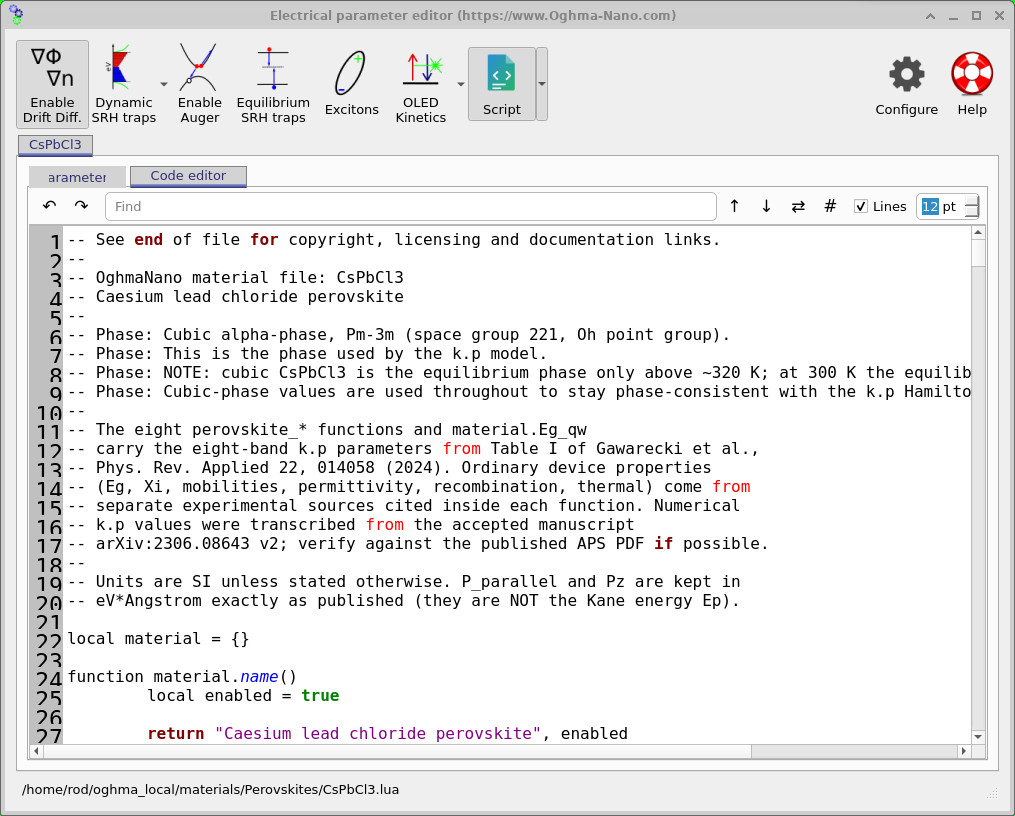
CsPbCl3.lua oraz źródła jego parametrów.
Zrozumienie parametrów wykorzystywanych do obliczania struktury pasmowej.
Obliczenia struktury pasmowej wykorzystują zestaw parametrów materiałowych zaczerpniętych z pracy Gawareckiego i współpracowników (2024). Parametry te opisują energię i kształt pasm elektronowych w pobliżu przerwy energetycznej. Wartości dla wszystkich sześciu obsługiwanych perowskitów podano w ??. W górnej części tabeli znajdują się parametry używane bezpośrednio w obliczeniach, natomiast w dolnej części wymieniono dodatkowe wartości, które z nich wynikają.
| Parametr | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| Eg (elektronowolty) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (eV) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (eV) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (elektronowolty) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P∥ (eV·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (eV·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
Co oznaczają poszczególne parametry?
Poniżej omówiono główne parametry wykorzystywane w obliczeniach struktury pasmowej. Nie ma potrzeby zmiany tych wartości, aby śledzić instrukcje, ale zrozumienie, co one oznaczają, pomoże w porównywaniu różnych materiałów perowskitowych.
- aexp i aDFT – rozmiar kryształu: rozmiar elementarnej komórki kryształu, uzyskany odpowiednio z eksperymentu i obliczeń DFT. Oba parametry podawane są w ångströmach (Å).
- Eg – przerwa energetyczna: różnica energii między górną granicą pasma walencyjnego a dolną granicą najniższego pasma przewodnictwa. Jest to jedna z najważniejszych właściwości półprzewodnika, szczególnie istotna dla ogniw słonecznych i urządzeń emitujących światło.
- Δc — rozszczepienie wynikające z oddziaływania spinu i ruchu orbitalnego: określa różnicę energii między najniższym pasmem przewodnictwa a wyższymi pasmami przewodnictwa. To rozszczepienie jest szczególnie duże w perowskitach z halogenkami ołowiu ze względu na obecność ciężkich atomów ołowiu.
- δ — Dodatkowe rozszczepienie pasma: uwzględnia niewielkie dodatkowe oddzielenie między wyższymi pasmami przewodnictwa, gdy struktura kryształu nie jest idealnie kubiczna.
- ζ — rozszczepienie zależne od spinu: opisuje dodatkowe rozszczepienie pasm elektronowych, które może występować w materiałach o obniżonej symetrii krystalicznej. Efekt ten jest również znany jako rozszczepienie Rashby.
- P∥ i Pz – sprzężenie pasm: opisz, jak silnie oddziałują ze sobą pasma walencyjne i przewodnictwa. Te wartości wpływają na kształt i krzywiznę obliczonych pasm, a w konsekwencji na efektywną masę nośników ładunku. Oddzielne wartości odnoszą się do różnych kierunków w strukturze krystalicznej.
- γ′1, γ′2 i γ′3 – parametry określające kształt pasm: pomagają określić, jak pasma elektronowe wyginają się i zmieniają w zależności od kierunku w strukturze krystalicznej. Są one istotne przy obliczaniu efektywnych mas i ruchliwości nośników.
- mv — efektywna masa w paśmie walencyjnym: określa, jak „dziura” reaguje na działającą siłę w materiale. Jest związana z krzywizną pasma walencyjnego i wyrażana w odniesieniu do masy swobodnego elektronu (m0).
- γ1, γ2 i γ3 – parametry pochodne: dodatkowe wartości obliczane na podstawie modelu i zawarte w pierwotnej publikacji jako odniesienie. Do obliczeń struktury pasmowej wykorzystywane są wartości oznaczone apostrofem, wymienione powyżej, a nie te pochodne.
Wszystkie te parametry są już zawarte w plikach materiałowych OghmaNano, więc nie ma potrzeby wprowadzania ich ręcznie. Po wybraniu innego materiału, jego odpowiednie parametry są ładowane automatycznie. W następnej sekcji omówimy, jak przełączać się między perowskitami i badać różne składniki materiałów.
4. Zmiana parametrów materiałowych
W przypadku tego typu obliczeń struktury pasmowej, właściwości materiału są definiowane wyłącznie za pomocą skryptu Lua. Symulacja jest w zasadzie jednowymiarowym (0D) obliczeniem elektrycznym, co oznacza, że fizyczne wymiary wyświetlane w edytorze warstw nie są wykorzystywane. Zamiast tego, wszystkie właściwości materiału niezbędne do obliczenia struktury pasmowej, rozpraszania i ruchliwości są pobierane bezpośrednio ze skryptu.
Istnieją dwa sposoby na zmianę parametrów materiału. Można bezpośrednio edytować istniejący skrypt, na przykład, jeśli znajdzie się alternatywne wartości w literaturze naukowej lub chce się zbadać, jak zmiana konkretnego parametru wpływa na wyniki. Alternatywnie, można załadować zupełnie inny perowskit z bazy danych materiałów OghmaNano.
Aby zaimportować nowy materiał, kliknij małą strzałkę obok przycisku „Skrypt” w edytorze parametrów elektrycznych i wybierz opcję „Importuj skrypt materiału” (patrz ??). Spowoduje to otwarcie biblioteki materiałów w lokalizacji materials/Perovskites/ (patrz ??). Biblioteka zawiera definicje materiałów, takie jak CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 oraz mieszane halogenki perovskitów.
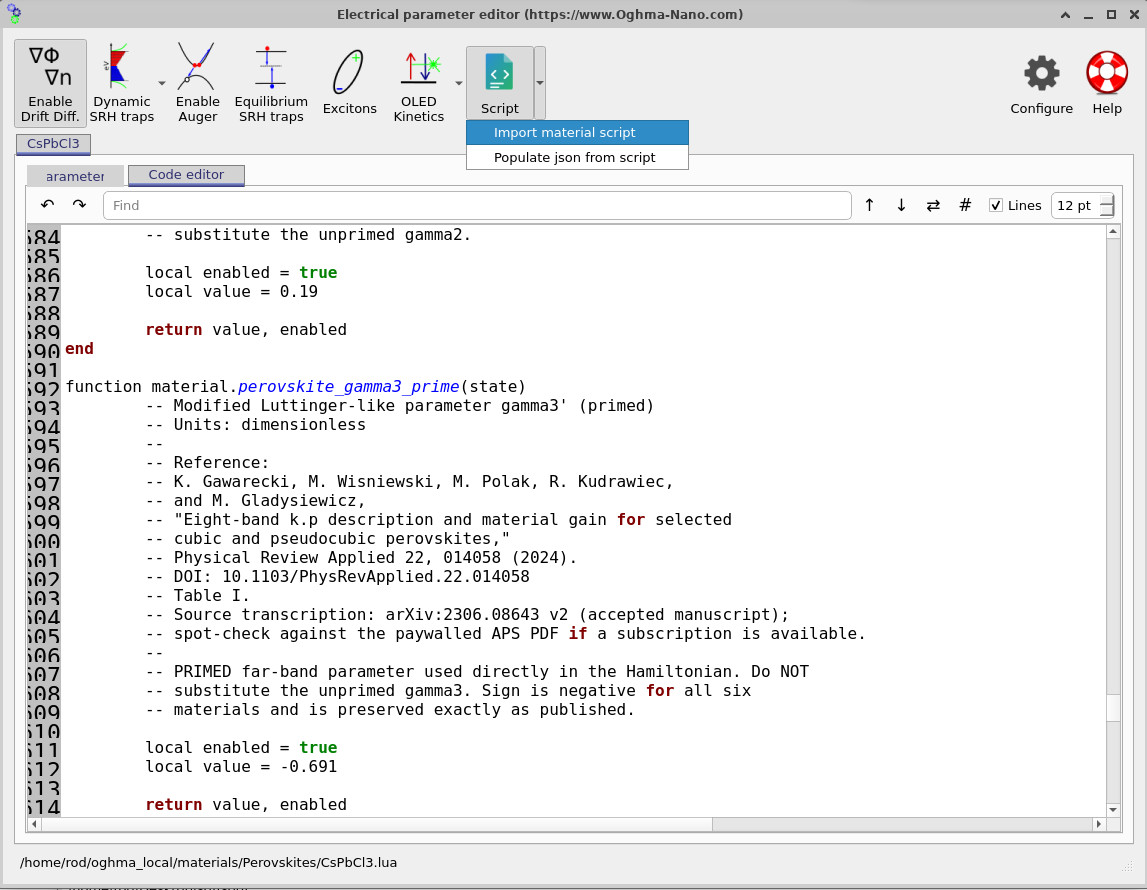
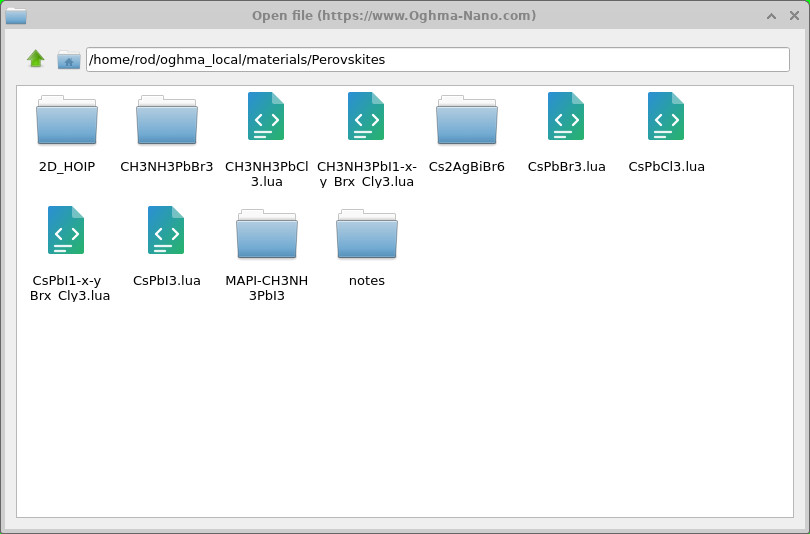
Kliknięcie dwukrotne na skrypt materiału powoduje zaimportowanie całego zestawu jego parametrów do aktualnej symulacji. Zaimportowany skrypt jest kopiowany do katalogu symulacji, gdzie można go wyświetlić lub zmodyfikować za pomocą edytora kodu. Na przykład, zaimportowanie skryptu CsPbBr3.lua zastępuje oryginalne parametry CsPbCl3 parametrami CsPbBr3. Nowe wartości zostaną użyte podczas następnego uruchomienia symulacji.
Jeśli ręcznie zmieniasz jakiekolwiek wartości, warto zaktualizować odpowiednie odnośniki do dokumentacji, aby źródło każdej zmiennej pozostało jasne. Pamiętaj, że w przypadku tych zbiorczych obliczeń to modyfikacja skryptu Lua wpływa na właściwości materiału; nie ma potrzeby modyfikowania edytora warstw.
5. Uruchomienie symulacji i obliczenie struktury pasmowej.
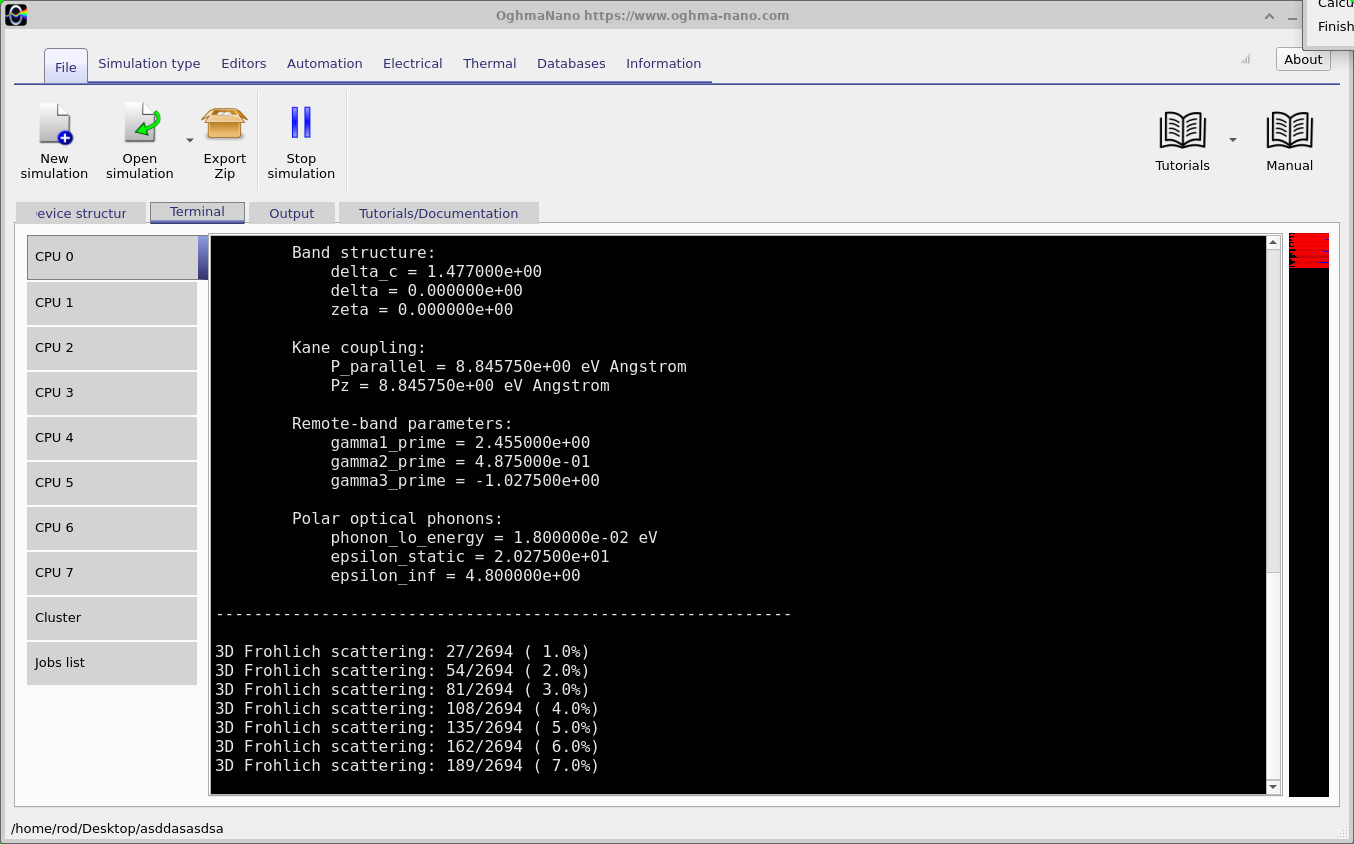
Jesteśmy teraz gotowi do obliczenia elektronicznej struktury pasmowej naszego perowskitu. Kliknij „Uruchom symulację” w głównym oknie programu OghmaNano. W zakładce „Terminal” wyświetlane są parametry używanego materiału, a następnie postęp obliczeń struktury pasmowej i rozpraszania (patrz ??). Warto sprawdzić te wartości, zwłaszcza jeśli zmieniono skrypt materiału lub wybrano mieszaną kompozycję halogenków.
W tym przykładzie obliczamy właściwości związku CsPb(I0,5Br0,25Cl0,25)3. Parametry wyświetlane w oknie terminala można porównać z wartościami zawartymi w ??, stosując metodę liniowej interpolacji opisaną w poprzedniej sekcji. Na przykład, rozszczepienie oddziaływania spinowo-orbitalnego jest obliczane w następujący sposób:
\[ \Delta_c = 0.5(1.494) + 0.25(1.476) + 0.25(1.444) = 1.477\ \mathrm{eV}. \]To jest wartość wyświetlana przez program rozwiązujący. Pozostałe parametry struktury pasmowej są obliczane w ten sam sposób, co pozwala sprawdzić, czy wybrany skład stopu został poprawnie załadowany.
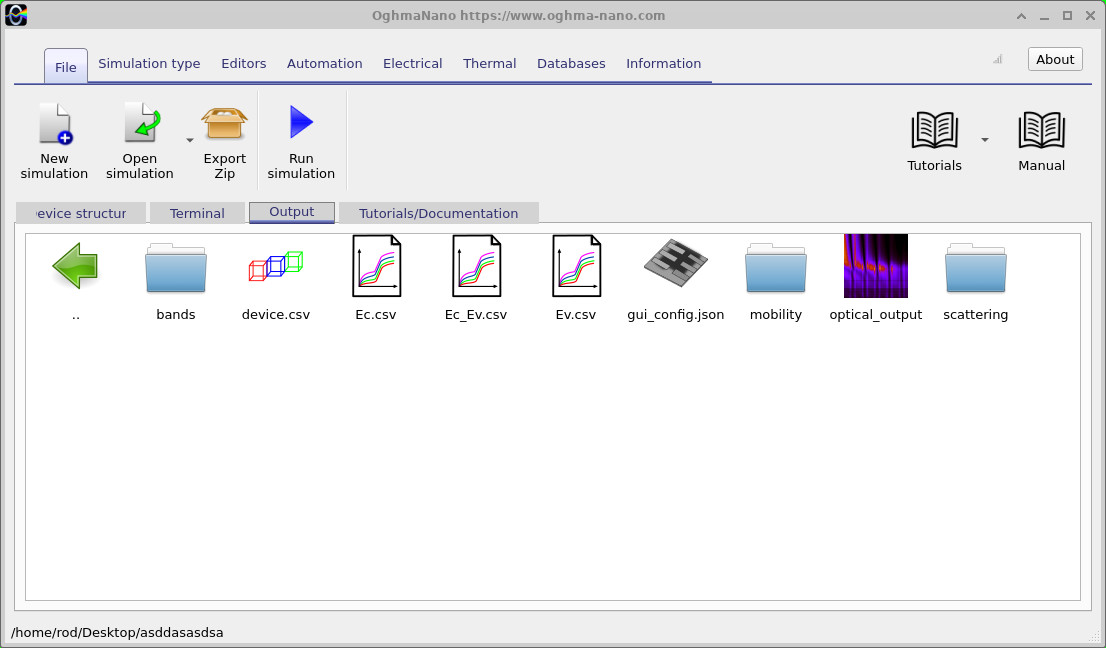
Po zakończeniu symulacji otwórz zakładkę „Wyniki” (patrz ??). OghmaNano zapisuje obliczone wyniki w postaci plików CSV, które można wyświetlić bezpośrednio w programie lub wyeksportować do dalszej analizy. Poszczególne pasma elektronowe są zapisywane w katalogu bands, a trzy dodatkowe pliki umożliwiają wygodne przeglądanie wyników:
Ec.csv– obliczone pasma przewodnictwa.Ev.csv– obliczone pasma walencyjne.Ec_Ev.csv– połączona struktura pasma przewodnictwa i pasma walencyjnego.
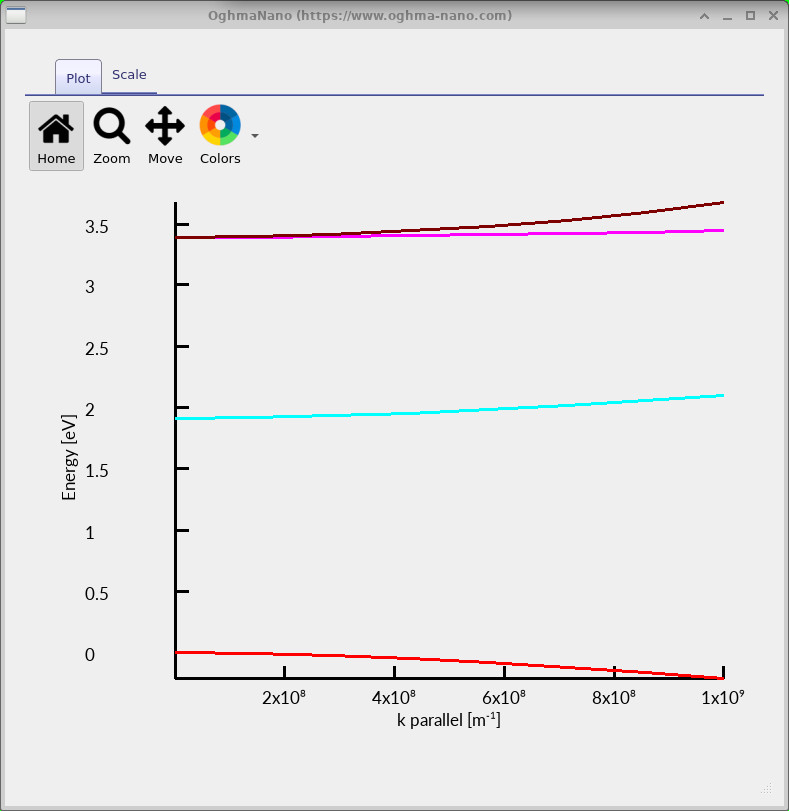
Kliknij dwukrotnie Ec_Ev.csv, aby wyświetlić obliczoną strukturę pasm perowskitu, jak pokazano na ilustracji ??. Na tym wykresie przedstawiono, jak energia dostępnych stanów elektronowych zmienia się w zależności od wektora falowego (k). Mówiąc prościej, pokazuje on kształt pasm elektronowych, na podstawie którego można określić ważne właściwości, takie jak szerokość pasma i efektywną masę.
Aby zrozumieć wyniki, należy najpierw przyjrzeć się środkowej części wykresu, gdzie wartość k = 0 odpowiada punktowi R w strefie Brillouina. Górny punkt pasma walencyjnego jest przyjmowany jako punkt odniesienia dla energii, dlatego jego wartość ustawiono na 0 eV. Analizując wykres od dołu do góry, można wyróżnić trzy główne cechy:
- Pasmo walencyjne (czerwone): Najwyższe pasmo walencyjne opada w dół, zaczynając od 0 eV. Jego krzywizna jest związana z efektywną masą dziur w materiale.
- Najniższy pas przewodnictwa (kolor cyjan): jego początek przypada na około 1,91 eV, co wyznacza podstawową wartość przerwy energetycznej mieszanego halogenku perovskitu. Wartość ta zgadza się z wartością obliczoną na podstawie interpolacji przerw energetycznych trzech czystych związków, o których mowa w poprzedniej sekcji (1,912 eV).
- Wyższe pasma przewodnictwa: zaczynają się przy wartości około 3,39 eV, czyli około 1,477 eV powyżej najniższego pasma przewodnictwa. Ta różnica wynika z silnego sprzężenia spinowo-orbitalnego w halogenkowych perowskitach ołów. Pasma te rozdzielają się wraz ze wzrostem wektora fal, ponieważ mają różne krzywizny.
Istotną cechą struktury pasmowej jest krzywizna pasm. Pasma o większej krzywiźnie zazwyczaj odpowiadają nośnikom ładunku o mniejszej efektywnej masie, natomiast pasma o mniejszej krzywiźnie odpowiadają nośnikom o większej masie. Ma to szczególne znaczenie przy obliczaniu ruchliwości nośników ładunku, ponieważ struktura pasmowa określa, w jaki sposób elektrony i dziury reagują na przyłożone pole elektryczne.
Na koniec warto pamiętać, że ten model opisuje strukturę elektroniczną w pobliżu przerw energetycznych, a nie w całej strefie Brillouina. Przedstawiony tutaj zakres wektorów fal rozciąga się do około 109 m−1 (0,1 Å−1), co jest porównywalne z zakresem, w którym Gawarecki i współpracownicy wykazują dobre dopasowanie do obliczeń DFT (ich rysunek 3). Dlatego też prognozy dotyczące obszarów znacznie oddalonych od punktu R należy traktować z ostrożnością.
6. Obliczanie struktury pasmowej mieszanych halogenków perowskitowych
Mieszane perovskity zawierające różne halogenki stanowią wygodny sposób na modyfikację właściwości elektronicznych materiału poprzez zmianę proporcji zawartych w nim jodu, bromu i chloru. Na przykład, zastąpienie części jodu w CsPbI3 bromem zazwyczaj zwiększa szerokość pasma energetycznego, co pozwala na dostosowanie właściwości optycznych i elektronicznych do różnych zastosowań. W praktyce, badacze eksperymentalni często pracują z materiałami, których skład znajduje się gdzieś pomiędzy trzema czystymi związkami halogenkowymi.
OghmaNano umożliwia oszacowanie struktury pasmowej dowolnych mieszanin związków zawierających różne halogenki, bez konieczności posiadania oddzielnego zestawu opublikowanych parametrów struktury pasmowej dla każdej możliwej mieszaniny. Jest to szczególnie przydatne podczas badania materiałów wytwarzanych w laboratorium: wprowadzając skład próbki, można obliczyć przewidywaną strukturę pasmową, zbadać, jak zmienia się szerokość pasma w zależności od składu, a następnie przeanalizować rozpraszanie i ruchliwość nośników ładunku. Umożliwia to również zbadanie, w jaki sposób stopniowe zastępowanie jednego halogenka drugim wpływa na właściwości elektroniczne materiału.
Dostępne są dwa wzory materiałów zawierających mieszaninę halogenków: CsPb(I1−x−yBrxCly)3 oraz jego odpowiednik zawierający metyloamonię (MA). W tych wzorach: x oznacza udział bromku, y – udział chlorku, a pozostała część, wyrażona jako 1 − x − y, odpowiada udziałowi jodku. Udziały te muszą spełniać następujące warunki: x ≥ 0, y ≥ 0 oraz x + y ≤ 1, aby całkowity skład halogenków zawsze wynosił 100%.
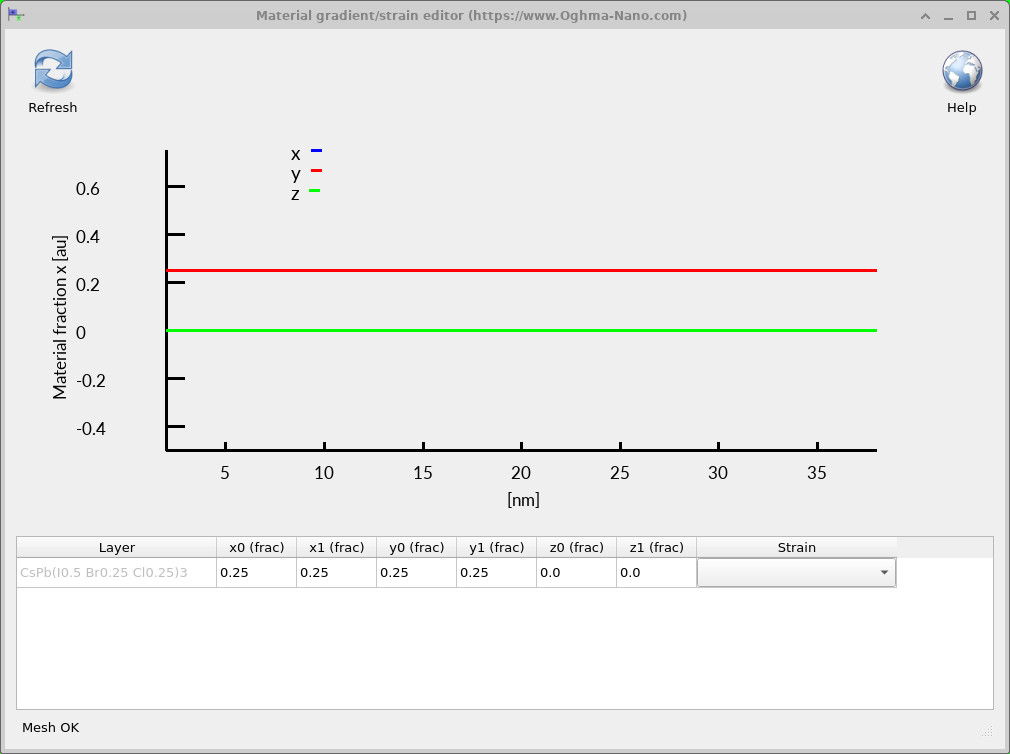
Aby obliczyć właściwości stopu, najpierw należy zaimportować odpowiedni skrypt materiału zawierającego mieszaninę halogenków, korzystając z metody opisanej w poprzedniej sekcji. Następnie należy otworzyć zakładkę „Electrical” i kliknąć opcję „Gradients/Strain” (patrz ??). Otworzy to edytor składu materiału (patrz ??), w którym można wprowadzić zawartość bromu i chloru.
Edytor umożliwia zdefiniowanie składu na początku (x0, y0, z0) i na końcu (x1, y1, z1) warstwy. Ponieważ wykonujemy obliczenia dla wielu warstw, skład powinien być jednolity, dlatego należy wprowadzić takie same wartości na obu końcach. Na przykład, ustawiając x0 = x1 = 0,25 i y0 = y1 = 0,25, otrzymujemy CsPb(I0,5Br0,25Cl0,25)3, zawierający 50% jodku, 25% bromku i 25% chlorku. Ilustrację tego można znaleźć w ??. Wartości z nie są wykorzystywane w tych skryptach materiałowych.
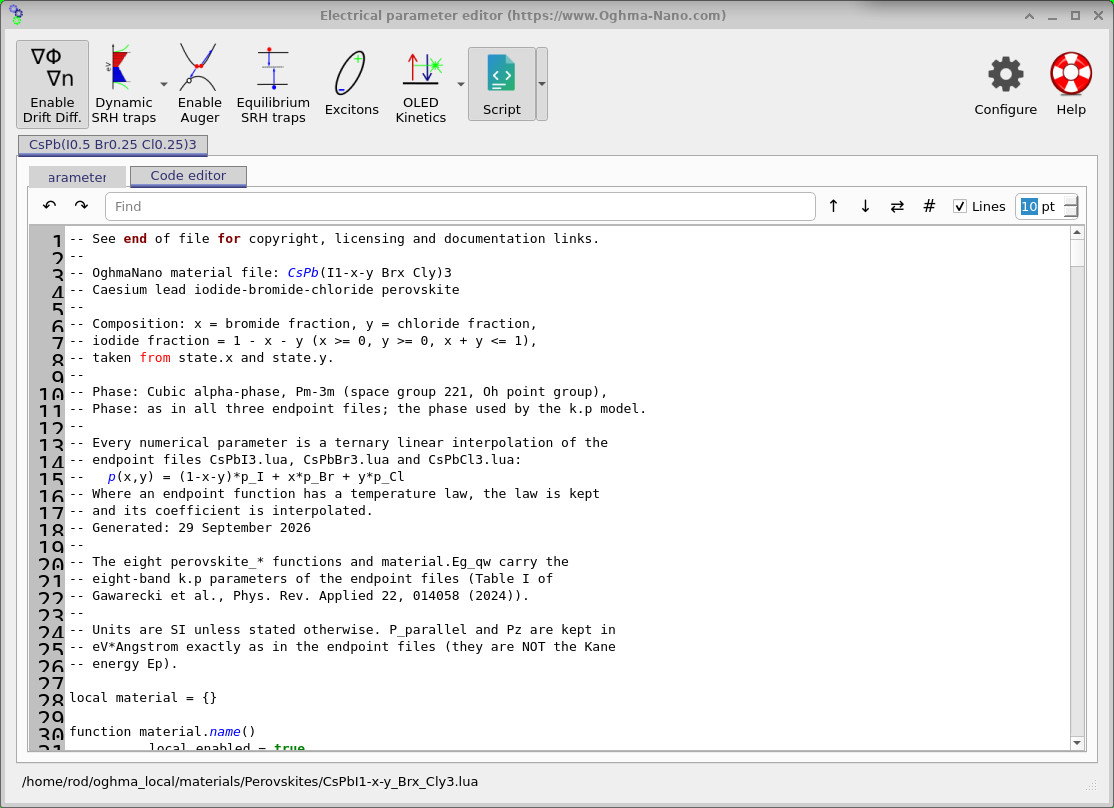
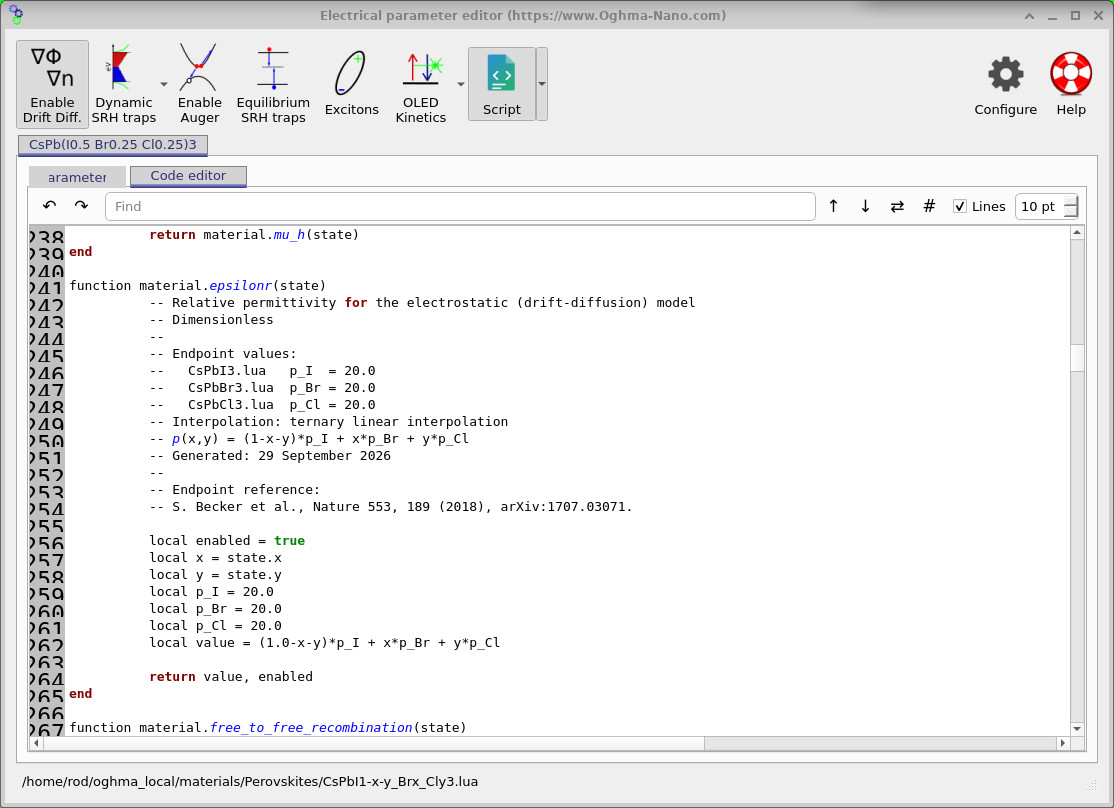
W celu oszacowania właściwości elektronicznych stopu, OghmaNano wykorzystuje liniową interpolację między parametrami trzech czystych związków. Są to te same opublikowane parametry materiałowe, które znajdują się w ??. Zamiast interpolować gotową strukturę pasmową, oprogramowanie najpierw oblicza nowy zestaw parametrów materiałowych dla wybranego składu, a następnie wykorzystuje je do obliczenia struktury pasmowej.
Na przykład, szerokość pasma energetycznego, sprzężenie spinowo-orbitalne oraz parametry kontrolujące kształt pasm elektronowych są obliczane jako średnia ważona wartości odpowiadających jonowi jodu, bromu i chloru. Ogólny wzór ma postać:
\[ p(x,y) = (1-x-y)\,p_{\mathrm{I}} + x\,p_{\mathrm{Br}} + y\,p_{\mathrm{Cl}}, \]gdzie p oznacza określony parametr materiału, a pI, pBr i pCl to odpowiednie wartości dla trzech czystych związków. W podanym przykładzie do obliczeń wykorzystuje się 50% wartości jodku, 25% wartości bromku i 25% wartości chlorku.
Na przykład, wykorzystując wartości przerw energetycznych z tabeli parametrów, można oszacować przerwę energetyczną związku CsPb(I0,5Br0,25Cl0,25)3, która wynosi:
\[ E_g = 0.5(1.416) + 0.25(2.073) + 0.25(2.744) = 1.912\ \mathrm{eV}. \]Tę samą metodę interpolacji stosuje się do pozostałych właściwości liczbowych w skrypcie materiałowym, w tym do względnej przenikalności dielektrycznej, jak pokazano w ??. Jeśli dana właściwość zależy od temperatury, interpolowane są odpowiadające jej współczynniki. Dzięki temu można wygenerować spójny zestaw parametrów dla dowolnego wybranego składu mieszanego halogenku, a następnie wykorzystać je do obliczenia struktury pasm elektronowych i późniejszych właściwości transportowych.
Liniowa interpolacja stanowi przydatny punkt wyjścia do badania składu materiałów, szczególnie gdy dostępne są ograniczone dane eksperymentalne. Jednak rzeczywiste perowskity zawierające mieszaninę halogenków nie zawsze zachowują się w sposób liniowy. Na przykład, energia przerwy może wykazywać nieliniową zależność, w której zmierzona wartość różni się od wartości przewidywanej przez prostą interpolację. Model nie uwzględnia również w sposób bezpośredni lokalnego zaburzenia struktury stopu i zachowuje założenia dotyczące fazy krystalicznej, które były użyte w oryginalnych parametrach. W celu uzyskania porównywalnych wyników z konkretnym materiałem laboratoryjnym, obliczone właściwości należy zatem sprawdzić w odniesieniu do pomiarów eksperymentalnych, odpowiednio modyfikując skrypt Lua dla danego materiału.
6. Obliczanie ruchliwości nośników ładunku i rozpraszania w perowskitach.
Po obliczeniu struktury pasm elektronowych, OghmaNano może teraz wykorzystać te wyniki do określenia, jak łatwo elektrony i dziury przemieszczają się w perowskicie. Wymaga to uwzględnienia nie tylko kształtu pasm elektronowych, ale także sposobu, w jaki nośniki ładunku oddziałują z drganiami sieci krystalicznej, znanymi jako fonony. Te oddziaływania rozpraszają nośniki, ograniczając ich ruchliwość.
W przypadku halogenkowych perowskitów, istotnym źródłem rozpraszania jest oddziaływanie między nośnikami ładunku a podłużnymi fononami optycznymi (LO), znane jako rozpraszanie elektronów na fononach Fröhlicha. Siła tego oddziaływania zależy od energii fononu i właściwości dielektrycznych materiału. Firma OghmaNano wykorzystuje obliczone pasma elektronowe, wraz z parametrami fononów zdefiniowanymi w skrypcie materiałowym Lua, do analizy tych procesów rozpraszania i oszacowania wynikającej z nich ruchliwości nośników. Bardziej szczegółowe wyjaśnienie podstaw fizycznych można znaleźć w naszym przewodniku dotyczącym rozpraszania elektronów na fononach Fröhlicha.
Parametry fononowe pochodzą z różnych źródeł literaturowych, na które powołują się opisy materiałów; nie stanowią one części pierwotnego zestawu parametrów struktury pasmowej Gawareckiego i współpracowników. Zatem obliczone tutaj wartości ruchliwości są ograniczone przez mechanizm rozpraszania Fröhlicha i opisują transport ładunku w warunkach, gdy mechanizm ten jest uwzględniany.
Po zakończeniu symulacji otwórz zakładkę „Wyniki” (patrz ??). Oprócz plików zawierających informacje o strukturze pasmowej, o których wspomniano wcześniej, znajdziesz tam dwa ważne katalogi: scattering i mobility. Zawierają one obliczone współczynniki rozpraszania, czasy relaksacji, statystyki nośników ładunku oraz wyniki dotyczące ruchliwości.
Otwarcie katalogu scattering (patrz ??) ujawnia serię plików CSV, w których opisano rozpraszanie Fröhlicha dla różnych pasm elektronowych. Pliki zawierające frohlich_rate podają współczynnik rozpraszania, natomiast pliki zawierające frohlich_tau zawierają odpowiadający mu czas relaksacji. Ogólnie rzecz biorąc, wyższy współczynnik rozpraszania oznacza, że nośniki ładunku ulegają rozpraszaniu częściej, co skutkuje krótszym czasem relaksacji.
Następnie otwórz katalog mobility (patrz ??). Zawiera on obliczone wartości ruchliwości elektronów i dziur, efektywnych współczynników rozpraszania, czasów relaksacji oraz poziomów Fermiego, wyrażone jako funkcje gęstości nośników ładunku. Dzięki tym plikom możemy zbadać, w jaki sposób zmieniają się właściwości transportowe materiału w miarę wprowadzania do niego większej liczby nośników ładunku.
scattering i mobility.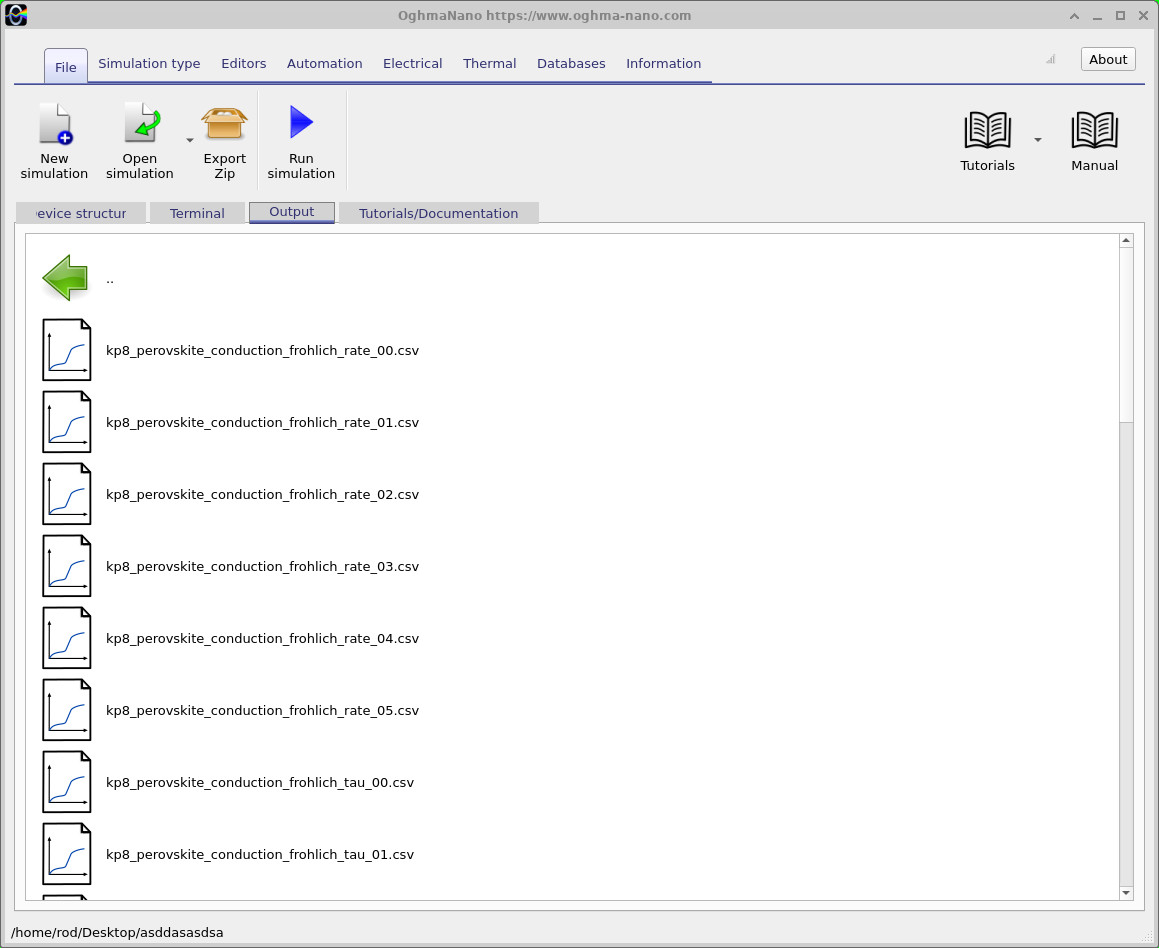
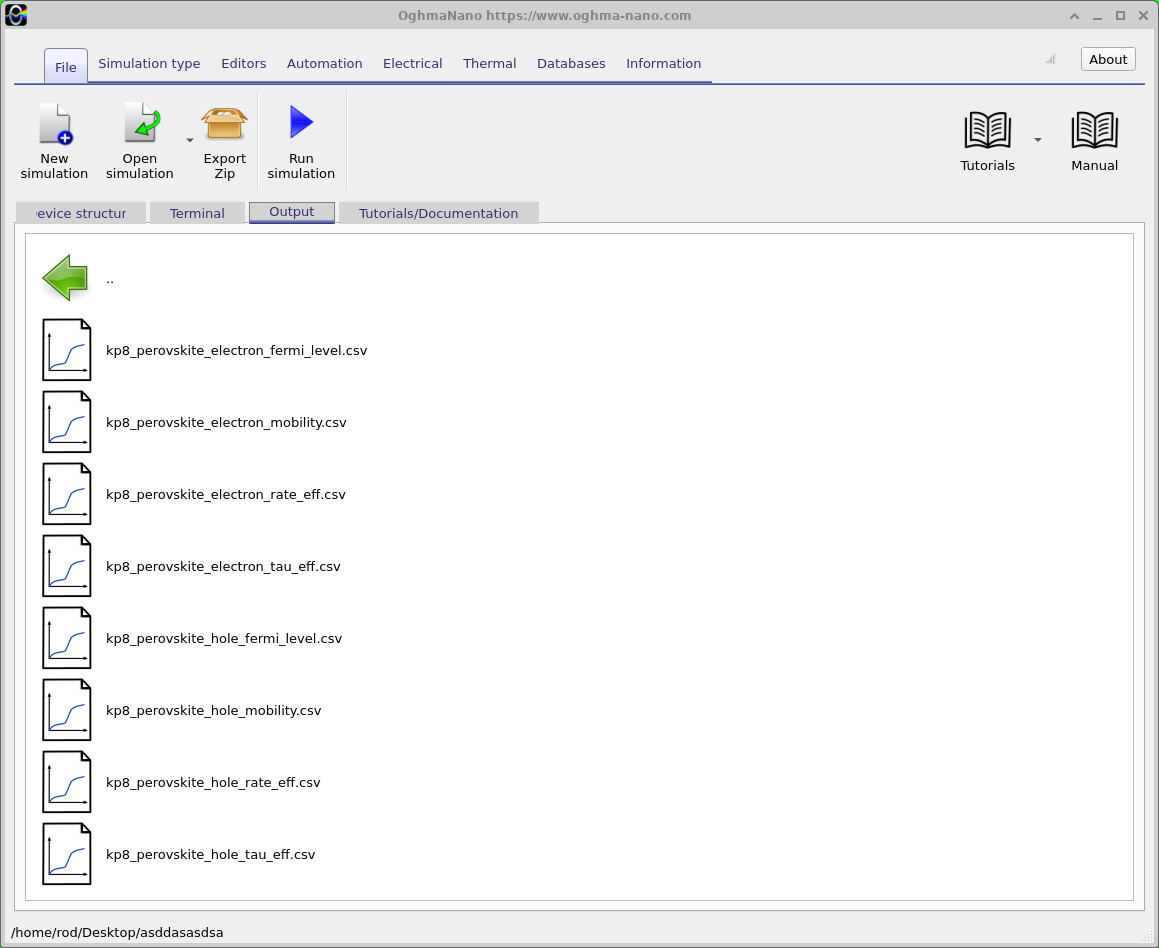
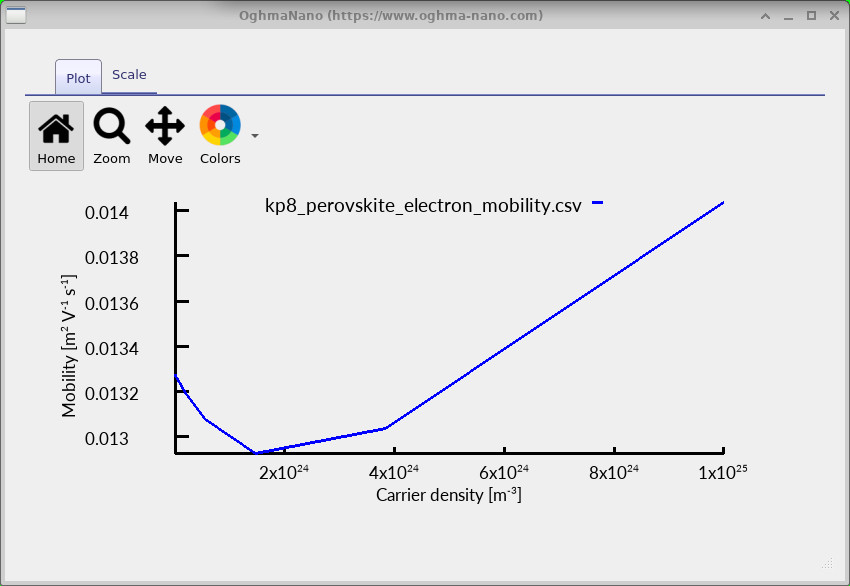
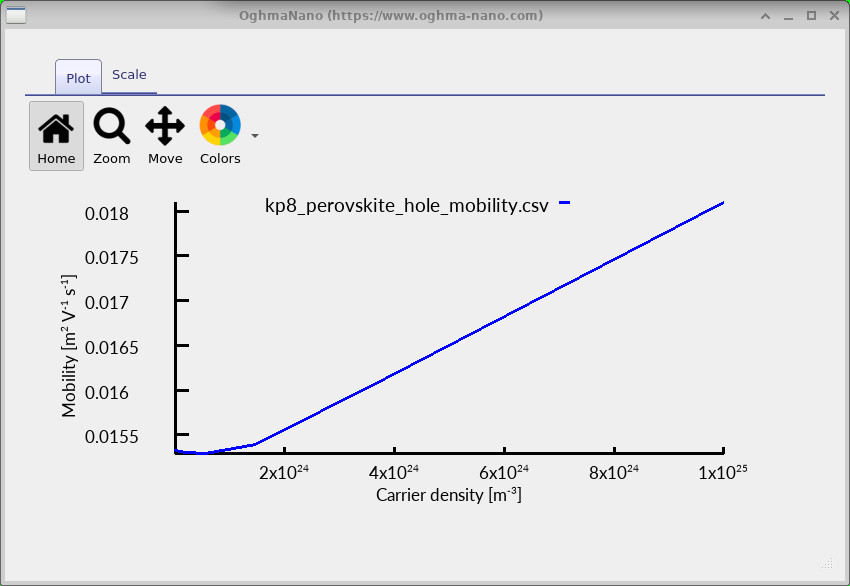
Aby przeanalizować wyniki, kliknij dwukrotnie kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv i kp8_perovskite_hole_mobility.csv. Poniżej przedstawiono wykresy uzyskane dla CsPb(I0.5Br0.25Cl0.25)3.
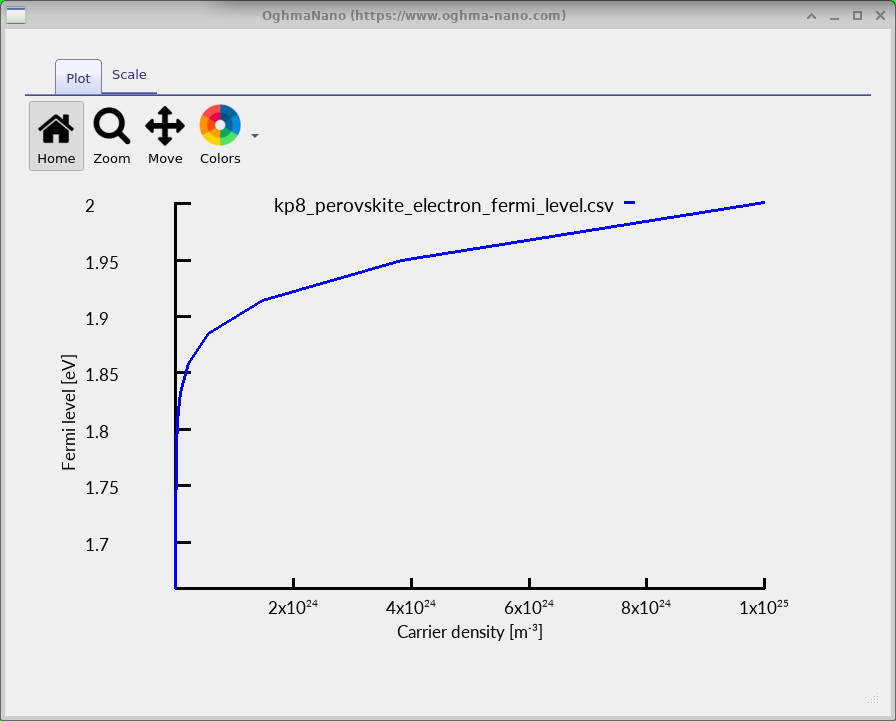
Pierwszy wykres (patrz ??) ilustruje, jak zmienia się poziom Fermiego elektronów w zależności od gęstości nośników. Poziom Fermiego opisuje rozkład elektronów w dostępnych stanach elektronicznych. Wraz ze zwiększaniem liczby elektronów wprowadzanych do materiału, stany o niższej energii stają się coraz bardziej zajęte, a poziom Fermiego przesuwa się w górę. W przypadku tego stopu, najniższy pas przewodnictwa zaczyna się przy około 1,91 eV. W miarę jak poziom Fermiego zbliża się do tego pasma i wchodzi do niego, zmienia się rozkład elektronów, co może również wpływać na obliczone właściwości transportowe.
Na pozostałych dwóch wykresach przedstawiono odpowiednio ruchliwość elektronów i dziur. Co ciekawe, ruchliwość nie pozostaje stała wraz ze wzrostem gęstości nośników. W tym przykładzie ruchliwość elektronów początkowo nieznacznie maleje, a następnie wzrasta przy wyższych gęstościach (patrz ??). Obliczona ruchliwość dziur wzrasta w większości tego samego zakresu gęstości (patrz ??).
Obliczona ruchliwość nośników ładunku może wzrastać lub maleć wraz ze zmianą ich koncentracji, w zależności od właściwości materiału. Takie zachowanie wynika z dwóch głównych czynników:
- Struktura pasmowa: wraz ze wzrostem gęstości nośników, stany elektroniczne o wyższej energii zaczynają być zajmowane. Stany te mogą charakteryzować się różną krzywizną pasm i prędkością nośników, co wpływa na łatwość, z jaką ładunek przemieszcza się w materiale.
- Rozpraszanie: Częstotliwość, z jaką nośniki oddziałują z fononami optycznymi, zależy również od ich energii. Jeśli nośniki zaczynają częściej zajmować stany o niższej częstotliwości rozpraszania, mobilność może wzrosnąć. Z kolei silniejsze rozpraszanie może prowadzić do zmniejszenia mobilności.
W przypadku mieszanych halogenków perowskitowych, które analizujemy, obliczona ruchliwość elektronów początkowo nieznacznie spada, a następnie wzrasta, natomiast ruchliwość dziur rośnie w większości zakresu gęstości, który przedstawiono na wykresie. Inne składy perowskitów mogą wykazywać odmienne tendencje, ponieważ ich struktury pasmowe i współczynniki rozpraszania są różne. Dzięki tym obliczeniom możemy zbadać, w jaki sposób zmiana składu materiału wpływa na transport nośników ładunku.
7. Zakres i ograniczenia modelu.
Opisane w tym poradniku podejście umożliwia obliczenia, oparte na zasadach fizyki, dotyczące struktury pasm elektronowych i ruchliwości nośników ładunku w trójwymiarowych halogenkach metali, które mają strukturę perowskitu. Rozpraszanie elektronów na fononach zgodnie z modelem Fröhlicha jest powszechnie uznawane za główny wewnętrzny mechanizm ograniczający ruchliwość nośników ładunku w tych materiałach, zwłaszcza w temperaturze pokojowej. Uwzględnienie tej interakcji stanowi zatem fizycznie uzasadniony sposób badania transportu ładunku i porównywania różnych składów perowskitów.
W opisywanym modelu obliczona struktura pasm elektronowych jest łączona z rozpraszaniem na polarnych fononach optycznych w celu określenia współczynników rozpraszania, czasów relaksacji i ruchliwości nośników, które zależą od energii. Główne założenia to:
- Mechanizmy rozpraszania: Obecna implementacja uwzględnia rozpraszanie Fröhlicha, ale nie obejmuje jeszcze rozpraszania na fononach akustycznych, rozpraszania na defektach ani rozpraszania na zjonizowanych domieszkach. W związku z tym wyniki odzwierciedlają ruchliwość ograniczoną przez rozpraszanie Fröhlicha, a nie skumulowany wpływ wszystkich mechanizmów rozpraszania.
- Idealny materiał sypki: Obliczenia dotyczą jednorodnego, trójwymiarowego kryształu. Efekty związane z granicami ziaren, powierzchniami, interfejsami i kwantowym ograniczeniem nie są uwzględnione w sposób bezpośredni.
- Struktura krystaliczna i struktura pasmowa: W obliczeniach wykorzystano struktury kubiczne i pseudokubiczne, które rozważali Gawarecki i inni, oraz opisano pasma elektronowe w pobliżu punktu R strefy Brillouina. Inne fazy krystaliczne i przejścia fazowe nie są uwzględniane automatycznie.
- Stopy zawierające różne halogenki: Właściwości stopów zawierających różne halogenki szacuje się za pomocą liniowej interpolacji między czystymi związkami. Pozwala to na badanie dowolnych składów, chociaż nie uwzględnia się wprost takich efektów, jak zakrzywienie przerw energetycznych i lokalny nieporządek w strukturze stopu.
Łącząc szczegółową elektroniczną strukturę pasmową z jednym z głównych mechanizmów rozpraszania występujących w metalowych halogenkach perovskitów, firma OghmaNano oferuje użyteczne i wydajne obliczeniowo narzędzie do obliczania ruchliwości ograniczonej przez fonony. Metoda ta szczególnie dobrze nadaje się do analizy trendów w materiałach, porównywania różnych składów halogenków oraz badania wpływu zmian w strukturze elektronicznej na transport ładunku.
8. Dalsze badania
Teraz, gdy potrafisz obliczać struktury pasmowe perowskitów, współczynniki rozpraszania i ruchliwość nośników ładunku, spróbuj zmienić parametry materiału, aby zbadać, w jaki sposób różne składniki wpływają na wyniki. Poniżej przedstawiono trzy przydatne punkty wyjścia:
Podane przykłady mają służyć jako punkt wyjścia. Można również modyfikować poszczególne parametry w skryptach materiałów Lua, aby zbadać materiały opisane w literaturze lub składy przygotowane we własnym laboratorium.