

Pásmová struktura perovskitu (8pásmový model k·p) – kubické sloučeniny CsPbX3, MAPbX3 a slitiny obsahující směs halogenů.Pásmová struktura perovskitu (8pásmový model k·p) – kubické sloučeniny CsPbX3, MAPbX3 a slitiny obsahující směs halogenů.
1. Úvod1. Úvod
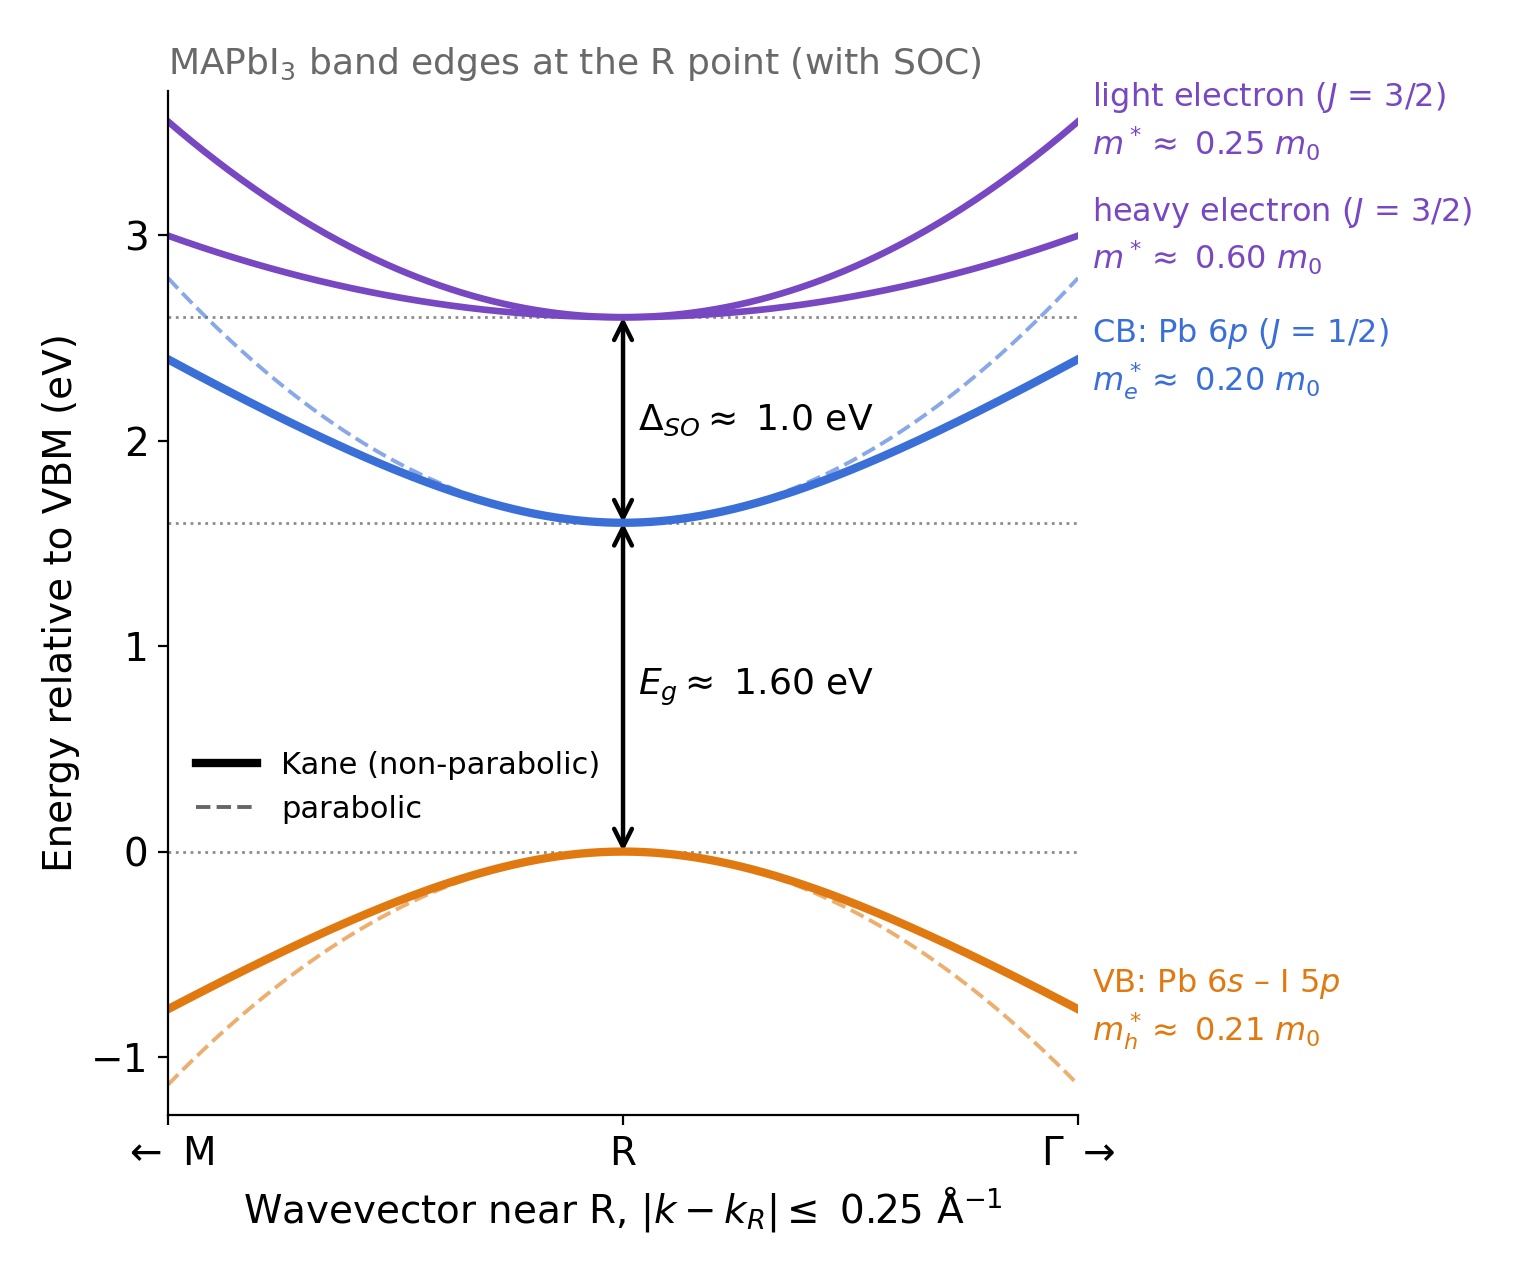
Výpočet pásové struktury a pohyblivosti nosičů náboje v perovskitech na bázi kovových halogenidů je důležitý pro pochopení jejich vlastností v solárních článcích, LED diodách a laserech. Materiály, jako jsou CsPbI3, CsPbBr3 a MAPbI3 (MA = methylamonium), mají neobvyklou elektronovou strukturu, což je znázorněno v ??. Na rozdíl od běžných polovodičů III–V, jako je GaAs, má jejich valenční pás převážně charakter s a vodivostní pás charakter p. Silná vazba spin-orbit rozděluje vodivostní pás přibližně o 1,4–1,5 eV, přičemž nejnižší rozdělený vodivostní pás tvoří základní energetickou mezeru v bodě R Brillouinovy zóny v kubické fázi.Výpočet pásové struktury a pohyblivosti nosičů náboje v perovskitech na bázi kovových halogenidů je důležitý pro pochopení jejich vlastností v solárních článcích, LED diodách a laserech. Materiály, jako jsou CsPbI3, CsPbBr3 a MAPbI3 (MA = methylamonium), mají neobvyklou elektronovou strukturu, což je znázorněno v ??. Na rozdíl od běžných polovodičů III–V, jako je GaAs, má jejich valenční pás převážně charakter s a vodivostní pás charakter p. Silná vazba spin-orbit rozděluje vodivostní pás přibližně o 1,4–1,5 eV, přičemž nejnižší rozdělený vodivostní pás tvoří základní energetickou mezeru v bodě R Brillouinovy zóny v kubické fázi.
Tyto elektronové pásy určují důležité vlastnosti, včetně efektivní hmotnosti, statistiky nosičů náboje, optického zesílení a pohyblivosti. Ačkoli lze pomocí výpočtů založených na teorii funkcionálu hustoty (DFT) vypočítat elektronovou strukturu, vyhodnocování hustých mřížek vlnových vektorů pro výpočty transportu může být nákladné. Osmipásmová metoda k·p poskytuje efektivní alternativu, která využívá kompaktní Hamiltonián parametrizovaný na základě DFT. V tomto článku používáme model od Gawareckiho a kol., Physical Review Applied 22, 014058 (2024) (DOI; arXiv), který popisuje šest kubických a pseudokubických perovskitů na bázi halogenidů olova.Tyto elektronové pásy určují důležité vlastnosti, včetně efektivní hmotnosti, statistiky nosičů náboje, optického zesílení a pohyblivosti. Ačkoli lze pomocí výpočtů založených na teorii funkcionálu hustoty (DFT) vypočítat elektronovou strukturu, vyhodnocování hustých mřížek vlnových vektorů pro výpočty transportu může být nákladné. Osmipásmová metoda k·p poskytuje efektivní alternativu, která využívá kompaktní Hamiltonián parametrizovaný na základě DFT. V tomto článku používáme model od Gawareckiho a kol., Physical Review Applied 22, 014058 (2024) (DOI; arXiv), který popisuje šest kubických a pseudokubických perovskitů na bázi halogenidů olova.
Tento návod vysvětluje, jak vypočítat elektronovou pásovou strukturu látek CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 a směsných halogenidových slitin pomocí programu OghmaNano. Začínáme s publikovanými parametry k·p, vypočítáme pásovou disperzi a poté použijeme výsledné elektronové stavy k vyhodnocení Fröhlichova rozptylu elektronů na fononech, relaxačních dob a pohyblivosti nosičů omezené fonony. Dále zkoumáme statistiku nosičů a Fermiho hladinu v závislosti na hustotě nosičů.Tento návod vysvětluje, jak vypočítat elektronovou pásovou strukturu látek CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 a směsných halogenidových slitin pomocí programu OghmaNano. Začínáme s publikovanými parametry k·p, vypočítáme pásovou disperzi a poté použijeme výsledné elektronové stavy k vyhodnocení Fröhlichova rozptylu elektronů na fononech, relaxačních dob a pohyblivosti nosičů omezené fonony. Dále zkoumáme statistiku nosičů a Fermiho hladinu v závislosti na hustotě nosičů.
2. Vytvoření nové simulace2. Vytvoření nové simulace
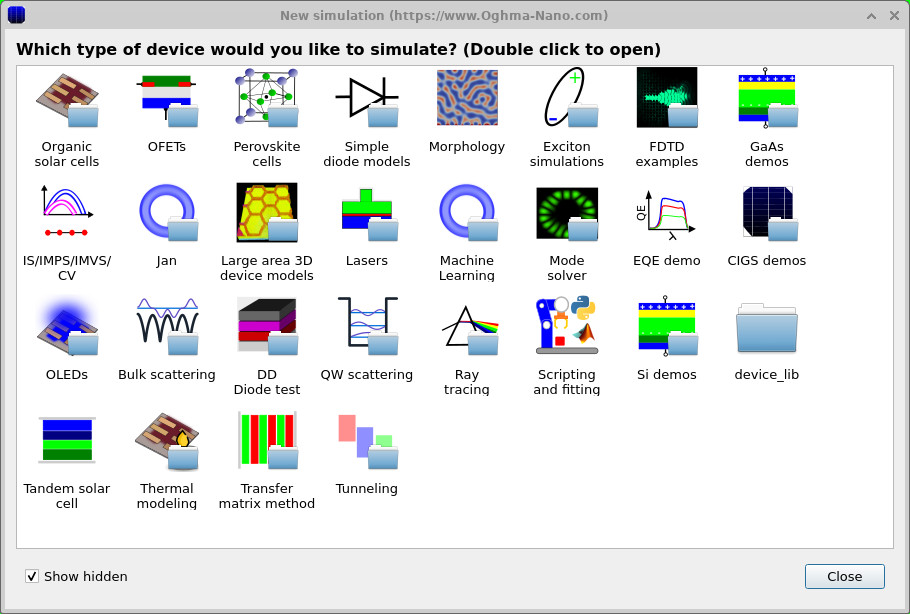
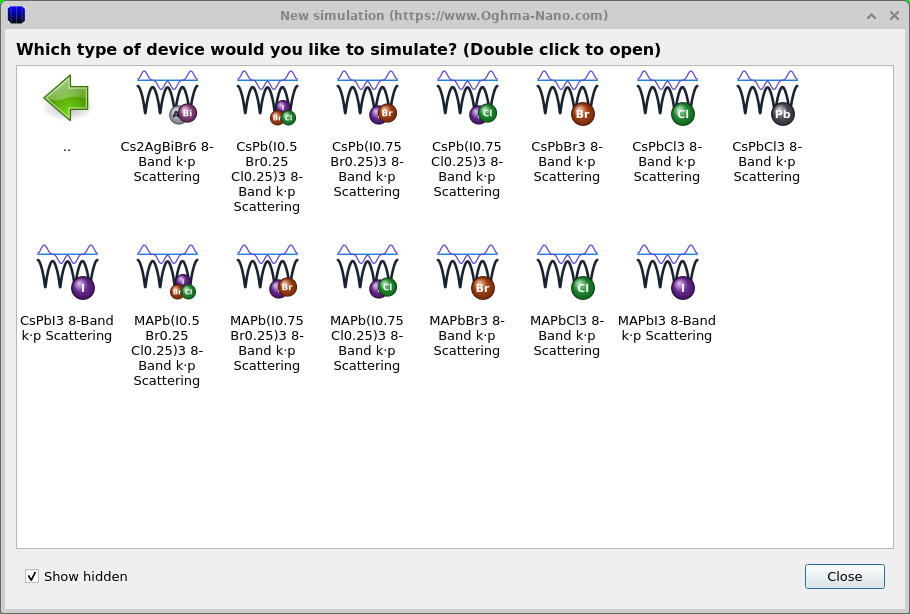
Chcete-li začít s výpočtem pásové struktury a pohyblivosti nosičů náboje v perovskitu, klikněte v nástrojovém panelu OghmaNano na možnost Nová simulace, čímž se otevře dialogové okno pro výběr typu simulace (viz ??). Dvojitým kliknutím na možnost Bulk scattering zobrazíte osm dostupných příkladů perovskitu s osmipásmovým modelem k·p (viz ??).Chcete-li začít s výpočtem pásové struktury a pohyblivosti nosičů náboje v perovskitu, klikněte v nástrojovém panelu OghmaNano na možnost Nová simulace, čímž se otevře dialogové okno pro výběr typu simulace (viz ??). Dvojitým kliknutím na možnost Bulk scattering zobrazíte osm dostupných příkladů perovskitu s osmipásmovým modelem k·p (viz ??).
Uvedeny jsou příklady pro CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 a několik slitin obsahujících směs halogenů. Všechny tyto materiály lze použít v rámci tohoto návodu, ale začneme s CsPbCl3. Dvakrát klikněte na odpovídající příklad „8-Band k·p Scattering“, vyberte adresář a uložte novou simulaci.Uvedeny jsou příklady pro CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 a několik slitin obsahujících směs halogenů. Všechny tyto materiály lze použít v rámci tohoto návodu, ale začneme s CsPbCl3. Dvakrát klikněte na odpovídající příklad „8-Band k·p Scattering“, vyberte adresář a uložte novou simulaci.
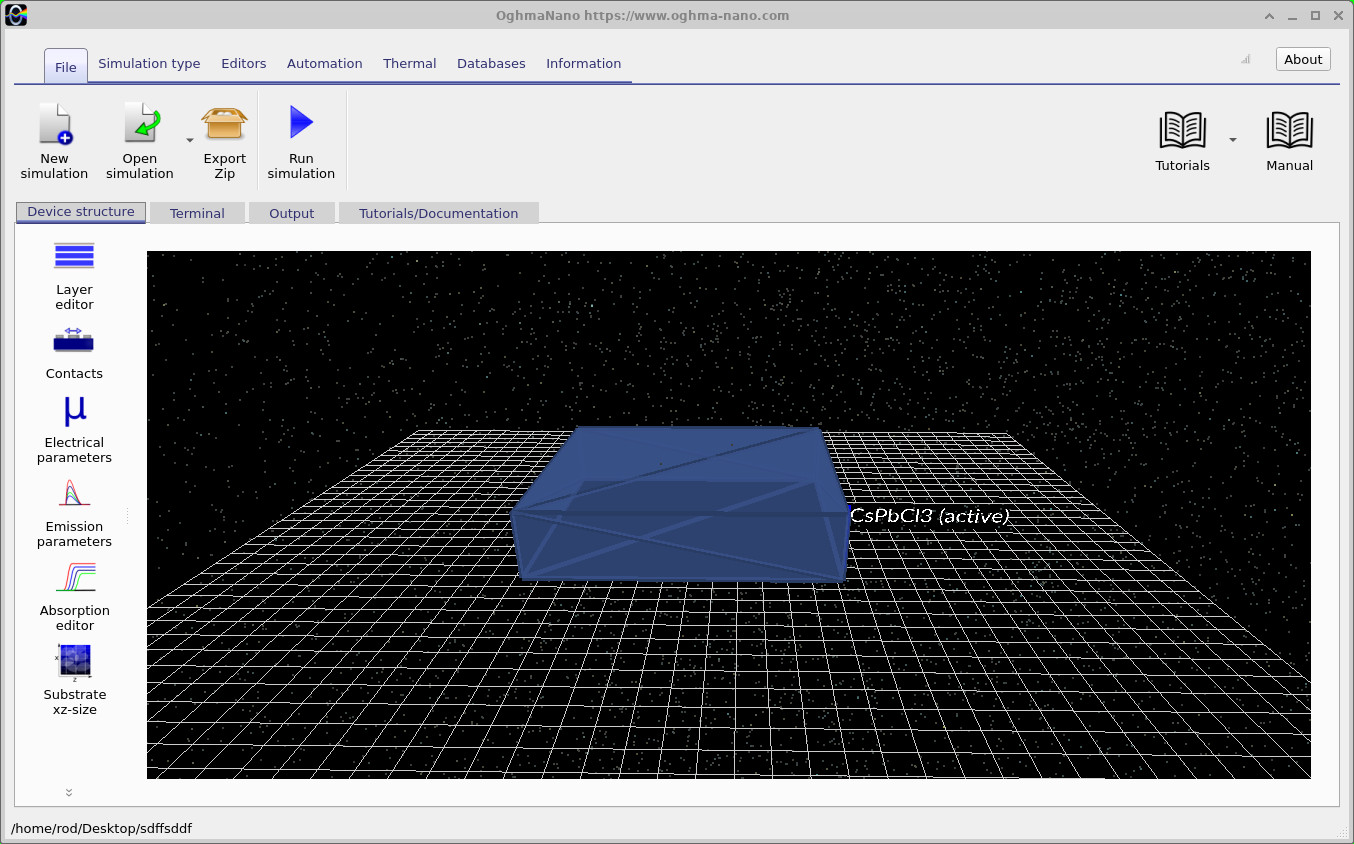
Po uložení se v programu OghmaNano otevře hlavní okno simulace (viz ??), které zobrazuje jednu aktivní vrstvu CsPbCl3. Protože se jedná o výpočet vlastností objemového materiálu, vrstva slouží pouze k definování studovaného materiálu; její fyzická tloušťka nemá vliv na vypočítanou pásovou strukturu. Simulace je nyní připravena, abychom mohli prozkoumat parametry materiálu a osmipásový model k·p.Po uložení se v programu OghmaNano otevře hlavní okno simulace (viz ??), které zobrazuje jednu aktivní vrstvu CsPbCl3. Protože se jedná o výpočet vlastností objemového materiálu, vrstva slouží pouze k definování studovaného materiálu; její fyzická tloušťka nemá vliv na vypočítanou pásovou strukturu. Simulace je nyní připravena, abychom mohli prozkoumat parametry materiálu a osmipásový model k·p.
3. Zkoumání parametrů simulace a materiálů3. Zkoumání parametrů simulace a materiálů
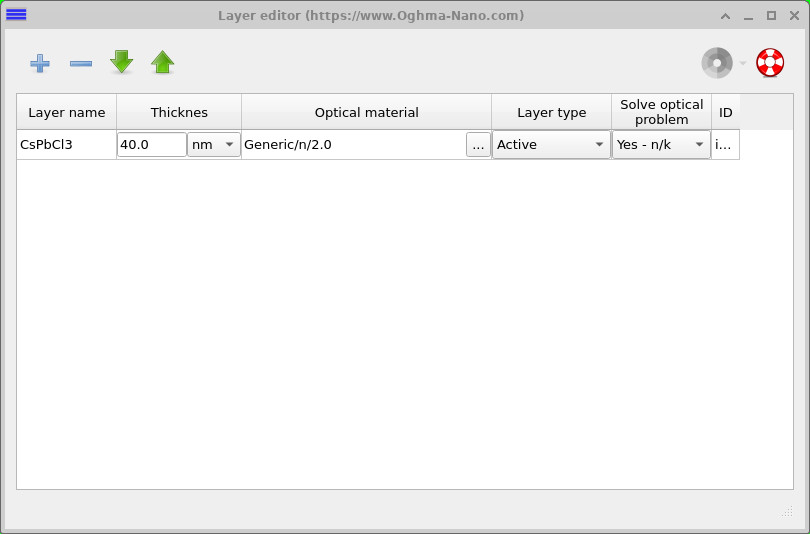
Než spustíte výpočet pásové struktury, stojí za to si na chvíli uvědomit, jak je simulace nastavena. Otevřete editor vrstev (viz ??). Uvidíte jednu vrstvu o tloušťce 40 nm z materiálu CsPbCl3, přičemž optické vlastnosti jsou nastaveny na Generic/n/2.0. Jedná se pouze o zástupný údaj: protože počítáme elektronické vlastnosti objemového materiálu, ani tloušťka vrstvy, ani její optické konstanty se nepoužívají při výpočtu pásové struktury nebo mobility. Proto není nutné nic měnit v editoru vrstev.Než spustíte výpočet pásové struktury, stojí za to si na chvíli uvědomit, jak je simulace nastavena. Otevřete editor vrstev (viz ??). Uvidíte jednu vrstvu o tloušťce 40 nm z materiálu CsPbCl3, přičemž optické vlastnosti jsou nastaveny na Generic/n/2.0. Jedná se pouze o zástupný údaj: protože počítáme elektronické vlastnosti objemového materiálu, ani tloušťka vrstvy, ani její optické konstanty se nepoužívají při výpočtu pásové struktury nebo mobility. Proto není nutné nic měnit v editoru vrstev.
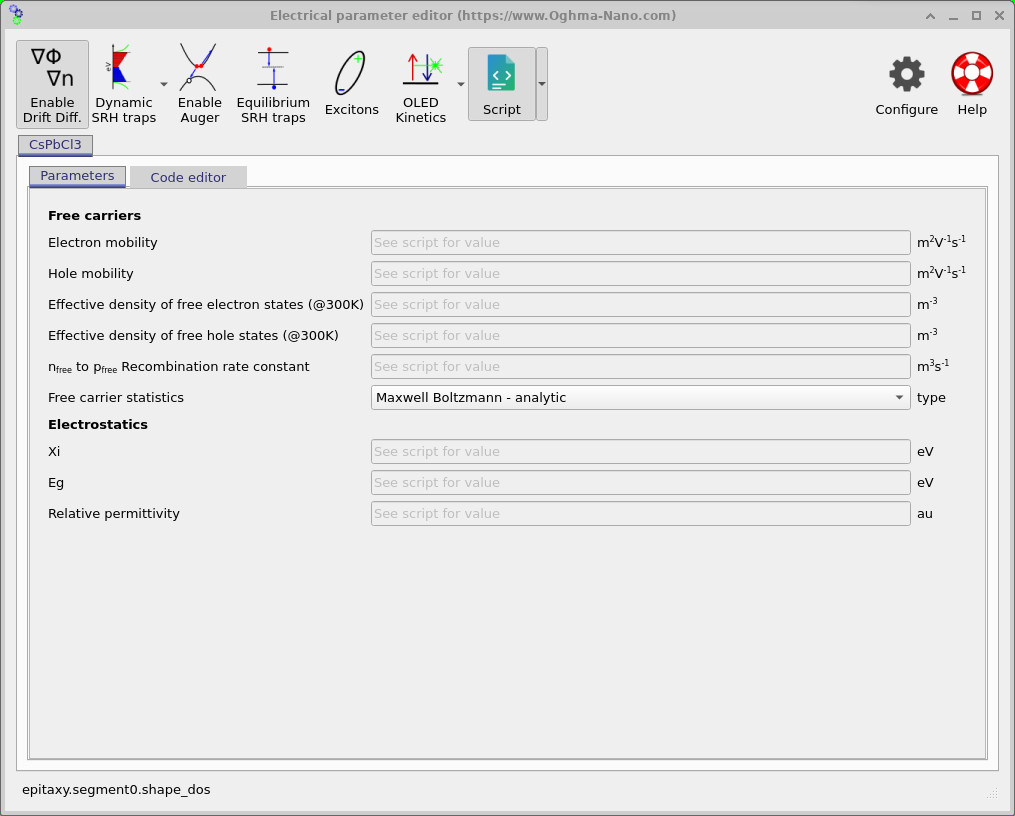
Místo toho otevřete okno „Elektrické parametry“ v záložce „Struktura zařízení“ (viz ??). Všimnete si, že obvyklé materiálové parametry, včetně pohyblivosti, šířky zakázaného pásu, efektivní hustoty stavů a permitivity, jsou zobrazeny šedě a místo hodnoty se zobrazuje text „Viz skript“. To je záměrné. Místo zadávání jednotlivých hodnot prostřednictvím grafického rozhraní tato simulace používá skript Lua pro definování fyzikálních vlastností materiálu.Místo toho otevřete okno „Elektrické parametry“ v záložce „Struktura zařízení“ (viz ??). Všimnete si, že obvyklé materiálové parametry, včetně pohyblivosti, šířky zakázaného pásu, efektivní hustoty stavů a permitivity, jsou zobrazeny šedě a místo hodnoty se zobrazuje text „Viz skript“. To je záměrné. Místo zadávání jednotlivých hodnot prostřednictvím grafického rozhraní tato simulace používá skript Lua pro definování fyzikálních vlastností materiálu.
Klikněte na záložku „Editor kódu“, abyste si prohlédli skript materiálu CsPbCl3.lua (viz ??). Na začátku souboru se nacházejí informace o materiálu, jeho krystalické struktuře, zdrojích parametrů a jednotkách. Vlastnosti materiálu jsou dále v souboru definovány a v případě potřeby mohou záviset na teplotě nebo složení.Klikněte na záložku „Editor kódu“, abyste si prohlédli skript materiálu CsPbCl3.lua (viz ??). Na začátku souboru se nacházejí informace o materiálu, jeho krystalické struktuře, zdrojích parametrů a jednotkách. Vlastnosti materiálu jsou dále v souboru definovány a v případě potřeby mohou záviset na teplotě nebo složení.
Posuňte se dolů ke konci skriptu (viz ??). Zde najdete číselné parametry, které se používají pro výpočet elektronické pásové struktury, včetně šířky zakázaného pásu, spinově-orbitální štěpení a několika parametrů, které ovlivňují tvar pásů. Ke každé hodnotě je připojena bibliografická reference, což umožňuje dohledat původní výzkum, na kterém je výpočet založen.Posuňte se dolů ke konci skriptu (viz ??). Zde najdete číselné parametry, které se používají pro výpočet elektronické pásové struktury, včetně šířky zakázaného pásu, spinově-orbitální štěpení a několika parametrů, které ovlivňují tvar pásů. Ke každé hodnotě je připojena bibliografická reference, což umožňuje dohledat původní výzkum, na kterém je výpočet založen.
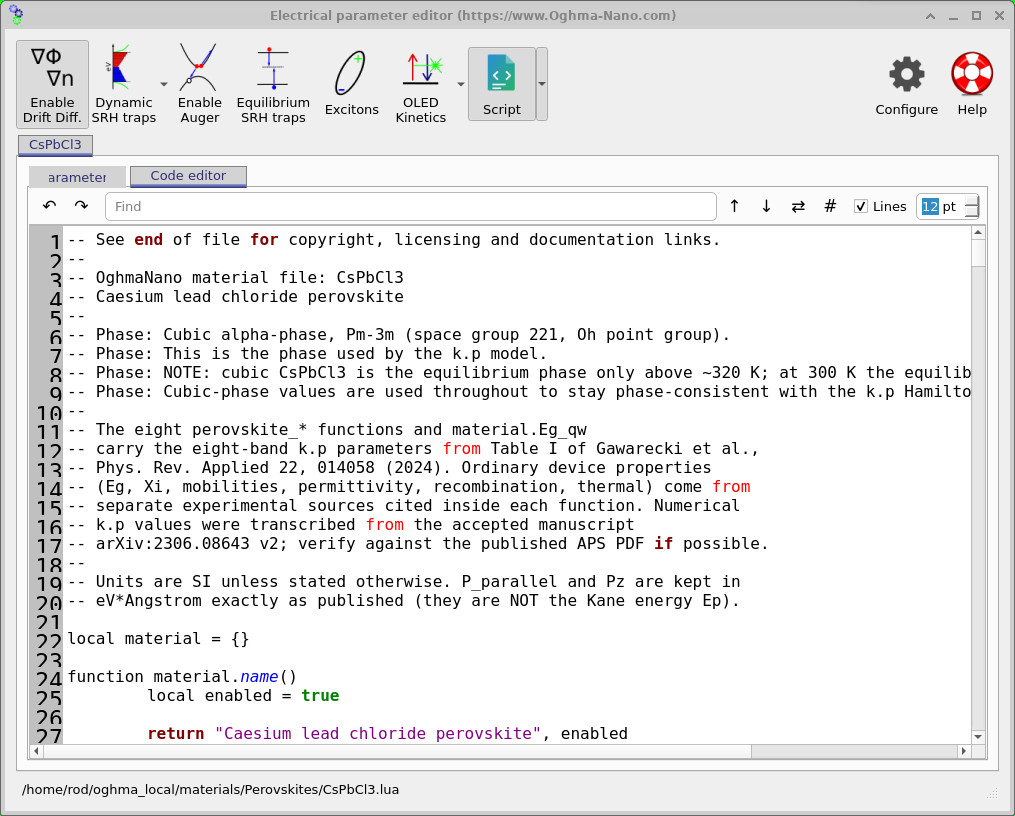
CsPbCl3.lua a zdroje jejích parametrů.Editor kódu zobrazuje hlavičku CsPbCl3.lua a zdroje jejích parametrů.
Pochopení parametrů používaných pro výpočet pásové struktury.Pochopení parametrů používaných pro výpočet pásové struktury.
Výpočet pásové struktury využívá sadu materiálových parametrů převzatých z práce Gawarecki a kol. (2024). Tyto parametry popisují energii a tvar elektronových pásem v blízkosti energetické mezery. Hodnoty pro všech šest podporovaných perovskitů jsou uvedeny v ??. Horní část tabulky obsahuje parametry, které jsou přímo použity ve výpočtu, zatímco dolní část uvádí další hodnoty, které z nich vycházejí.Výpočet pásové struktury využívá sadu materiálových parametrů převzatých z práce Gawarecki a kol. (2024). Tyto parametry popisují energii a tvar elektronových pásem v blízkosti energetické mezery. Hodnoty pro všech šest podporovaných perovskitů jsou uvedeny v ??. Horní část tabulky obsahuje parametry, které jsou přímo použity ve výpočtu, zatímco dolní část uvádí další hodnoty, které z nich vycházejí.
| ParametrParametr | CsPbCl3CsPbCl3 | CsPbBr3CsPbBr3 | CsPbI3CsPbI3 | MAPbCl3MAPbCl3 | MAPbBr3MAPbBr3 | MAPbI3MAPbI3 |
|---|---|---|---|---|---|---|
| např. (elektronvolt)např. (elektronvolt) | 2.7442.744 | 2.0732.073 | 1.4161.416 | 3.0073.007 | 2.2772.277 | 1.5491.549 |
| Δc (eV)Δc (eV) | 1.4441.444 | 1.4761.476 | 1.4941.494 | 1.5061.506 | 1.5081.508 | 1.5001.500 |
| δ (eV)δ (eV) | 00 | 00 | 00 | 0.0450.045 | 0.0570.057 | 0.0750.075 |
| ζ (elektronvolty)ζ (elektronvolty) | 00 | 00 | 00 | 0.0160.016 | 0.0300.030 | 0.0450.045 |
| P∥ (eV·Å)P∥ (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 8.8788.878 | 8.6238.623 | 8.0978.097 |
| Pz (eV·Å)Pz (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 9.8969.896 | 9.3029.302 | 9.0589.058 |
| γ′1 γ′1 | 1.6431.643 | 2.1832.183 | 2.9972.997 | 1.5811.581 | 2.1442.144 | 2.9672.967 |
| γ′2 γ′2 | 0.1900.190 | 0.3940.394 | 0.6830.683 | 0.1400.140 | 0.1900.190 | 0.2860.286 |
| γ′3 γ′3 | −0.691−0.691 | −1.081−1.081 | −1.169−1.169 | −0.599−0.599 | −1.060−1.060 | −1.150−1.150 |
Co znamenají jednotlivé parametry?Co znamenají jednotlivé parametry?
Níže jsou uvedena hlavní nastavení, která se používají při výpočtu pásové struktury. Pro sledování tohoto návodu není nutné tyto hodnoty měnit, ale pochopení jejich významu vám pomůže při porovnávání různých perovskitových materiálů.Níže jsou uvedena hlavní nastavení, která se používají při výpočtu pásové struktury. Pro sledování tohoto návodu není nutné tyto hodnoty měnit, ale pochopení jejich významu vám pomůže při porovnávání různých perovskitových materiálů.
- aexp a aDFT – Velikost krystalu: Velikost elementární buňky krystalu, získaná experimentálně a výpočty metodou DFT. Obě hodnoty jsou uvedeny v ångströmech (Å).aexp a aDFT – Velikost krystalu: Velikost elementární buňky krystalu, získaná experimentálně a výpočty metodou DFT. Obě hodnoty jsou uvedeny v ångströmech (Å).
- Např. – Šířka zakázaného pásu: Energetický rozdíl mezi horní hranicí valenčního pásu a dolní hranicí nejnižšího vodivého pásu. Jedná se o jednu z nejdůležitějších vlastností polovodiče, zejména pro solární články a světelně vyzařující zařízení.Např. – Šířka zakázaného pásu: Energetický rozdíl mezi horní hranicí valenčního pásu a dolní hranicí nejnižšího vodivého pásu. Jedná se o jednu z nejdůležitějších vlastností polovodiče, zejména pro solární články a světelně vyzařující zařízení.
- Δc — Spinově-orbitální štěpení: Popisuje energetický rozdíl mezi nejnižším vodivým pásmem a vyššími vodivými pásmy. Toto štěpení je zvláště výrazné u perovskitů na bázi halogenidů olova, a to kvůli přítomnosti těžkých atomů olova.Δc — Spinově-orbitální štěpení: Popisuje energetický rozdíl mezi nejnižším vodivým pásmem a vyššími vodivými pásmy. Toto štěpení je zvláště výrazné u perovskitů na bázi halogenidů olova, a to kvůli přítomnosti těžkých atomů olova.
- δ – Dodatečné rozdělení pásu: Zohledňuje malé dodatečné rozdělení mezi vyššími vodivými pásy, když krystalická struktura není dokonale kubická.δ – Dodatečné rozdělení pásu: Zohledňuje malé dodatečné rozdělení mezi vyššími vodivými pásy, když krystalická struktura není dokonale kubická.
- ζ – Spinově závislé štěpení: Popisuje dodatečné štěpení elektronových pásem, ke kterému může docházet u materiálů se sníženou krystalovou symetrií. Tento jev je také známý jako Rashbovo štěpení.ζ – Spinově závislé štěpení: Popisuje dodatečné štěpení elektronových pásem, ke kterému může docházet u materiálů se sníženou krystalovou symetrií. Tento jev je také známý jako Rashbovo štěpení.
- P∥ a Pz – vazebná energie mezi pásmy: Popište, jak silně interagují valenční a vodivostní pásma. Tyto hodnoty ovlivňují tvar a zakřivení vypočtených pásem a následně i efektivní hmotnosti nosičů náboje. Samostatné hodnoty popisují různé směry v krystalické mřížce.P∥ a Pz – vazebná energie mezi pásmy: Popište, jak silně interagují valenční a vodivostní pásma. Tyto hodnoty ovlivňují tvar a zakřivení vypočtených pásem a následně i efektivní hmotnosti nosičů náboje. Samostatné hodnoty popisují různé směry v krystalické mřížce.
- γ′1, γ′2 a γ′3 – Parametry popisující tvar energetických pásů: Pomáhají určit, jak se elektronové pásy zakřivují a mění v závislosti na směru v krystalu. Tyto parametry jsou důležité při výpočtu efektivní hmotnosti a pohyblivosti nosičů náboje.γ′1, γ′2 a γ′3 – Parametry popisující tvar energetických pásů: Pomáhají určit, jak se elektronové pásy zakřivují a mění v závislosti na směru v krystalu. Tyto parametry jsou důležité při výpočtu efektivní hmotnosti a pohyblivosti nosičů náboje.
- mv — Efektivní hmotnost valenčního pásu: Popisuje, jak se „díra“ chová v reakci na působící sílu v materiálu. Souvisí se zakřivením valenčního pásu a vyjadřuje se v poměru k hmotnosti volného elektronu (m0).mv — Efektivní hmotnost valenčního pásu: Popisuje, jak se „díra“ chová v reakci na působící sílu v materiálu. Souvisí se zakřivením valenčního pásu a vyjadřuje se v poměru k hmotnosti volného elektronu (m0).
- γ1, γ2 a γ3 – Odvozené parametry: Dodatečné hodnoty vypočítané z modelu a uvedené v původní publikaci pro účely srovnání. Při výpočtu pásové struktury se používají výše uvedené hodnoty s apostrofem, nikoli tyto odvozené veličiny.γ1, γ2 a γ3 – Odvozené parametry: Dodatečné hodnoty vypočítané z modelu a uvedené v původní publikaci pro účely srovnání. Při výpočtu pásové struktury se používají výše uvedené hodnoty s apostrofem, nikoli tyto odvozené veličiny.
Všechny tyto parametry jsou již obsaženy v souborech materiálů OghmaNano, takže není nutné je zadávat ručně. Při výběru jiného materiálu se jeho odpovídající parametry automaticky načtou. V následující části se podíváme na to, jak přepínat mezi perovskity a zkoumat různé složení materiálů.Všechny tyto parametry jsou již obsaženy v souborech materiálů OghmaNano, takže není nutné je zadávat ručně. Při výběru jiného materiálu se jeho odpovídající parametry automaticky načtou. V následující části se podíváme na to, jak přepínat mezi perovskity a zkoumat různé složení materiálů.
4. Změna parametrů materiálu4. Změna parametrů materiálu
Při těchto výpočtech pásové struktury pro velké objemy materiálů je materiál definován výhradně pomocí skriptu Lua. Simulace je v podstatě nulorozměrný (0D) výpočet elektrických vlastností, což znamená, že fyzické rozměry zobrazené v editoru vrstev se nepoužívají. Místo toho se všechny vlastnosti materiálu, které jsou potřebné pro výpočet pásové struktury, rozptylu a pohyblivosti, získávají přímo ze skriptu.Při těchto výpočtech pásové struktury pro velké objemy materiálů je materiál definován výhradně pomocí skriptu Lua. Simulace je v podstatě nulorozměrný (0D) výpočet elektrických vlastností, což znamená, že fyzické rozměry zobrazené v editoru vrstev se nepoužívají. Místo toho se všechny vlastnosti materiálu, které jsou potřebné pro výpočet pásové struktury, rozptylu a pohyblivosti, získávají přímo ze skriptu.
Existují dva způsoby, jak upravit materiálové parametry. Můžete přímo upravit stávající skript, například pokud najdete alternativní hodnoty v odborné literatuře, nebo pokud chcete zjistit, jak změna konkrétního parametru ovlivňuje výsledky. Případně můžete načíst zcela jiný perovskit z databáze materiálů OghmaNano.Existují dva způsoby, jak upravit materiálové parametry. Můžete přímo upravit stávající skript, například pokud najdete alternativní hodnoty v odborné literatuře, nebo pokud chcete zjistit, jak změna konkrétního parametru ovlivňuje výsledky. Případně můžete načíst zcela jiný perovskit z databáze materiálů OghmaNano.
Chcete-li importovat nový materiál, klikněte na malou šipku vedle tlačítka „Script“ v editoru elektrických parametrů a vyberte možnost „Importovat skript materiálu“ (viz ??). Tím se otevře knihovna materiálů v umístění materials/Perovskites/ (viz ??). Tato knihovna obsahuje definice materiálů pro CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 a směsné halogenidové perovskity.Chcete-li importovat nový materiál, klikněte na malou šipku vedle tlačítka „Script“ v editoru elektrických parametrů a vyberte možnost „Importovat skript materiálu“ (viz ??). Tím se otevře knihovna materiálů v umístění materials/Perovskites/ (viz ??). Tato knihovna obsahuje definice materiálů pro CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 a směsné halogenidové perovskity.
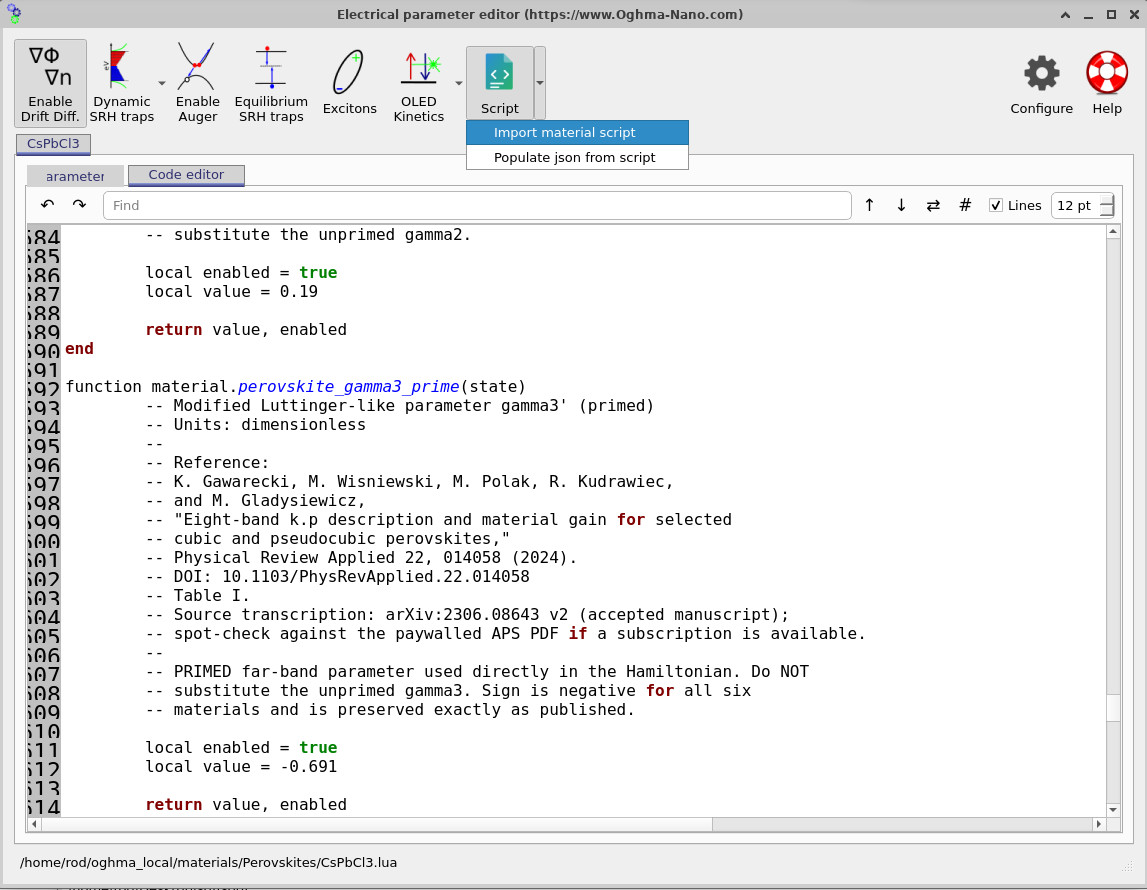
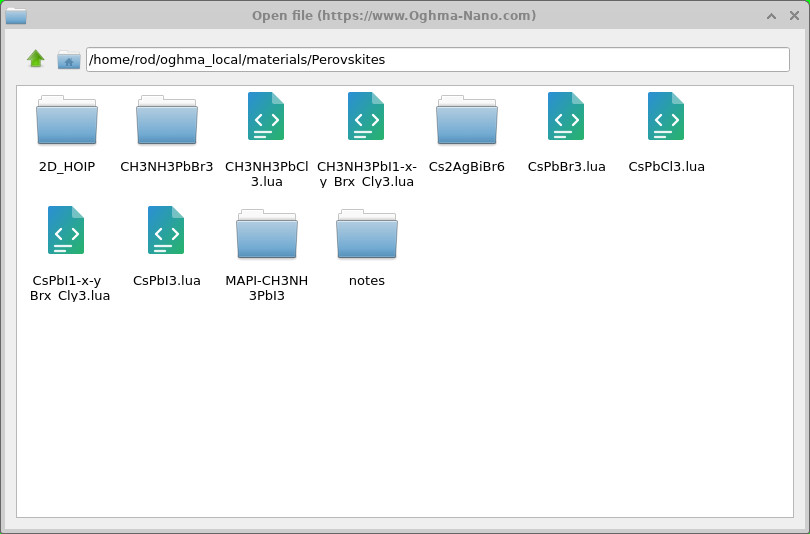
Dvojitým kliknutím na skript materiálu se importuje jeho kompletní sada parametrů do aktuální simulace. Importovaný skript se zkopíruje do adresáře simulace, kde jej lze zobrazit nebo upravit pomocí editoru kódu. Například import skriptu CsPbBr3.lua nahradí původní parametry CsPbCl3 parametry pro CsPbBr3. Tyto nové hodnoty budou použity při příštím spuštění simulace.Dvojitým kliknutím na skript materiálu se importuje jeho kompletní sada parametrů do aktuální simulace. Importovaný skript se zkopíruje do adresáře simulace, kde jej lze zobrazit nebo upravit pomocí editoru kódu. Například import skriptu CsPbBr3.lua nahradí původní parametry CsPbCl3 parametry pro CsPbBr3. Tyto nové hodnoty budou použity při příštím spuštění simulace.
Pokud ručně upravíte jakékoli hodnoty, je vhodné aktualizovat i příslušné odkazy v dokumentaci, aby bylo jasné, odkud pochází každý parametr. Mějte na paměti, že u těchto hromadných výpočtů změna skriptu Lua ovlivňuje vlastnosti materiálu; není nutné upravovat editor vrstev.Pokud ručně upravíte jakékoli hodnoty, je vhodné aktualizovat i příslušné odkazy v dokumentaci, aby bylo jasné, odkud pochází každý parametr. Mějte na paměti, že u těchto hromadných výpočtů změna skriptu Lua ovlivňuje vlastnosti materiálu; není nutné upravovat editor vrstev.
5. Spuštění simulace a výpočet pásové struktury.5. Spuštění simulace a výpočet pásové struktury.
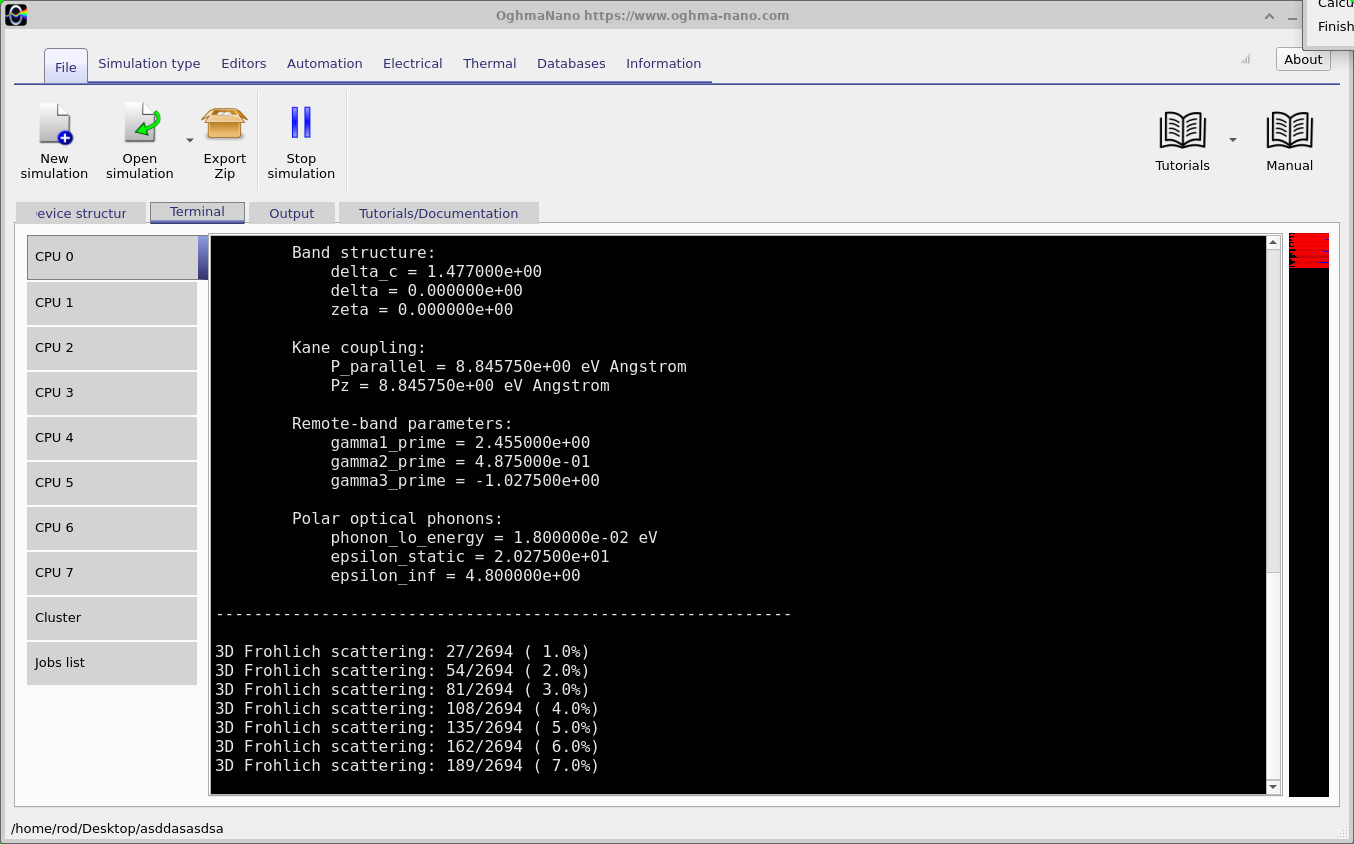
Nyní jsme připraveni vypočítat elektronovou pásovou strukturu našeho perovskitu. V hlavním okně programu OghmaNano klikněte na možnost Spustit simulaci. Na kartě Terminál se zobrazují parametry použitého materiálu a následně průběh výpočtu pásové struktury a rozptylu (viz ??). Doporučujeme zkontrolovat tyto hodnoty, zejména pokud jste změnili skript materiálu nebo vybrali složené halogenidové složení.Nyní jsme připraveni vypočítat elektronovou pásovou strukturu našeho perovskitu. V hlavním okně programu OghmaNano klikněte na možnost Spustit simulaci. Na kartě Terminál se zobrazují parametry použitého materiálu a následně průběh výpočtu pásové struktury a rozptylu (viz ??). Doporučujeme zkontrolovat tyto hodnoty, zejména pokud jste změnili skript materiálu nebo vybrali složené halogenidové složení.
V tomto příkladu počítáme vlastnosti sloučeniny CsPb(I0,5Br0,25Cl0,25)3. Parametry zobrazené v terminálu lze porovnat s hodnotami v souboru ?? pomocí metody lineární interpolace, která je popsána v předchozí části. Například spinově-orbitální štěpení se vypočítá takto:V tomto příkladu počítáme vlastnosti sloučeniny CsPb(I0,5Br0,25Cl0,25)3. Parametry zobrazené v terminálu lze porovnat s hodnotami v souboru ?? pomocí metody lineární interpolace, která je popsána v předchozí části. Například spinově-orbitální štěpení se vypočítá takto:
\[ \Delta_c = 0.5(1.494) + 0.25(1.476) + 0.25(1.444) = 1.477\ \mathrm{eV}. \]Toto je hodnota, kterou vypočítal řešicí algoritmus. Zbývající parametry pásové struktury se vypočítávají stejným způsobem, čímž se ověřuje, zda bylo správně načteno zvolené složení slitiny.Toto je hodnota, kterou vypočítal řešicí algoritmus. Zbývající parametry pásové struktury se vypočítávají stejným způsobem, čímž se ověřuje, zda bylo správně načteno zvolené složení slitiny.
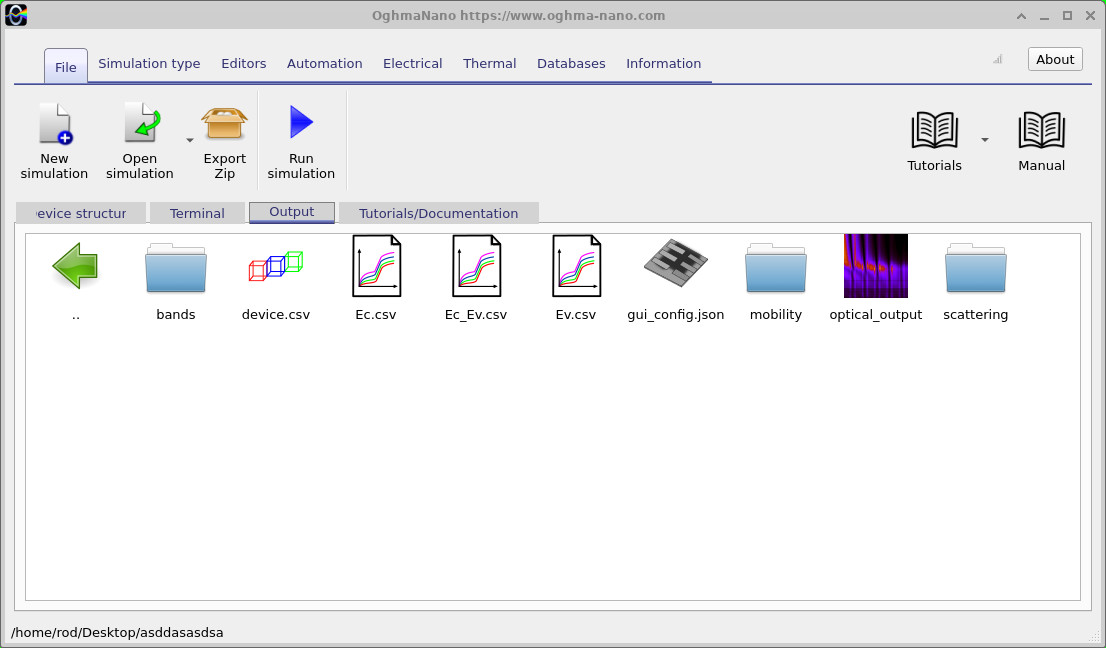
Po dokončení simulace otevřete záložku „Výstup“ (viz ??). OghmaNano ukládá vypočítané výsledky do souborů CSV, které lze zobrazit přímo v softwaru nebo exportovat pro další analýzu. Jednotlivé elektronové pásma jsou uloženy v adresáři bands, přičemž tři další soubory poskytují praktické způsoby zobrazení výsledků:Po dokončení simulace otevřete záložku „Výstup“ (viz ??). OghmaNano ukládá vypočítané výsledky do souborů CSV, které lze zobrazit přímo v softwaru nebo exportovat pro další analýzu. Jednotlivé elektronové pásma jsou uloženy v adresáři bands, přičemž tři další soubory poskytují praktické způsoby zobrazení výsledků:
Ec.csv– vypočítané vodivostní pásma.Ec.csv– vypočítané vodivostní pásma.Ev.csv– vypočítané valenční pásma.Ev.csv– vypočítané valenční pásma.Ec_Ev.csv– kombinovaná struktura vodivostního a valenčního pásu.Ec_Ev.csv– kombinovaná struktura vodivostního a valenčního pásu.
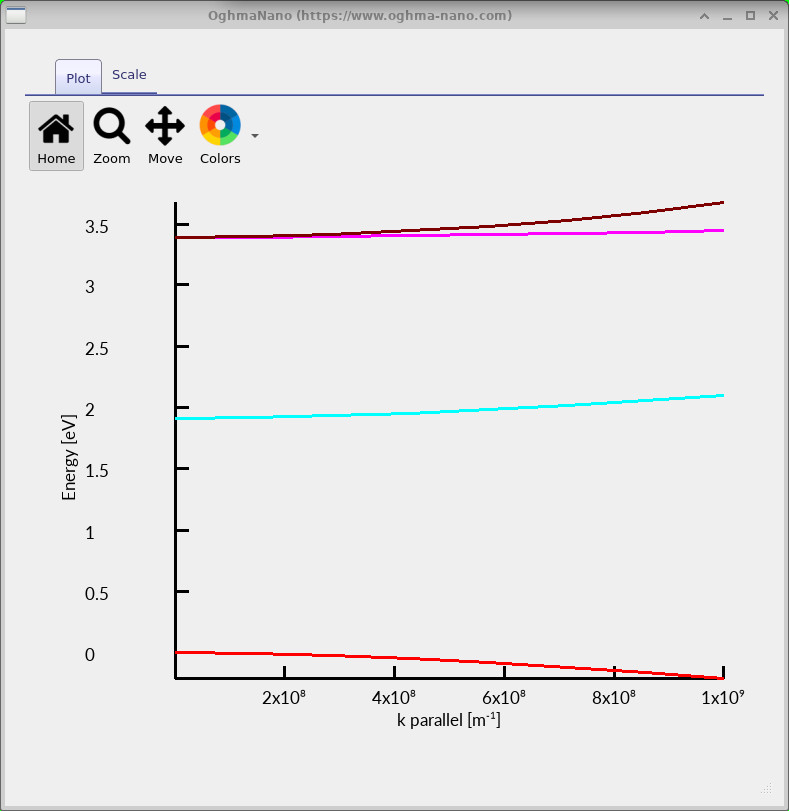
Dvojitým kliknutím na Ec_Ev.csv zobrazíte vypočítanou energetickou strukturu perovskitu, jak je znázorněno v ??. Na tomto grafu je vidět, jak se mění energie dostupných elektronových stavů v závislosti na vlnovém vektoru (k). Jednoduše řečeno, zobrazuje tvar elektronových pásem, ze kterých lze určit důležité vlastnosti, jako je šířka zakázaného pásu a efektivní hmotnost.Dvojitým kliknutím na Ec_Ev.csv zobrazíte vypočítanou energetickou strukturu perovskitu, jak je znázorněno v ??. Na tomto grafu je vidět, jak se mění energie dostupných elektronových stavů v závislosti na vlnovém vektoru (k). Jednoduše řečeno, zobrazuje tvar elektronových pásem, ze kterých lze určit důležité vlastnosti, jako je šířka zakázaného pásu a efektivní hmotnost.
Abyste výsledky pochopili, nejprve se podívejte na střed grafu, kde hodnota k = 0 odpovídá bodu R v Brillouinově zóně. Vrchol valenčního pásu se používá jako referenční energetická úroveň, a proto je nastaven na 0 eV. Pokud se podíváte na graf odspodu nahoru, lze identifikovat tři hlavní charakteristiky:Abyste výsledky pochopili, nejprve se podívejte na střed grafu, kde hodnota k = 0 odpovídá bodu R v Brillouinově zóně. Vrchol valenčního pásu se používá jako referenční energetická úroveň, a proto je nastaven na 0 eV. Pokud se podíváte na graf odspodu nahoru, lze identifikovat tři hlavní charakteristiky:
- Valenční pás (červený): Nejvyšší valenční pás se od hodnoty 0 eV prohýbá směrem dolů. Jeho zakřivení souvisí s efektivní hmotností děr v daném materiálu.Valenční pás (červený): Nejvyšší valenční pás se od hodnoty 0 eV prohýbá směrem dolů. Jeho zakřivení souvisí s efektivní hmotností děr v daném materiálu.
- Nejnižší vodivostní pás (azurová barva): Začíná přibližně na hodnotě 1,91 eV, čímž se určuje základní šířka zakázaného pásu smíšeného halogenidového perovskitu. Tato hodnota odpovídá hodnotě vypočítané interpolací šířek zakázaných pásů tří čistých sloučenin uvedených v předchozí části (1,912 eV).Nejnižší vodivostní pás (azurová barva): Začíná přibližně na hodnotě 1,91 eV, čímž se určuje základní šířka zakázaného pásu smíšeného halogenidového perovskitu. Tato hodnota odpovídá hodnotě vypočítané interpolací šířek zakázaných pásů tří čistých sloučenin uvedených v předchozí části (1,912 eV).
- Vyšší vodivostní pásy: Tyto pásy začínají přibližně na úrovni 3,39 eV, což je zhruba 1,477 eV nad nejnižším vodivostním pásem. Toto oddělení vzniká v důsledku silné vazby mezi spinem a orbitou v perovskitech na bázi halogenidů olova. Pásy se oddělují s rostoucím vlnovým vektorem, protože mají odlišné křivosti.Vyšší vodivostní pásy: Tyto pásy začínají přibližně na úrovni 3,39 eV, což je zhruba 1,477 eV nad nejnižším vodivostním pásem. Toto oddělení vzniká v důsledku silné vazby mezi spinem a orbitou v perovskitech na bázi halogenidů olova. Pásy se oddělují s rostoucím vlnovým vektorem, protože mají odlišné křivosti.
Důležitou vlastností pásové struktury je zakřivení pásem. Pásem, která mají výraznější zakřivení, obvykle odpovídají nosiče náboje s menší efektivní hmotností, zatímco plošší pásma odpovídají nosičům s větší hmotností. To je zvláště důležité při výpočtu pohyblivosti nosičů náboje, protože pásová struktura určuje, jak elektrony a díry reagují na přiložené elektrické pole.Důležitou vlastností pásové struktury je zakřivení pásem. Pásem, která mají výraznější zakřivení, obvykle odpovídají nosiče náboje s menší efektivní hmotností, zatímco plošší pásma odpovídají nosičům s větší hmotností. To je zvláště důležité při výpočtu pohyblivosti nosičů náboje, protože pásová struktura určuje, jak elektrony a díry reagují na přiložené elektrické pole.
A konečně je třeba mít na paměti, že tento model popisuje elektronovou strukturu v blízkosti zakázaného pásma, nikoli v celé Brillouinově zóně. Zde uvedený rozsah vlnových vektorů se rozšiřuje přibližně do hodnoty 109 m−1 (0,1 Å−1), což je srovnatelné s rozsahem, v němž Gawarecki a kolegové prokázali dobrou shodu s výpočty DFT (jejich obrázek 3). Proto by měly být předpovědi, které se týkají oblastí výrazně vzdálených od bodu R, posuzovány s opatrností.A konečně je třeba mít na paměti, že tento model popisuje elektronovou strukturu v blízkosti zakázaného pásma, nikoli v celé Brillouinově zóně. Zde uvedený rozsah vlnových vektorů se rozšiřuje přibližně do hodnoty 109 m−1 (0,1 Å−1), což je srovnatelné s rozsahem, v němž Gawarecki a kolegové prokázali dobrou shodu s výpočty DFT (jejich obrázek 3). Proto by měly být předpovědi, které se týkají oblastí výrazně vzdálených od bodu R, posuzovány s opatrností.
6. Výpočet pásové struktury smíšených halogenidových perovskitů6. Výpočet pásové struktury smíšených halogenidových perovskitů
Smíšené halogenidové perovskity nabízejí praktický způsob, jak upravit elektronické vlastnosti materiálu změnou relativního poměru obsahu jodu, bromu a chlóru. Například nahrazení části jodu v CsPbI3 bromem obvykle zvyšuje šířku zakázaného pásu, což umožňuje upravit optické a elektronické vlastnosti pro různé aplikace. V praxi experimentální výzkumníci často pracují se složeními, která se nacházejí někde mezi těmito třemi čistými halogenidovými sloučeninami.Smíšené halogenidové perovskity nabízejí praktický způsob, jak upravit elektronické vlastnosti materiálu změnou relativního poměru obsahu jodu, bromu a chlóru. Například nahrazení části jodu v CsPbI3 bromem obvykle zvyšuje šířku zakázaného pásu, což umožňuje upravit optické a elektronické vlastnosti pro různé aplikace. V praxi experimentální výzkumníci často pracují se složeními, která se nacházejí někde mezi těmito třemi čistými halogenidovými sloučeninami.
OghmaNano umožňuje odhadnout pásovou strukturu libovolné směsi halogenidů, aniž by bylo nutné mít k dispozici samostatnou sadu publikovaných parametrů pásové struktury pro každou možnou směs. To je zvláště užitečné při studiu materiálů připravených v laboratoři: zadáním složení vzorku lze vypočítat jeho předpokládanou pásovou strukturu, prozkoumat, jak se pásová mez mění v závislosti na složení, a následně zkoumat jeho rozptylové vlastnosti a pohyblivost nosičů náboje. Umožňuje také zkoumat, jak postupná výměna jednoho halogenidu za druhý ovlivňuje elektronické vlastnosti materiálu.OghmaNano umožňuje odhadnout pásovou strukturu libovolné směsi halogenidů, aniž by bylo nutné mít k dispozici samostatnou sadu publikovaných parametrů pásové struktury pro každou možnou směs. To je zvláště užitečné při studiu materiálů připravených v laboratoři: zadáním složení vzorku lze vypočítat jeho předpokládanou pásovou strukturu, prozkoumat, jak se pásová mez mění v závislosti na složení, a následně zkoumat jeho rozptylové vlastnosti a pohyblivost nosičů náboje. Umožňuje také zkoumat, jak postupná výměna jednoho halogenidu za druhý ovlivňuje elektronické vlastnosti materiálu.
Jsou uvedeny dva typy materiálů obsahujících směs halogenidů: CsPb(I1−x−yBrxCly)3 a jeho ekvivalent na bázi methylamonia (MA). Zde představuje x podíl bromidu, y podíl chloridu a zbývající hodnota 1 − x − y představuje podíl jodidu. Tyto podíly musí splňovat podmínky x ≥ 0, y ≥ 0 a x + y ≤ 1, aby celkové složení halogenidů vždy odpovídalo 100 %.Jsou uvedeny dva typy materiálů obsahujících směs halogenidů: CsPb(I1−x−yBrxCly)3 a jeho ekvivalent na bázi methylamonia (MA). Zde představuje x podíl bromidu, y podíl chloridu a zbývající hodnota 1 − x − y představuje podíl jodidu. Tyto podíly musí splňovat podmínky x ≥ 0, y ≥ 0 a x + y ≤ 1, aby celkové složení halogenidů vždy odpovídalo 100 %.
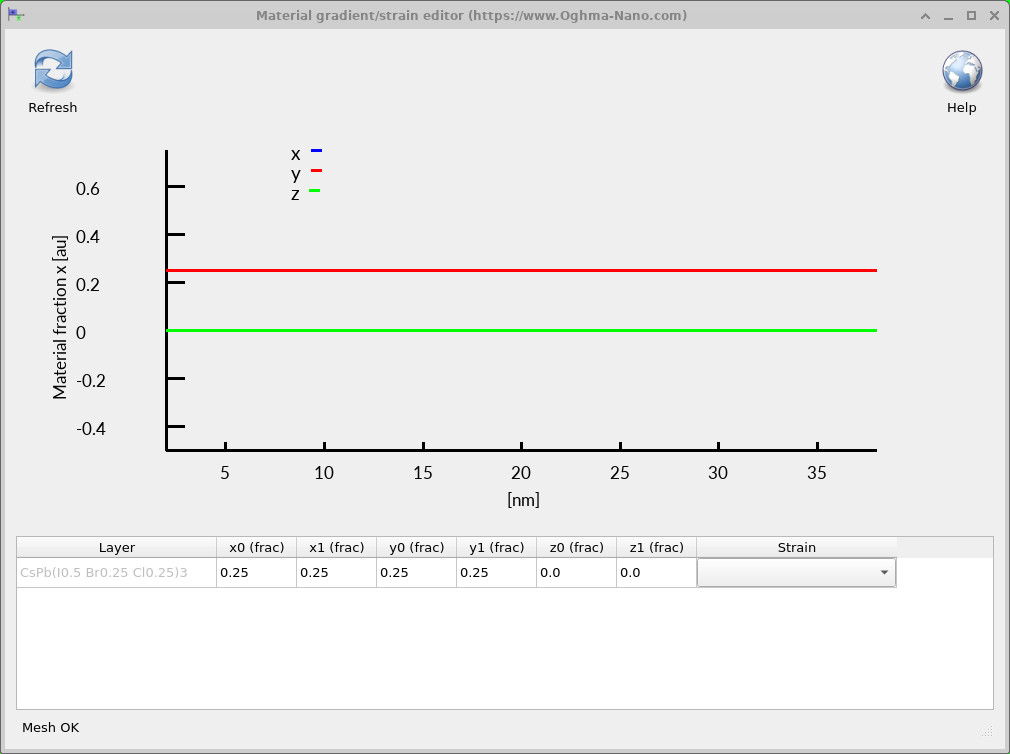
Pro výpočet vlastností slitiny nejprve importujte příslušný skript pro směs halogenidů pomocí metody popsané v předchozí části. Poté otevřete kartu „Elektrické vlastnosti“ a klikněte na možnost „Gradienty/Deformace“ (viz ??). Tím se otevře editor složení materiálu (viz ??), kam můžete zadat podíly bromidu a chloridu.Pro výpočet vlastností slitiny nejprve importujte příslušný skript pro směs halogenidů pomocí metody popsané v předchozí části. Poté otevřete kartu „Elektrické vlastnosti“ a klikněte na možnost „Gradienty/Deformace“ (viz ??). Tím se otevře editor složení materiálu (viz ??), kam můžete zadat podíly bromidu a chloridu.
Editor umožňuje zadat počáteční (x0, y0, z0) a koncové (x1, y1, z1) hodnoty složení vrstvy. Protože provádíme hromadný výpočet, složení by mělo být jednotné, takže zadejte stejné hodnoty na obou koncích. Například nastavením x0 = x1 = 0,25 a y0 = y1 = 0,25 získáme CsPb(I0,5Br0,25Cl0,25)3, který obsahuje 50 % jodidu, 25 % bromidu a 25 % chloridu. To je znázorněno v ??. Hodnoty z se v těchto skriptech pro materiály nepoužívají.Editor umožňuje zadat počáteční (x0, y0, z0) a koncové (x1, y1, z1) hodnoty složení vrstvy. Protože provádíme hromadný výpočet, složení by mělo být jednotné, takže zadejte stejné hodnoty na obou koncích. Například nastavením x0 = x1 = 0,25 a y0 = y1 = 0,25 získáme CsPb(I0,5Br0,25Cl0,25)3, který obsahuje 50 % jodidu, 25 % bromidu a 25 % chloridu. To je znázorněno v ??. Hodnoty z se v těchto skriptech pro materiály nepoužívají.
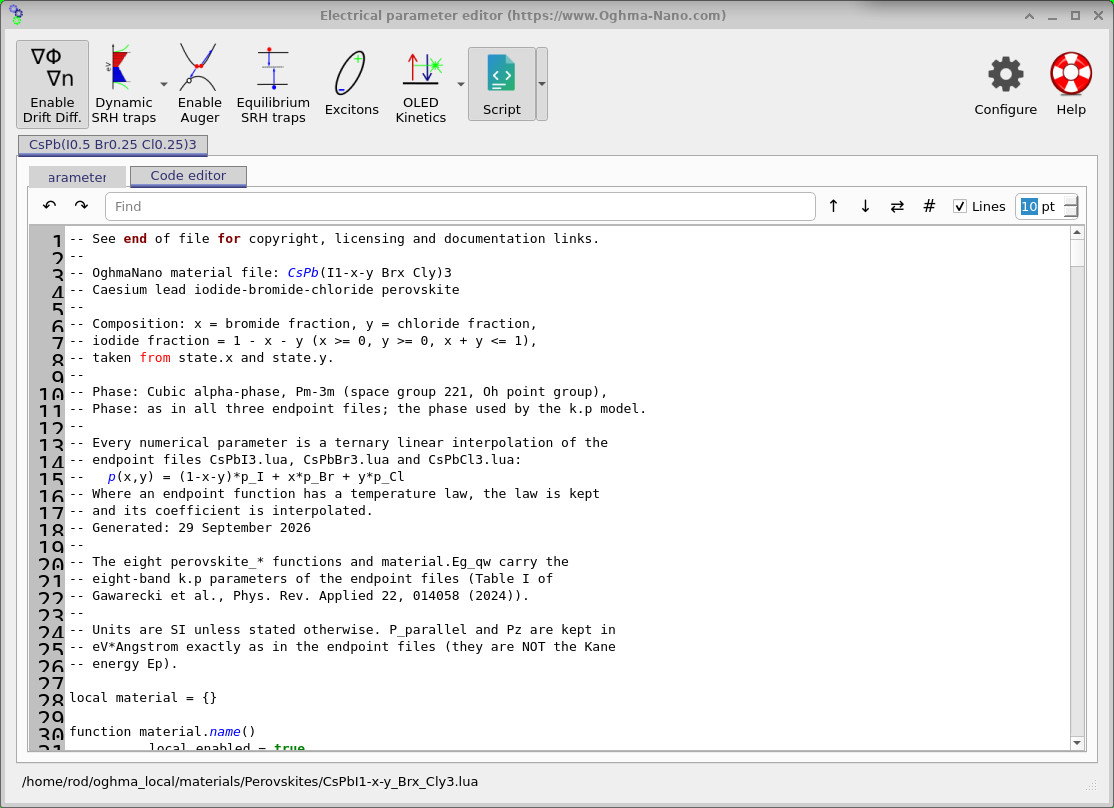
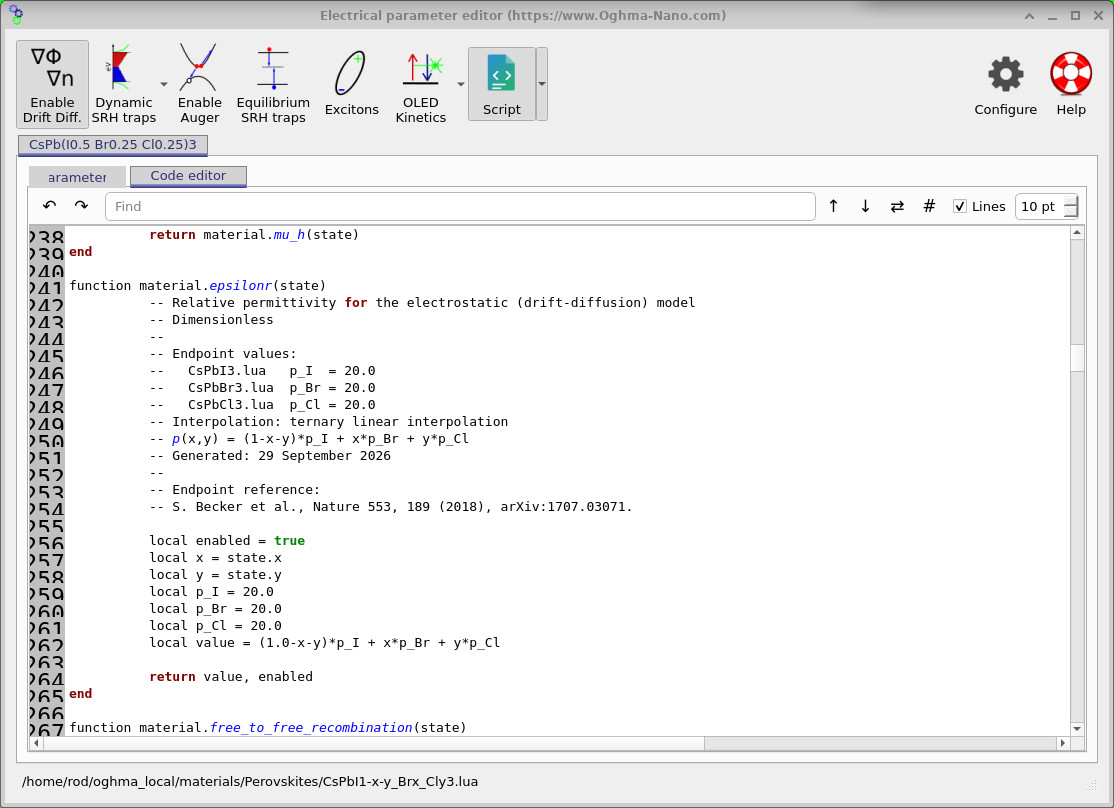
Pro odhad elektronických vlastností slitiny používá společnost OghmaNano lineární interpolaci mezi parametry tří čistých sloučenin. Jedná se o stejné parametry materiálů, které byly již dříve publikovány v ??. Místo interpolace hotové pásové struktury software nejprve vypočítá novou sadu parametrů materiálů pro zvolené složení a poté je použije k provedení výpočtu pásové struktury.Pro odhad elektronických vlastností slitiny používá společnost OghmaNano lineární interpolaci mezi parametry tří čistých sloučenin. Jedná se o stejné parametry materiálů, které byly již dříve publikovány v ??. Místo interpolace hotové pásové struktury software nejprve vypočítá novou sadu parametrů materiálů pro zvolené složení a poté je použije k provedení výpočtu pásové struktury.
Například, šířka zakázaného pásu, spinově-orbitální rozštěpení a parametry, které ovlivňují tvar elektronových pásů, se vypočítávají jako vážený průměr hodnot jodu, bromu a chloru. Obecný vzorec je:Například, šířka zakázaného pásu, spinově-orbitální rozštěpení a parametry, které ovlivňují tvar elektronových pásů, se vypočítávají jako vážený průměr hodnot jodu, bromu a chloru. Obecný vzorec je:
\[ p(x,y) = (1-x-y)\,p_{\mathrm{I}} + x\,p_{\mathrm{Br}} + y\,p_{\mathrm{Cl}}, \]kde p představuje konkrétní materiálový parametr a pI, pBr a pCl jsou odpovídající hodnoty pro dané tři čisté sloučeniny. V uvedeném příkladu se pro výpočet používá 50 % hodnoty jodidu, 25 % hodnoty bromidu a 25 % hodnoty chloridu.kde p představuje konkrétní materiálový parametr a pI, pBr a pCl jsou odpovídající hodnoty pro dané tři čisté sloučeniny. V uvedeném příkladu se pro výpočet používá 50 % hodnoty jodidu, 25 % hodnoty bromidu a 25 % hodnoty chloridu.
Například, pokud použijeme hodnoty zakázaných pásem z tabulky parametrů, odhadnutá hodnota zakázaného pásma pro CsPb(I0,5Br0,25Cl0,25)3 bude:Například, pokud použijeme hodnoty zakázaných pásem z tabulky parametrů, odhadnutá hodnota zakázaného pásma pro CsPb(I0,5Br0,25Cl0,25)3 bude:
\[ E_g = 0.5(1.416) + 0.25(2.073) + 0.25(2.744) = 1.912\ \mathrm{eV}. \]Stejný interpolační postup se aplikuje i na ostatní numerické vlastnosti v materiálovém skriptu, včetně relativní permitivity, jak je uvedeno v ??. Pokud závisí nějaká vlastnost na teplotě, interpolují se její odpovídající koeficienty. Díky tomu je možné vytvořit konzistentní sadu parametrů pro libovolné zvolené složení směsi halogenidů a následně je použít k výpočtu elektronové pásmové struktury a dalších transportních vlastností.Stejný interpolační postup se aplikuje i na ostatní numerické vlastnosti v materiálovém skriptu, včetně relativní permitivity, jak je uvedeno v ??. Pokud závisí nějaká vlastnost na teplotě, interpolují se její odpovídající koeficienty. Díky tomu je možné vytvořit konzistentní sadu parametrů pro libovolné zvolené složení směsi halogenidů a následně je použít k výpočtu elektronové pásmové struktury a dalších transportních vlastností.
Lineární interpolace představuje užitečný výchozí bod pro zkoumání složení materiálů, zejména v případech, kdy je k dispozici omezené množství experimentálních dat. Nicméně, skutečné směsné halogenidové perovskity se nemusí vždy chovat lineárně. Například, šířka zakázaného pásu může vykazovat nelineární chování, kdy se naměřená hodnota liší od hodnoty předpovězené jednoduchou interpolací. Model také explicitně nezohledňuje lokální neuspořádanost slitiny a zachovává předpoklady o krystalické fázi původních parametrů. Pro kvantitativní srovnání s konkrétním laboratorním vzorkem by proto měly být vypočítané vlastnosti ověřeny pomocí experimentálních měření a skript Lua by měl být v případě potřeby upraven.Lineární interpolace představuje užitečný výchozí bod pro zkoumání složení materiálů, zejména v případech, kdy je k dispozici omezené množství experimentálních dat. Nicméně, skutečné směsné halogenidové perovskity se nemusí vždy chovat lineárně. Například, šířka zakázaného pásu může vykazovat nelineární chování, kdy se naměřená hodnota liší od hodnoty předpovězené jednoduchou interpolací. Model také explicitně nezohledňuje lokální neuspořádanost slitiny a zachovává předpoklady o krystalické fázi původních parametrů. Pro kvantitativní srovnání s konkrétním laboratorním vzorkem by proto měly být vypočítané vlastnosti ověřeny pomocí experimentálních měření a skript Lua by měl být v případě potřeby upraven.
6. Výpočet pohyblivosti nosičů náboje a rozptylu v perovskitech.6. Výpočet pohyblivosti nosičů náboje a rozptylu v perovskitech.
Poté, co společnost OghmaNano vypočítala elektronovou pásovou strukturu, může nyní tyto výsledky využít k určení, jak snadno se elektrony a díry pohybují v perovskitu. To vyžaduje, abychom zohlednili nejen tvar elektronových pásů, ale také to, jak interagují nosiče náboje s vibracemi krystalové mřížky, známými jako fonony. Tyto interakce rozptylují nosiče a omezují jejich pohyblivost.Poté, co společnost OghmaNano vypočítala elektronovou pásovou strukturu, může nyní tyto výsledky využít k určení, jak snadno se elektrony a díry pohybují v perovskitu. To vyžaduje, abychom zohlednili nejen tvar elektronových pásů, ale také to, jak interagují nosiče náboje s vibracemi krystalové mřížky, známými jako fonony. Tyto interakce rozptylují nosiče a omezují jejich pohyblivost.
U perovskitů na bázi halogenidů kovů je důležitým zdrojem rozptylu interakce mezi nositeli náboje a longitudinálními optickými fonony, známá jako Fröhlichův rozptyl elektronů a fononů. Intenzita této interakce závisí na energii fononů a dielektrických vlastnostech materiálu. Společnost OghmaNano využívá vypočítané elektronové pásy a parametry fononů definované v Lua skriptu materiálu k vyhodnocení těchto procesů rozptylu a odhadu výsledné pohyblivosti nositelů náboje. Podrobnější vysvětlení základní fyziky lze nalézt v našem průvodci rozptylem elektronů a fononů podle Fröhlicha.U perovskitů na bázi halogenidů kovů je důležitým zdrojem rozptylu interakce mezi nositeli náboje a longitudinálními optickými fonony, známá jako Fröhlichův rozptyl elektronů a fononů. Intenzita této interakce závisí na energii fononů a dielektrických vlastnostech materiálu. Společnost OghmaNano využívá vypočítané elektronové pásy a parametry fononů definované v Lua skriptu materiálu k vyhodnocení těchto procesů rozptylu a odhadu výsledné pohyblivosti nositelů náboje. Podrobnější vysvětlení základní fyziky lze nalézt v našem průvodci rozptylem elektronů a fononů podle Fröhlicha.
Hodnoty fononových parametrů jsou získávány z různých zdrojů v odborné literatuře, na které se odkazuje v popisech materiálů; nejsou součástí původní sady parametrů popisujících pásovou strukturu, kterou vytvořili Gawarecki a kolegové. Proto jsou zde vypočítané hodnoty pohyblivosti pohyblivostí omezenou mechanismem Fröhlichova rozptylu, který popisuje transport náboje za předpokladu, že tento rozptylový mechanismus je zohledněn.Hodnoty fononových parametrů jsou získávány z různých zdrojů v odborné literatuře, na které se odkazuje v popisech materiálů; nejsou součástí původní sady parametrů popisujících pásovou strukturu, kterou vytvořili Gawarecki a kolegové. Proto jsou zde vypočítané hodnoty pohyblivosti pohyblivostí omezenou mechanismem Fröhlichova rozptylu, který popisuje transport náboje za předpokladu, že tento rozptylový mechanismus je zohledněn.
Po dokončení simulace otevřete záložku „Výstup“ (viz ??). Kromě souborů se strukturou pásem, o kterých jsme se již zmínili, zde najdete dvě důležité složky: scattering a mobility. Ty obsahují vypočítané hodnoty rozptylu, relaxační časy, statistické údaje o nositelích náboje a výsledky týkající se pohyblivosti.Po dokončení simulace otevřete záložku „Výstup“ (viz ??). Kromě souborů se strukturou pásem, o kterých jsme se již zmínili, zde najdete dvě důležité složky: scattering a mobility. Ty obsahují vypočítané hodnoty rozptylu, relaxační časy, statistické údaje o nositelích náboje a výsledky týkající se pohyblivosti.
Otevření adresáře scattering (viz ??) zobrazí řadu souborů CSV, které popisují Fröhlichův rozptyl pro různé elektronové pásma. Soubory obsahující frohlich_rate uvádějí míru rozptylu, zatímco soubory obsahující frohlich_tau poskytují odpovídající dobu relaxace. Vyšší míra rozptylu obecně znamená, že nosiče náboje se rozptylují častěji, což vede ke kratší době relaxace.Otevření adresáře scattering (viz ??) zobrazí řadu souborů CSV, které popisují Fröhlichův rozptyl pro různé elektronové pásma. Soubory obsahující frohlich_rate uvádějí míru rozptylu, zatímco soubory obsahující frohlich_tau poskytují odpovídající dobu relaxace. Vyšší míra rozptylu obecně znamená, že nosiče náboje se rozptylují častěji, což vede ke kratší době relaxace.
Dále otevřete adresář mobility (viz ??). Obsahuje vypočítané hodnoty pohyblivosti elektronů a děr, efektivní rychlosti rozptylu, relaxační časy a Fermiho hladiny v závislosti na hustotě nosičů náboje. Tyto soubory nám umožňují zkoumat, jak se transportní vlastnosti mění s rostoucím počtem nosičů náboje v materiálu.Dále otevřete adresář mobility (viz ??). Obsahuje vypočítané hodnoty pohyblivosti elektronů a děr, efektivní rychlosti rozptylu, relaxační časy a Fermiho hladiny v závislosti na hustotě nosičů náboje. Tyto soubory nám umožňují zkoumat, jak se transportní vlastnosti mění s rostoucím počtem nosičů náboje v materiálu.
scattering a mobility.Výstup simulace zobrazující adresáře scattering a mobility.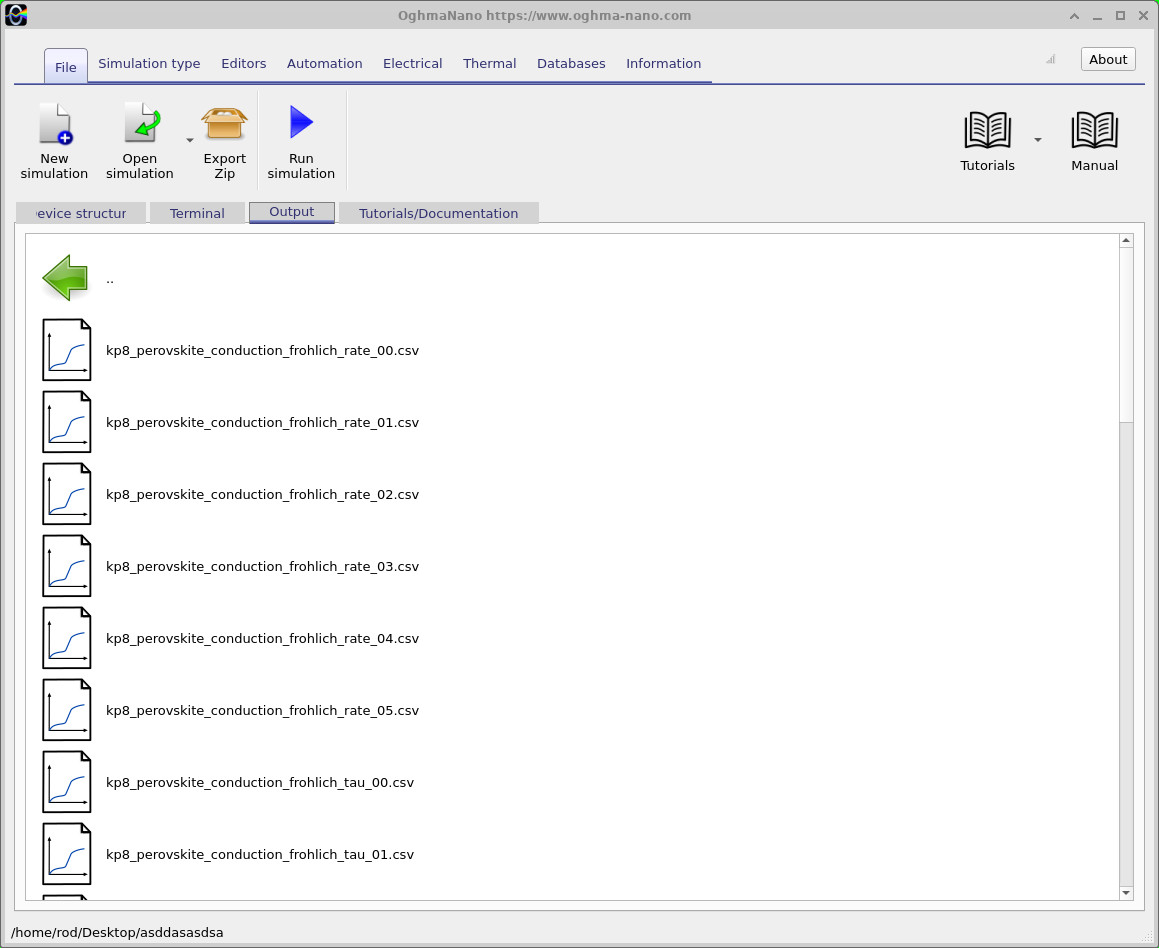
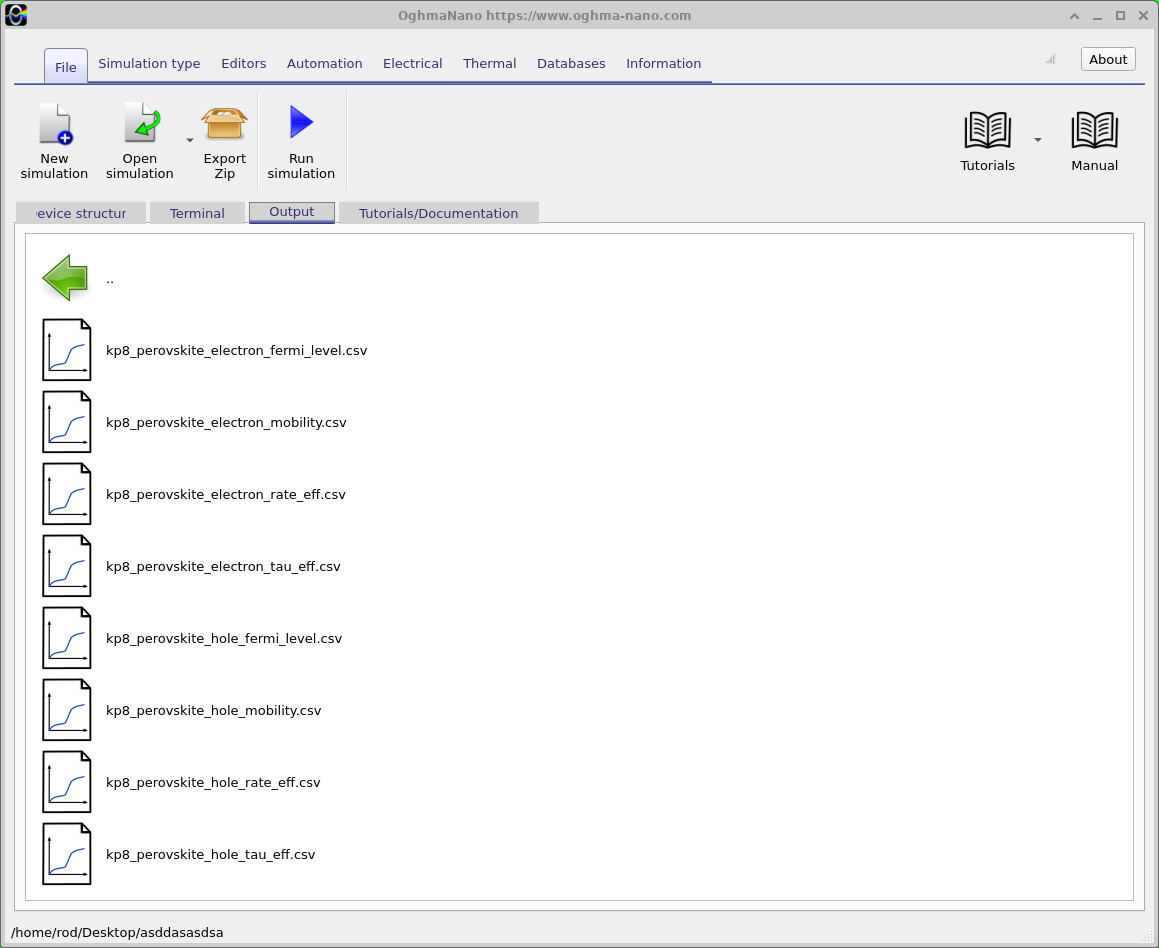
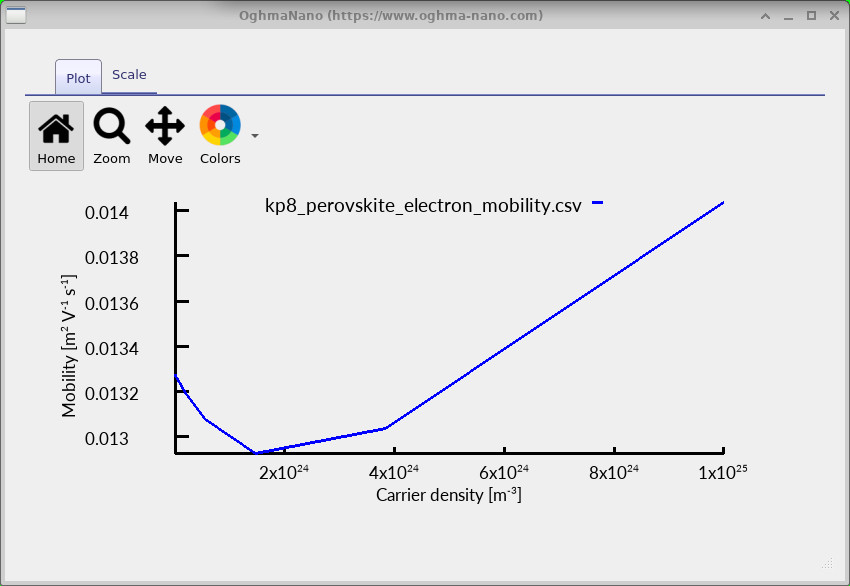
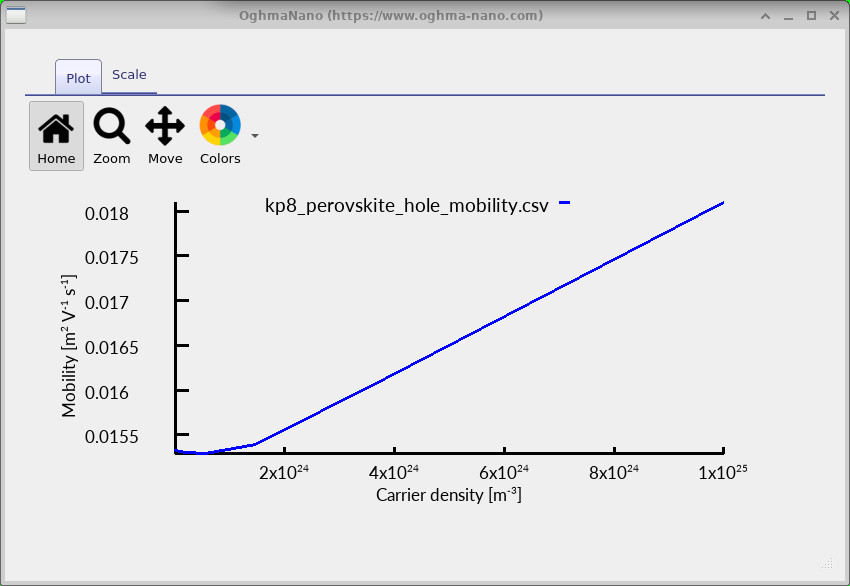
Pro zobrazení výsledků dvakrát klikněte na kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv a kp8_perovskite_hole_mobility.csv. Níže jsou uvedeny grafy, které se zobrazí pro CsPb(I0.5Br0.25Cl0.25)3.Pro zobrazení výsledků dvakrát klikněte na kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv a kp8_perovskite_hole_mobility.csv. Níže jsou uvedeny grafy, které se zobrazí pro CsPb(I0.5Br0.25Cl0.25)3.
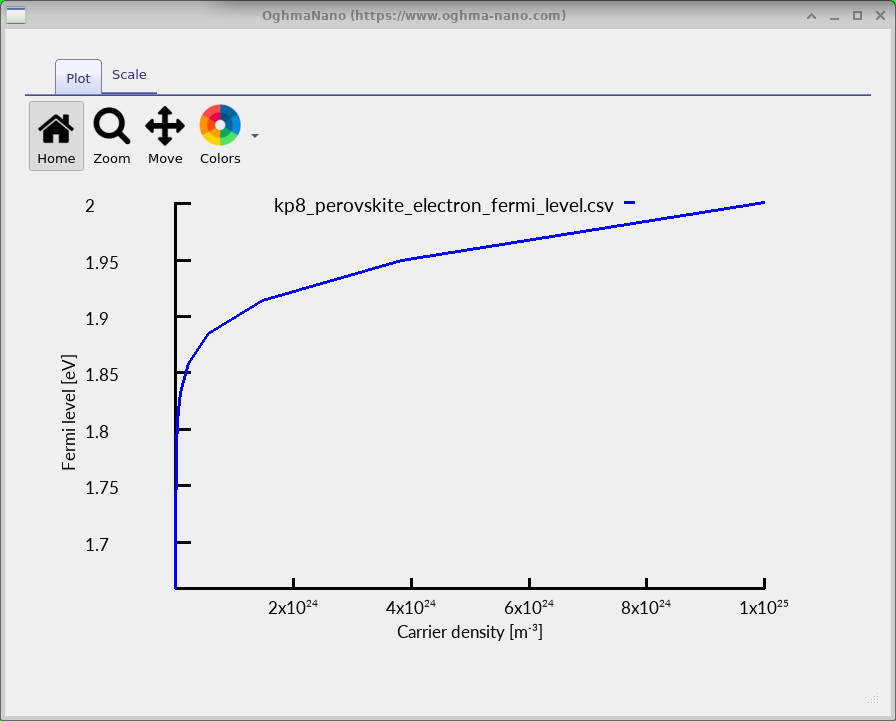
První graf (viz ??) ukazuje, jak se mění Fermiho úroveň elektronů v závislosti na hustotě nosičů náboje. Fermiho úroveň popisuje, jak jsou elektrony rozloženy mezi dostupné elektronové stavy. S rostoucím počtem elektronů v materiálu se stavy s nižší energií stále více obsazují a Fermiho úroveň se posouvá nahoru. U této slitiny začíná nejnižší vodivý pás přibližně při 1,91 eV. Jak se Fermiho úroveň blíží k tomuto pásu a vstupuje do něj, mění se rozložení elektronů, což může ovlivnit i vypočítané transportní vlastnosti.První graf (viz ??) ukazuje, jak se mění Fermiho úroveň elektronů v závislosti na hustotě nosičů náboje. Fermiho úroveň popisuje, jak jsou elektrony rozloženy mezi dostupné elektronové stavy. S rostoucím počtem elektronů v materiálu se stavy s nižší energií stále více obsazují a Fermiho úroveň se posouvá nahoru. U této slitiny začíná nejnižší vodivý pás přibližně při 1,91 eV. Jak se Fermiho úroveň blíží k tomuto pásu a vstupuje do něj, mění se rozložení elektronů, což může ovlivnit i vypočítané transportní vlastnosti.
Na zbývajících dvou grafech jsou znázorněny odpovídající hodnoty pohyblivosti elektronů a děr. Zajímavé je, že se pohyblivost nemění lineárně s rostoucí koncentrací nosičů náboje. V tomto případě se pohyblivost elektronů zpočátku mírně snižuje, než se při vyšších koncentracích začne zvyšovat (viz ??). Vypočtená pohyblivost děr se zvyšuje v drtivé většině stejného rozsahu koncentrací (viz ??).Na zbývajících dvou grafech jsou znázorněny odpovídající hodnoty pohyblivosti elektronů a děr. Zajímavé je, že se pohyblivost nemění lineárně s rostoucí koncentrací nosičů náboje. V tomto případě se pohyblivost elektronů zpočátku mírně snižuje, než se při vyšších koncentracích začne zvyšovat (viz ??). Vypočtená pohyblivost děr se zvyšuje v drtivé většině stejného rozsahu koncentrací (viz ??).
Vypočtená pohyblivost může v závislosti na materiálu buď stoupat, nebo klesat s rostoucí koncentrací nosičů náboje. Toto chování je způsobeno dvěma hlavními faktory:Vypočtená pohyblivost může v závislosti na materiálu buď stoupat, nebo klesat s rostoucí koncentrací nosičů náboje. Toto chování je způsobeno dvěma hlavními faktory:
- Pásmová struktura: S rostoucí koncentrací nosičů se obsazují energeticky vyšší elektronové stavy. Tyto stavy mohou mít různou křivost pásu a rychlost pohybu nosičů, což ovlivňuje, jak snadno se náboj pohybuje materiálem.Pásmová struktura: S rostoucí koncentrací nosičů se obsazují energeticky vyšší elektronové stavy. Tyto stavy mohou mít různou křivost pásu a rychlost pohybu nosičů, což ovlivňuje, jak snadno se náboj pohybuje materiálem.
- Rozptyl: Míra, jakou interagují nosiče náboje s optickými fonony, závisí také na jejich energii. Pokud se nosiče náboje stále více shromažďují ve stavech s nižší mírou rozptylu, může se zvýšit jejich pohyblivost. Naopak, silnější rozptyl může vést ke snížení pohyblivosti.Rozptyl: Míra, jakou interagují nosiče náboje s optickými fonony, závisí také na jejich energii. Pokud se nosiče náboje stále více shromažďují ve stavech s nižší mírou rozptylu, může se zvýšit jejich pohyblivost. Naopak, silnější rozptyl může vést ke snížení pohyblivosti.
U zde zkoumaného perovskitu s kombinovanými halogenidy se vypočítaná pohyblivost elektronů zpočátku mírně snižuje, než začne stoupat, zatímco pohyblivost děr se zvyšuje v téměř celém zobrazeném rozsahu hustoty. U jiných perovskitových sloučenin se mohou vyskytovat odlišné trendy, protože se liší jejich pásová struktura a rychlost rozptylu. Tyto výpočty nám proto umožňují prozkoumat, jak změna složení materiálu ovlivňuje transport nosičů náboje.U zde zkoumaného perovskitu s kombinovanými halogenidy se vypočítaná pohyblivost elektronů zpočátku mírně snižuje, než začne stoupat, zatímco pohyblivost děr se zvyšuje v téměř celém zobrazeném rozsahu hustoty. U jiných perovskitových sloučenin se mohou vyskytovat odlišné trendy, protože se liší jejich pásová struktura a rychlost rozptylu. Tyto výpočty nám proto umožňují prozkoumat, jak změna složení materiálu ovlivňuje transport nosičů náboje.
7. Rozsah a omezení modelu7. Rozsah a omezení modelu
V tomto návodu je popsán přístup, který umožňuje fyzikálně založený výpočet elektronové pásmové struktury a pohyblivosti nosičů náboje u trojrozměrných halogenidů kovů typu perovskit. Fröhlichův rozptyl elektronů na fononech je všeobecně uznáván jako hlavní vnitřní mechanismus, který omezuje pohyblivost nosičů náboje v těchto materiálech, zejména při pokojové teplotě. Zahrnutí této interakce tedy poskytuje fyzikálně smysluplný způsob, jak zkoumat transport náboje a porovnávat různé složení perovskitů.V tomto návodu je popsán přístup, který umožňuje fyzikálně založený výpočet elektronové pásmové struktury a pohyblivosti nosičů náboje u trojrozměrných halogenidů kovů typu perovskit. Fröhlichův rozptyl elektronů na fononech je všeobecně uznáván jako hlavní vnitřní mechanismus, který omezuje pohyblivost nosičů náboje v těchto materiálech, zejména při pokojové teplotě. Zahrnutí této interakce tedy poskytuje fyzikálně smysluplný způsob, jak zkoumat transport náboje a porovnávat různé složení perovskitů.
Tento model kombinuje vypočítanou elektronovou pásovou strukturu s rozptylem polárních optických fononů, aby určil závislost rozptylových rychlostí, relaxačních dob a pohyblivosti nosičů na energii. Hlavní předpoklady jsou:Tento model kombinuje vypočítanou elektronovou pásovou strukturu s rozptylem polárních optických fononů, aby určil závislost rozptylových rychlostí, relaxačních dob a pohyblivosti nosičů na energii. Hlavní předpoklady jsou:
- Mechanizmy rozptylu: Současná implementace zohledňuje Fröhlichův rozptyl, ale zatím nezahrnuje akustický fononový rozptyl, rozptyl na defektech ani rozptyl na ionizovaných nečistotách. Výsledky proto představují mobilitu omezenou Fröhlichovým rozptylem, nikoli kombinovaný vliv všech mechanismů rozptylu.Mechanizmy rozptylu: Současná implementace zohledňuje Fröhlichův rozptyl, ale zatím nezahrnuje akustický fononový rozptyl, rozptyl na defektech ani rozptyl na ionizovaných nečistotách. Výsledky proto představují mobilitu omezenou Fröhlichovým rozptylem, nikoli kombinovaný vliv všech mechanismů rozptylu.
- Ideální objemový materiál: Výpočet popisuje homogenní, trojrozměrný krystal. Efekty spojené s hranicemi zrn, povrchy, rozhraními a kvantovým omezením nejsou explicitně zahrnuty.Ideální objemový materiál: Výpočet popisuje homogenní, trojrozměrný krystal. Efekty spojené s hranicemi zrn, povrchy, rozhraními a kvantovým omezením nejsou explicitně zahrnuty.
- Krystalická struktura a pásová struktura: Výpočty využívají kubickou a pseudokubickou strukturu, kterou zkoumali Gawarecki a kolegové, a popisují elektronové pásy v blízkosti bodu R v Brillouinově zóně. Ostatní krystalické fáze a strukturální fázové přechody nejsou automaticky zohledňovány.Krystalická struktura a pásová struktura: Výpočty využívají kubickou a pseudokubickou strukturu, kterou zkoumali Gawarecki a kolegové, a popisují elektronové pásy v blízkosti bodu R v Brillouinově zóně. Ostatní krystalické fáze a strukturální fázové přechody nejsou automaticky zohledňovány.
- Slitiny obsahující více halogenů: Vlastnosti směsných halogenidových sloučenin se odhadují lineární interpolací mezi čistými sloučeninami. To umožňuje zkoumat libovolné složení, ačkoli efekty, jako je zakřivení energetické mezery a lokální neuspořádanost slitiny, nejsou explicitně zahrnuty.Slitiny obsahující více halogenů: Vlastnosti směsných halogenidových sloučenin se odhadují lineární interpolací mezi čistými sloučeninami. To umožňuje zkoumat libovolné složení, ačkoli efekty, jako je zakřivení energetické mezery a lokální neuspořádanost slitiny, nejsou explicitně zahrnuty.
Společnost OghmaNano kombinuje podrobnou elektronickou pásovou strukturu s jedním z hlavních vnitřních mechanismů rozptylu v perovskitech na bázi kovových halogenidů a nabízí tak užitečný a výpočetně efektivní přístup k výpočtu pohyblivosti omezené fonony. Tento přístup je zvláště vhodný pro zkoumání trendů v materiálech, porovnávání složení halogenidů a pochopení toho, jak změny v elektronické struktuře ovlivňují transport náboje.Společnost OghmaNano kombinuje podrobnou elektronickou pásovou strukturu s jedním z hlavních vnitřních mechanismů rozptylu v perovskitech na bázi kovových halogenidů a nabízí tak užitečný a výpočetně efektivní přístup k výpočtu pohyblivosti omezené fonony. Tento přístup je zvláště vhodný pro zkoumání trendů v materiálech, porovnávání složení halogenidů a pochopení toho, jak změny v elektronické struktuře ovlivňují transport náboje.
8. Další zkoumání8. Další zkoumání
Nyní, když dokážete vypočítat energetické pásy perovskitu, rychlosti rozptylu a pohyblivost nosičů náboje, zkuste změnit parametry materiálu a zjistěte, jak různé složení ovlivňují výsledky. Níže uvádíme tři užitečné výchozí body:Nyní, když dokážete vypočítat energetické pásy perovskitu, rychlosti rozptylu a pohyblivost nosičů náboje, zkuste změnit parametry materiálu a zjistěte, jak různé složení ovlivňují výsledky. Níže uvádíme tři užitečné výchozí body:
Tyto příklady slouží jako výchozí bod. Můžete také upravovat jednotlivé parametry v Lua skriptech materiálů a zkoumat tak materiály, o kterých se píše v odborné literatuře, nebo složení, která jste připravili ve vlastní laboratoři.Tyto příklady slouží jako výchozí bod. Můžete také upravovat jednotlivé parametry v Lua skriptech materiálů a zkoumat tak materiály, o kterých se píše v odborné literatuře, nebo složení, která jste připravili ve vlastní laboratoři.