

¿Cómo se calculan las estructuras de bandas en las perovskitas? Teoría de ocho bandas k·p.
¿Por qué es necesario calcular la estructura de bandas electrónicas?
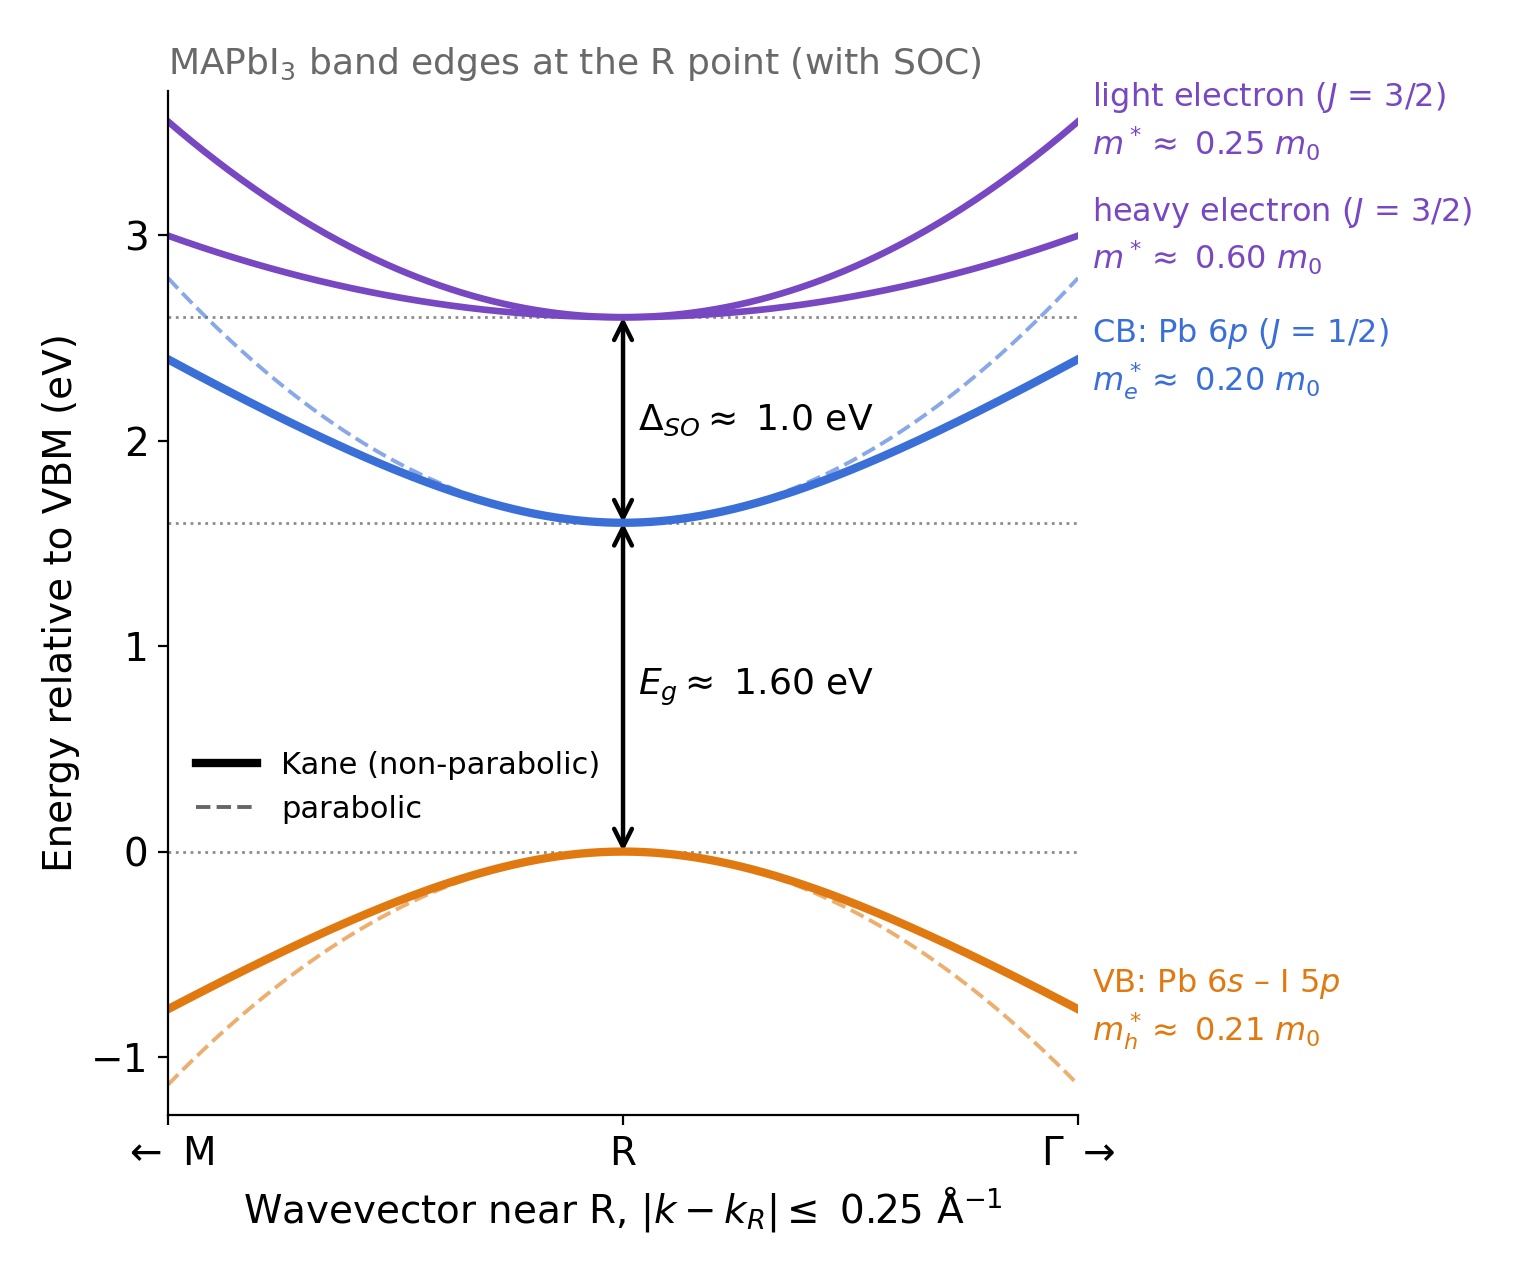
Calcular la estructura de bandas electrónicas de una perovskita implica determinar qué niveles de energía electrónica están permitidos en diferentes vectores de onda dentro de su estructura cristalina. Las bandas de energía resultantes proporcionan información sobre la banda prohibida, las masas efectivas, las velocidades de los portadores y los estados electrónicos disponibles para los electrones y las huecas. En ?? se muestra un ejemplo de cálculo realizado para MAPbI3.
¿Por qué es esto útil? Una vez que se ha calculado la estructura de bandas electrónica y las funciones de onda correspondientes, estas proporcionan el punto de partida para predecir una amplia gama de propiedades de los semiconductores. Estas incluyen la dispersión de fonones acústicos, la dispersión de fonones ópticos polares (de Fröhlich), los tiempos de relajación de los portadores, las movilidades de electrones y huecos, las concentraciones de portadores, la densidad de estados, la absorción óptica, la emisión espontánea, la emisión estimulada y la ganancia óptica. La estructura electrónica también puede utilizarse para investigar cómo cambian estas propiedades con la temperatura, la densidad de portadores y la composición del material. De este modo, el cálculo de la estructura de bandas suele ser el primer paso para comprender tanto el comportamiento eléctrico como el óptico de un semiconductor.
A continuación, explicamos cómo OghmaNano calcula las estructuras de bandas de los perovskitas tridimensionales CsPbX3 y MAPbX3 (X = Cl, Br o I), comenzando con la ecuación de Schrödinger y avanzando hacia el modelo de ocho bandas k·p. La formulación matemática y la parametrización de los materiales siguen el trabajo de Gawarecki et al., “Descripción de ocho bandas k·p y ganancia de material para perovskitas cúbicas y seudocúbicas seleccionadas”, Physical Review Applied 22, 014058 (2024): artículo publicado (DOI) | preimpresión de acceso gratuito en arXiv. Las explicaciones e ilustraciones de esta página describen el flujo de trabajo numérico de forma independiente; la publicación original contiene la formulación completa de la matriz y la derivación.
Para obtener instrucciones sobre cómo ejecutar una simulación, seleccionar un material o explorar composiciones de haluros mixtos, consulte la siguiente sección. tutorial práctico sobre la estructura de bandas y la movilidad de la perovskitaSe ofrece una explicación más detallada de cómo interactúan los estados electrónicos con los fonones ópticos polares en nuestro sitio web. Página sobre la teoría de la dispersión de Fröhlich..
Comenzando con la ecuación de Schrödinger.
Para comprender cómo se forman las bandas de energía en un semiconductor, consideremos un electrón que se mueve a través de un cristal. En lugar de experimentar el potencial de un solo átomo aislado, el electrón se encuentra con una disposición repetitiva de átomos, cada uno de los cuales contribuye al potencial total del cristal. Esto se ilustra en ??, donde se compara el potencial de un átomo aislado con el potencial periódico de un cristal.
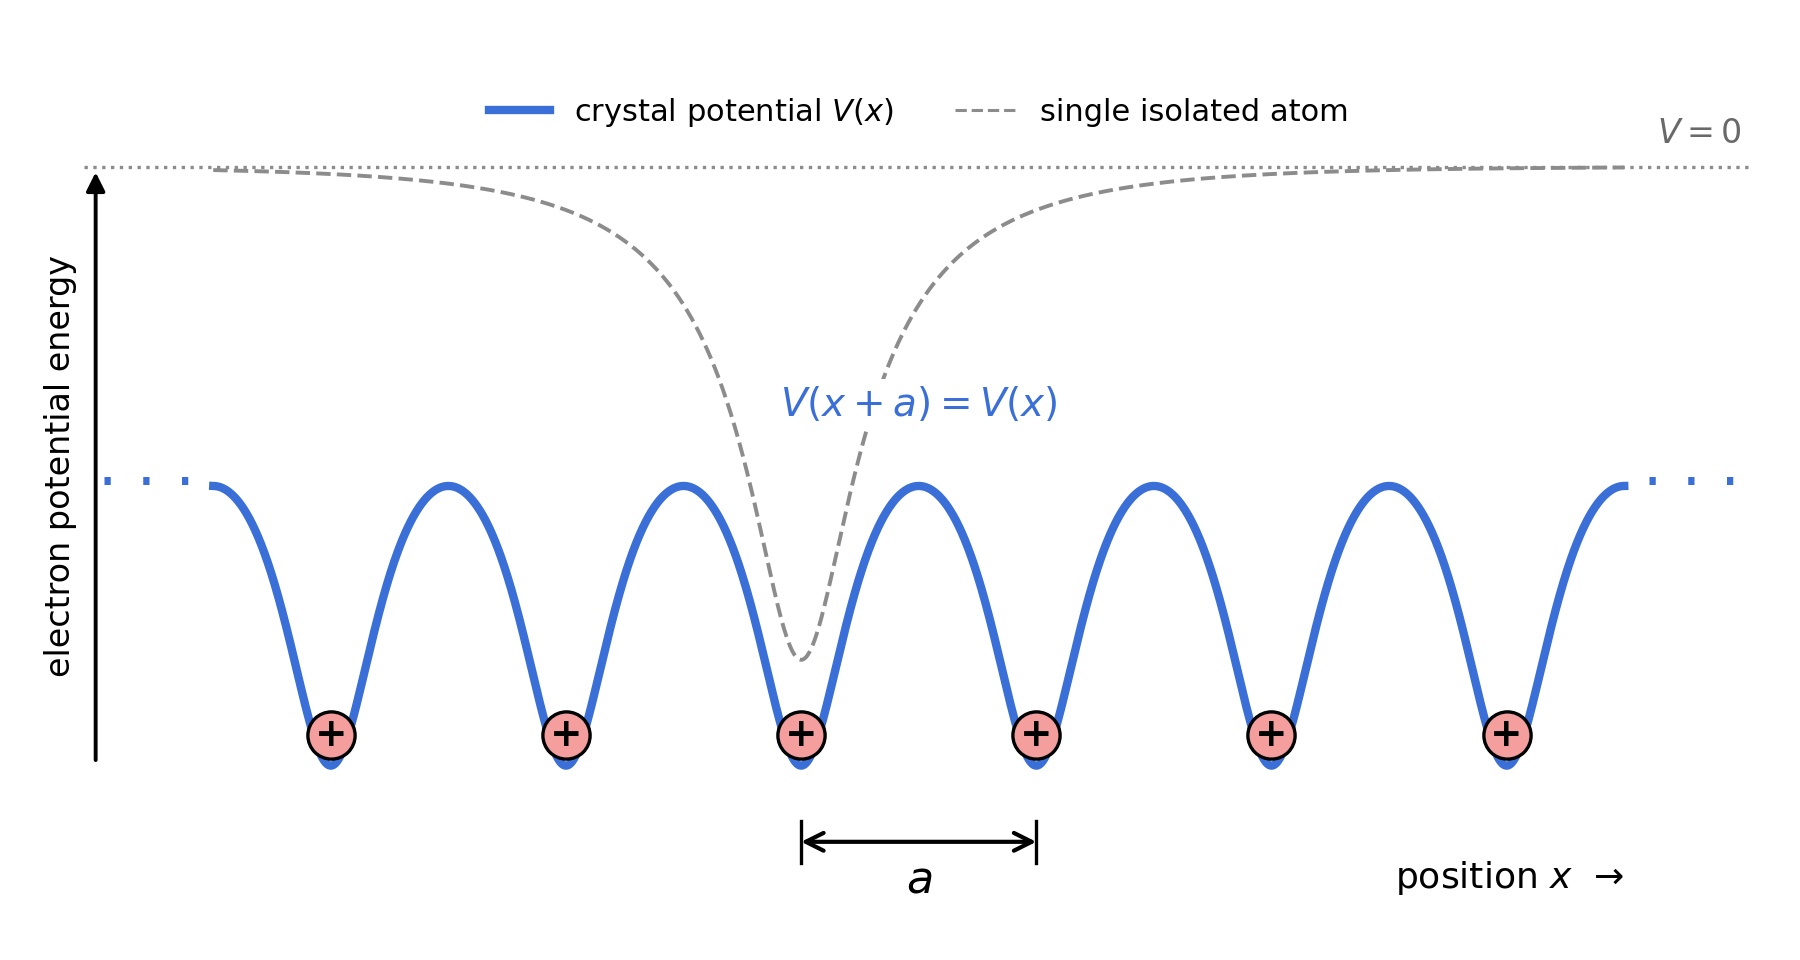
La característica importante es que el potencial del cristal se repite a intervalos regulares, determinados por el espaciamiento de la red \(a\). Matemáticamente, esto significa que \(V(x+a)=V(x)\). Un electrón que se mueve a través de un potencial periódico de este tipo puede ocupar un rango de estados de energía permitidos, que en conjunto forman las bandas electrónicas del material.
Para calcular estos estados, comenzamos con la ecuación de Schrödinger independiente del tiempo:
\[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \]
Aquí, \(\psi\) es la función de onda del electrón, \(E\) es su energía y \(\hat H\) es el hamiltoniano: el operador matemático que describe la energía del electrón. En una descripción sencilla de un solo electrón del cristal, el hamiltoniano contiene dos componentes: la energía cinética del electrón y la energía potencial asociada a la red atómica.
\[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \]
El primer término describe la energía cinética del electrón, mientras que \(V_{\mathrm{crystal}}(\mathbf r)\) representa el potencial periódico que se muestra en ??. Al resolver la ecuación de Schrödinger para este potencial, se obtienen las energías permitidas del electrón y las funciones de onda correspondientes, a partir de las cuales se puede construir la estructura de bandas electrónicas.
En principio, la estructura electrónica puede calcularse resolviendo el potencial atómico completo, por ejemplo, utilizando la teoría del funcional de la densidad (DFT). Sin embargo, si estamos interesados principalmente en los estados electrónicos cercanos a la banda prohibida, a menudo es más eficiente describir un número menor de estados importantes utilizando un hamiltoniano efectivo.
Esta es la idea fundamental del método k·p. Mantenemos la ecuación de autovalores de Schrödinger, pero sustituimos el hamiltoniano simple de un solo electrón por una matriz que describe varias bandas electrónicas que interactúan entre sí. Para las perovskitas de haluros metálicos, OghmaNano utiliza la formulación de ocho bandas desarrollada por Gawarecki y colaboradores, que incluye el fuerte acoplamiento espín-órbita característico de estos materiales. Los parámetros numéricos de este hamiltoniano se obtuvieron ajustando el modelo a las estructuras de banda DFT obtenidas a partir de cálculos de primeros principios (Gawarecki y colaboradores, secciones III–IV).
¿En qué punto del espacio k deberíamos calcular la estructura de bandas?
Al calcular la estructura de bandas electrónicas de un semiconductor, no es necesario calcular necesariamente todos los estados electrónicos posibles en todo el espacio de momentos del cristal (espacio k). Para muchas aplicaciones, especialmente en lo que respecta a la dispersión y la movilidad de los portadores de carga, nos interesan principalmente los estados cercanos al mínimo de la banda de conducción y al máximo de la banda de valencia. Esto se debe a que los electrones tienden a ocupar estados cerca del fondo de la banda de conducción, mientras que los huecos ocupan estados cerca de la parte superior de la banda de valencia.
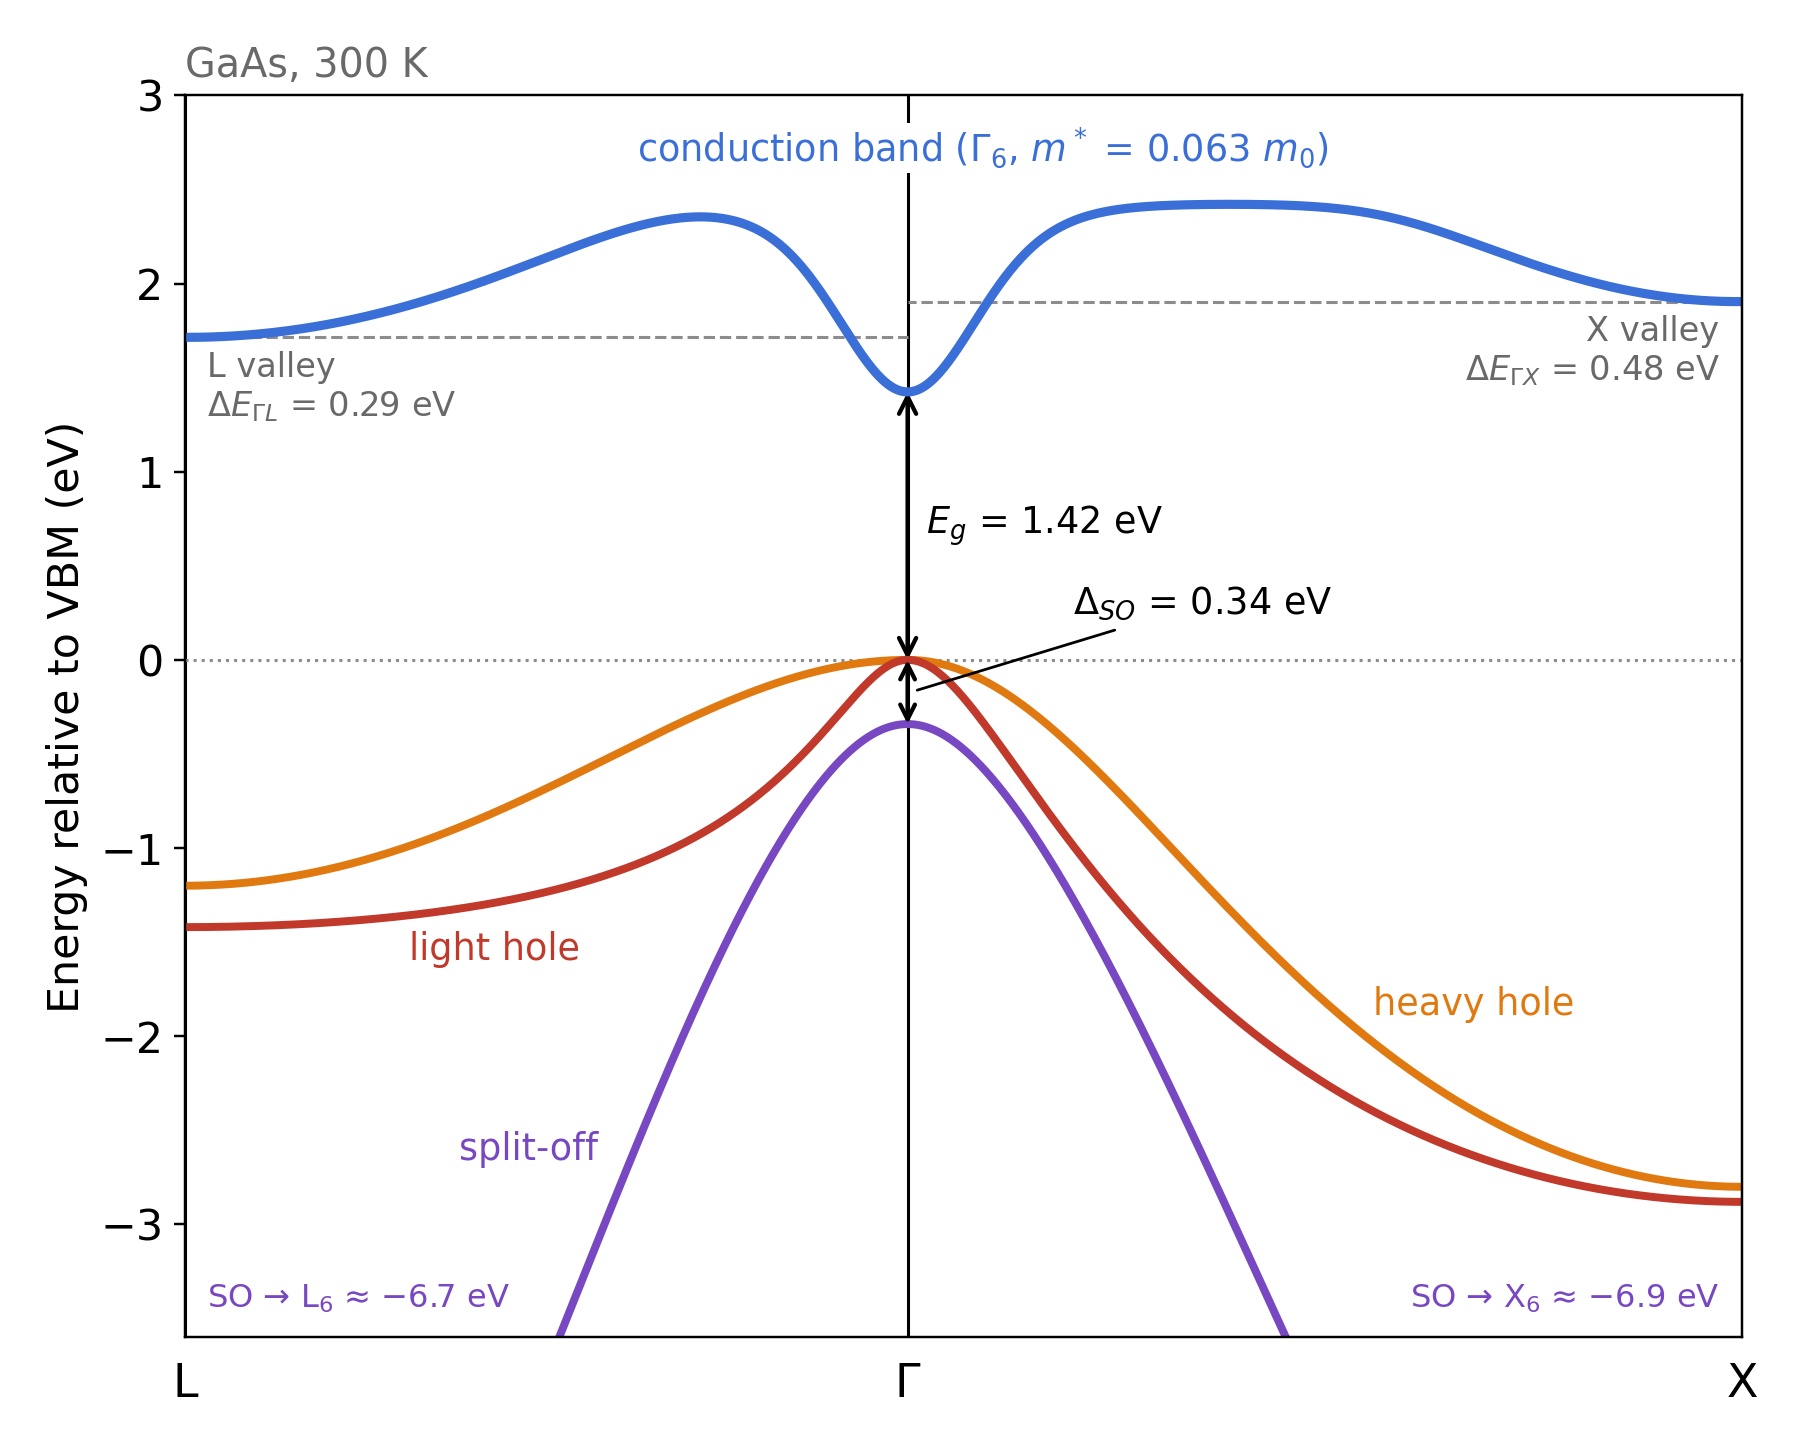
La posición de estos extremos de la banda depende del material. Por ejemplo, en el conocido semiconductor arseniuro de galio (GaAs), ambos se encuentran en el centro de la zona de Brillouin, conocido como el punto Γ (Gamma). Esto se puede observar en ??. En consecuencia, cuando se utiliza el método k·p para describir los estados electrónicos cercanos a la banda prohibida del GaAs, normalmente construimos el hamiltoniano alrededor del punto Γ.
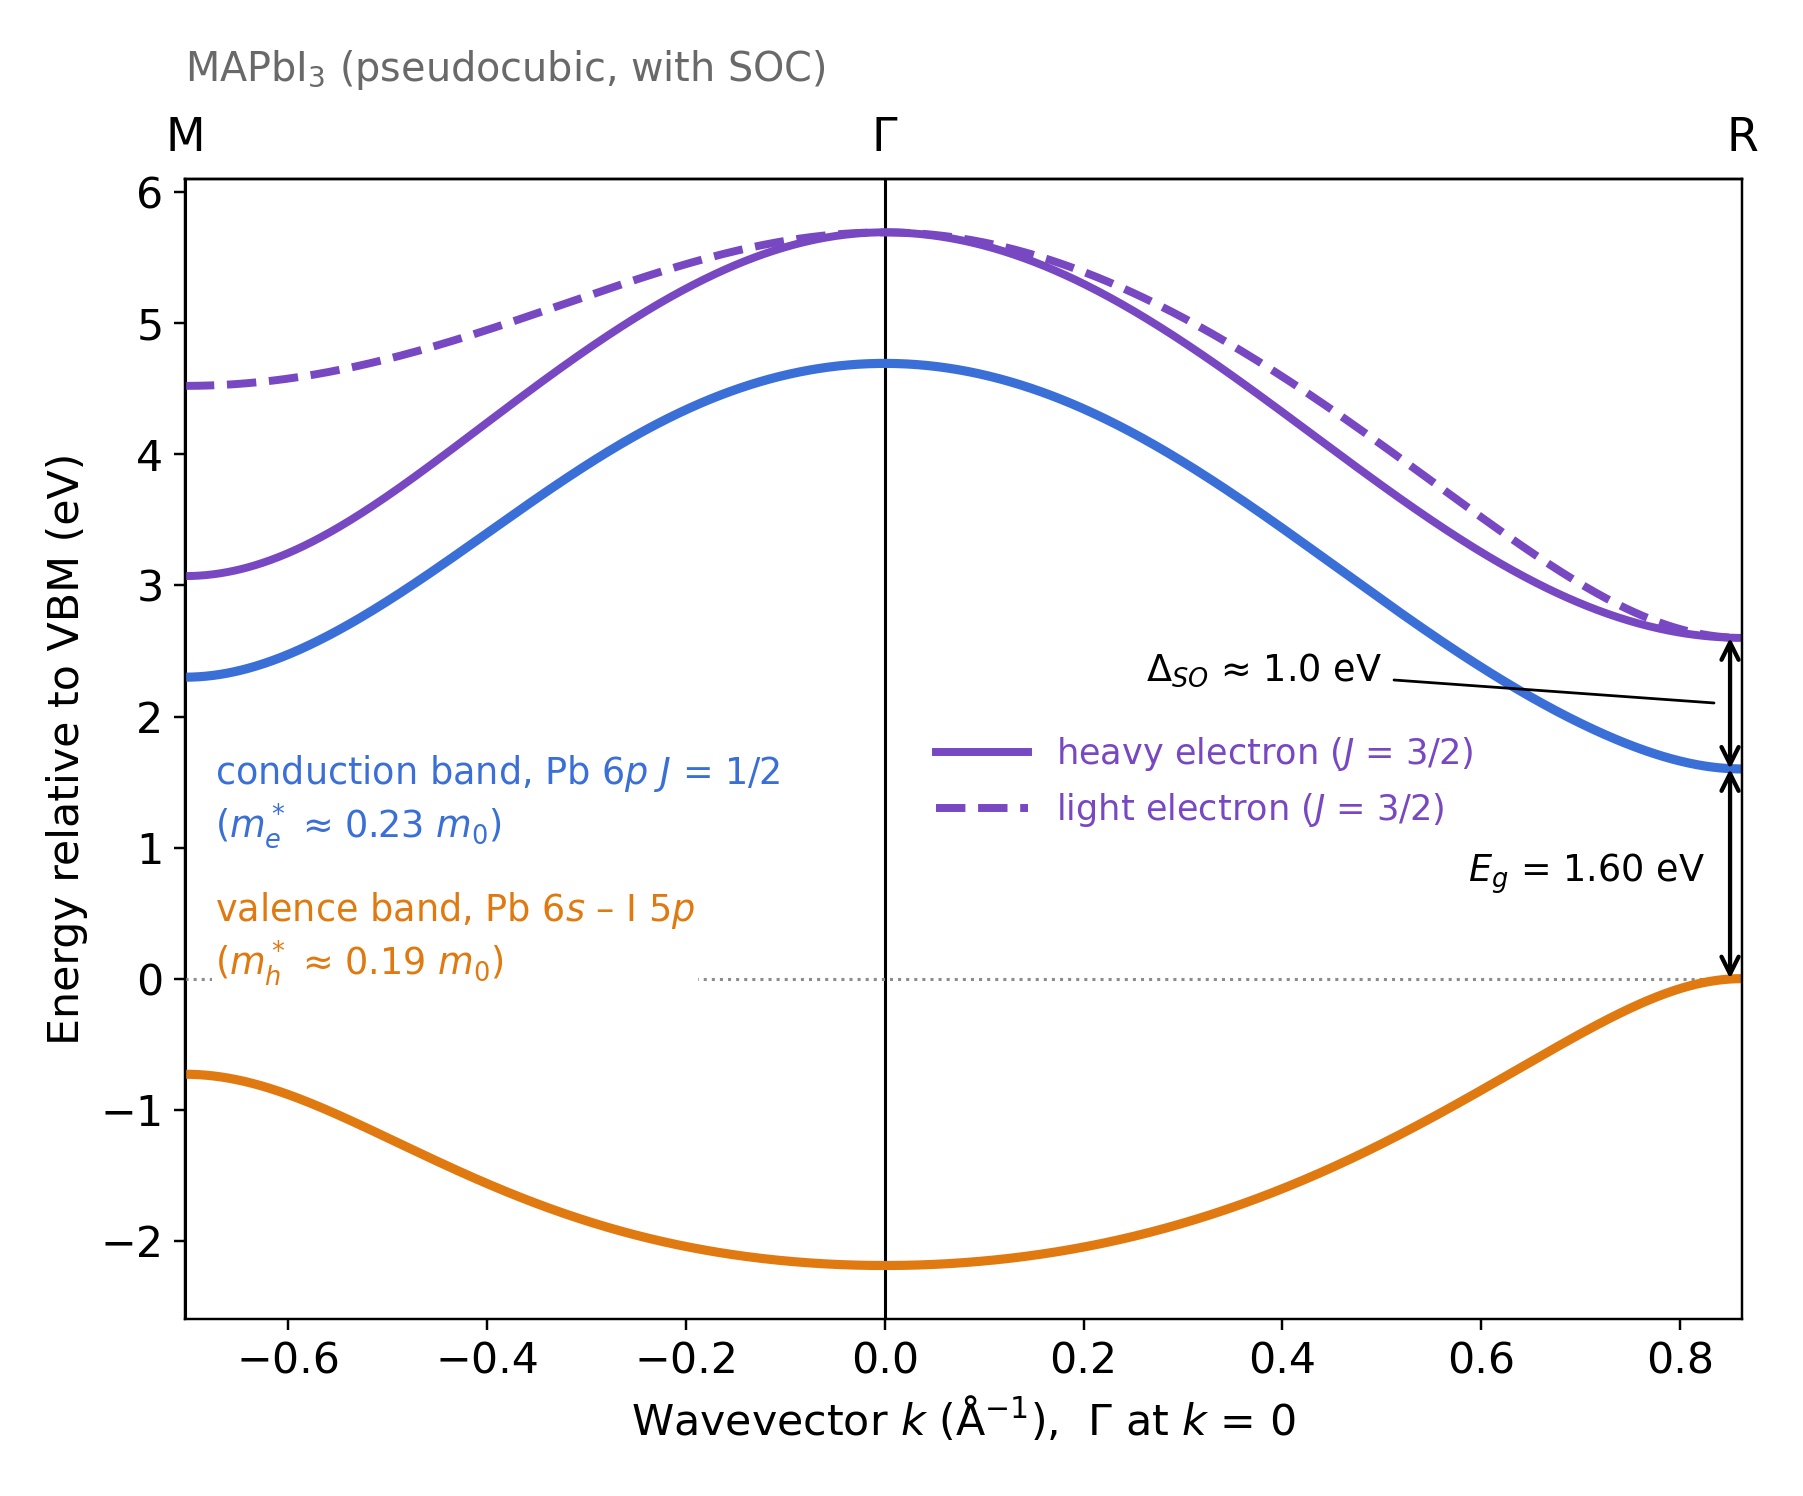
Los perovskitas de haluros de plomo son diferentes. En los perovskitas cúbicos que se consideran aquí, el mínimo de la banda de conducción y el máximo de la banda de valencia se producen en una esquina de la zona de Brillouin, conocida como el punto R. Esto se ilustra para el MAPbI3 en ??. Por lo tanto, construimos el hamiltoniano de la perovskita alrededor de R, en lugar de Γ, ya que esta es la región que contiene los estados electrónicos más relevantes para el transporte cerca del borde de la banda (Gawarecki y cols., Fig. 1).
Para calcular las bandas electrónicas alrededor del punto R, comenzamos en esa posición y nos alejamos gradualmente de él en el espacio k. Matemáticamente, describimos este movimiento utilizando un vector de onda pequeño \(\mathbf{k}\):
\[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \]
Aquí, \(\mathbf{K}_R\) representa la posición del punto R y \(\mathbf{k}\) describe nuestro desplazamiento con respecto a él. Por lo tanto, \(\mathbf{k}=0\) corresponde al propio punto R. Al modificar los componentes de \(\mathbf{k}\) y resolver la función hamiltoniana en cada posición, obtenemos la estructura de bandas electrónicas alrededor del intervalo de energía.
Existe una diferencia adicional entre el GaAs y estos perovskitas. En el GaAs, el borde de la banda de valencia es predominantemente de tipo p y el borde de la banda de conducción es de tipo s. En los perovskitas de haluro de plomo, este orden se invierte: la banda de valencia es predominantemente de tipo s, mientras que las bandas de conducción cercanas son de tipo p. Esta distinción determina qué estados electrónicos debemos incluir al construir el hamiltoniano de ocho bandas (Gawarecki y cols., Fig. 1).
Construcción del hamiltoniano de perovskita.
Una vez que hemos establecido que queremos calcular los estados electrónicos alrededor del punto R, podemos ahora construir el hamiltoniano que se utiliza para describirlos. Recordemos que comenzamos con la ecuación de Schrödinger independiente del tiempo:
\[ \hat H\psi = E\psi. \]
En lugar de resolver explícitamente el potencial atómico completo, sustituimos el hamiltoniano original por un hamiltoniano efectivo de ocho bandas, siguiendo la formulación desarrollada por Gawarecki y colaboradores (sección IV y apéndice A). Este hamiltoniano es una matriz \(8\times8\) que describe las energías y las interacciones de ocho estados electrónicos.
Estos estados corresponden a los tres grupos de bandas que se muestran en ??:
- Banda de valencia (2 estados): los estados predominantemente de tipo «s» que se encuentran en la parte superior de la banda de valencia.
- Banda de conducción inferior (2 estados): la banda de conducción más baja, de carácter predominantemente p, con momento angular total \(j=1/2\).
- Bandas de conducción superiores (4 estados): los estados de tipo p con mayor energía, con momento angular total \(j=3/2\), separados de la banda de conducción más baja por el acoplamiento espín-órbita.
Expresar la ecuación de Schrödinger en forma matricial.
En el modelo de ocho bandas, la función de onda se representa mediante ocho coeficientes, uno para cada estado base. Por lo tanto, la ecuación de Schrödinger se convierte en un problema de valores propios matricial:
\[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \]
Aquí, \(H(\mathbf{k})\) es nuestro \(8\times8\) hamiltoniano, \(E_n(\mathbf{k})\) es una de sus energías permitidas y \(\mathbf{u}_n(\mathbf{k})\) es el vector propio correspondiente de ocho componentes.
La matriz explícita que se encuentra en el Apéndice A de Gawarecki et al. utiliza una base de momento angular total. Los estados se ordenan de la siguiente manera, y los colores corresponden a las bandas del diagrama MAPbI3 que presentamos anteriormente:
\[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \]
Las etiquetas indican el momento angular total y su proyección. Observe que los dos estados de valencia aparecen primero en este orden específico, seguidos por los cuatro estados de conducción superiores y, por último, por los dos estados de conducción inferiores.
El hamiltoniano completo de ocho bandas.
Ahora podemos sustituir el hamiltoniano completo en la ecuación de Schrödinger. Siguiendo la formulación matricial que se presenta en el Apéndice A, ecuación (A1), de Gawarecki y colaboradores, obtenemos:
Aunque la matriz parece complicada al principio, su estructura es relativamente sencilla. Las entradas diagonales de colores describen los tres grupos de bandas electrónicas:
- Naranja — \(E_v\): Los dos estados de la banda de valencia.
- Morado — \(E_{hc}\) y \(E_{lc}\): Los cuatro estados superiores de la banda de conducción, que a menudo se describen como las ramas de electrones pesados y ligeros.
- Azul — \(E_{sc}\): Los dos niveles de energía más bajos de la banda de conducción, separados de las bandas de conducción superiores por el acoplamiento espín-órbita.
Las entradas restantes describen las interacciones entre estos estados. Estos términos provocan que las bandas se mezclen e influyan en sus energías y curvaturas a medida que nos desplazamos por el espacio k. El asterisco indica la conjugación compleja. El hamiltoniano es hermitiano, lo que significa que los elementos situados en lados opuestos de la diagonal son conjugados complejos entre sí.
¿Qué significan los términos individuales de la matriz?
Los símbolos que aparecen en el hamiltoniano se calculan a partir de los parámetros del material y del vector de onda \(\mathbf{k}=(k_x,k_y,k_z)\). En primer lugar, las energías diagonales se obtienen mediante la siguiente fórmula:
\[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \]
Aquí, \(m_0\) representa la masa del electrón libre y \(k^2=k_x^2+k_y^2+k_z^2\). La banda prohibida \(E_g\) determina la energía de la banda de conducción más baja, mientras que \(\Delta_c\) describe la separación producida por el acoplamiento espín-órbita. El parámetro \(\delta\) introduce una división adicional de los estados de conducción superiores cuando se reduce la simetría del cristal.
Los términos restantes describen la interacción entre los diferentes estados electrónicos:
\[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \]
Los parámetros \(P_{\parallel}\) y \(P_z\) describen el acoplamiento entre los estados de valencia y conducción en diferentes direcciones del cristal. Los parámetros \(\gamma'_1\), \(\gamma'_2\) y \(\gamma'_3\) influyen en la curvatura, la mezcla y la dependencia direccional de las bandas electrónicas. Por último, \(\zeta\) introduce un acoplamiento adicional asociado a una menor simetría.
Estas expresiones, junto con el hamiltoniano completo que se muestra arriba, se encuentran en el Apéndice A de Gawarecki y cols.Se proporcionan los valores numéricos de los seis materiales en la tabla de parámetros que se incluye más adelante en esta página.
Resolviendo el Hamiltoniano para calcular la estructura de bandas.
Una vez que hemos construido el hamiltoniano de ocho bandas, podemos resolverlo para obtener la estructura de bandas electrónicas. En el punto R, donde \(k_x=k_y=k_z=0\), el hamiltoniano se simplifica considerablemente. Tomando el máximo de la banda de valencia como nuestra referencia de energía, las principales energías en el borde de la banda pueden identificarse a partir de:
\[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \]
Estas expresiones identifican las principales escalas de energía de la banda de valencia, la banda de conducción más baja y las dos ramas superiores de la banda de conducción. Su separación se ilustra en ??. En el límite cúbico, \(\delta=\zeta=0\) y \(P_{\parallel}=P_z\). Para los materiales seudo-cúbicos, un acoplamiento adicional dependiente de la simetría puede modificar los valores propios exactos, por lo que obtenemos las energías finales diagonalizando el hamiltoniano completo.
A medida que nos alejamos de R, los términos del vector de onda dejan de ser cero. Los elementos de la matriz cambian, los estados electrónicos interactúan y los valores propios resultantes comienzan a dispersarse. Esto da como resultado las bandas electrónicas curvas que se observan en nuestros diagramas de estructura de bandas.
En la práctica, OghmaNano realiza un cálculo iterativo de los valores propios. Para cada vector de onda seleccionado, sustituye \(k_x\), \(k_y\), \(k_z\) y los parámetros del material en las expresiones mencionadas anteriormente, ensambla el hamiltoniano numérico \(8\times8\) y resuelve la ecuación de Schrödinger:
\[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \]
Esto da como resultado ocho autovalores (las energías permitidas de los electrones) y ocho autovectores correspondientes (los estados electrónicos). A continuación, se repite el cálculo en posiciones sucesivas en el espacio k. Por ejemplo, para calcular la estructura de bandas a lo largo de la dirección x, evaluamos el hamiltoniano en:
\[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \]
En cada punto, los ocho autovalores calculados proporcionan las energías electrónicas correspondientes a ese vector de onda:
\[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \]
Al representar gráficamente estas energías en función del vector de onda, se obtiene el conocido diagrama de la estructura de bandas E–k. Se pueden explorar otras direcciones del cristal modificando la trayectoria en el espacio k, mientras que un cálculo tridimensional completo analiza simultáneamente los puntos \(k_x\), \(k_y\) y \(k_z\). El flujo de trabajo numérico completo se resume en ??.
\(E_g,\Delta_c,P,\gamma'\ldots\)
\((k_x,k_y,k_z)\)
\(H(\mathbf{k})\), 8 × 8
Eight eigenvalues
and eigenvectors
Electronic band structure
La estructura de bandas calculada también proporciona información sobre las masas efectivas de los electrones y las huecos. Cerca de un extremo simple de la banda, la masa efectiva en una dirección determinada puede obtenerse a partir de la curvatura de la banda de energía:
\[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \]
se utiliza la convención correspondiente de masa positiva para los huecos. Sin embargo, como veremos a continuación, las bandas electrónicas y las funciones de onda completas proporcionan mucha más información que un único valor de masa efectiva.
Parámetros de los materiales y cómo se introducen en el modelo.
Para construir el hamiltoniano de ocho bandas, necesitamos un conjunto de parámetros numéricos que describan las propiedades electrónicas del material. Gawarecki y sus colaboradores obtuvieron estos parámetros ajustando el modelo k·p de ocho bandas a las estructuras de bandas electrónicas calculadas mediante la teoría funcional de la densidad (DFT) con funcional híbrido, incluyendo el acoplamiento espín-órbita (véase las secciones III y IV de su artículo).
Los valores que se indican a continuación se extraen de la Tabla I de Gawarecki y colaboradores y corresponden a las seis perovskitas puras de haluros metálicos que se incluyen en la biblioteca de materiales de OghmaNano.
| Parámetro | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| Eg (eV) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (eV) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (eV) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (eV) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P∥ (eV·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (eV·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
Los distintos parámetros determinan cómo se construye el hamiltoniano y cómo se comportan las bandas electrónicas resultantes:
- \(E_g\): La banda prohibida fundamental. Este valor determina la energía de la banda de conducción más baja en relación con el máximo de la banda de valencia.
- \(\Delta_c\): La principal separación por interacción espín-órbita entre los grupos de la banda de conducción inferior y superior. Desplaza los estados de la banda de conducción superior con respecto a la banda de conducción inferior.
- \(\delta\) y \(\zeta\): Parámetros adicionales de división y acoplamiento asociados con una menor simetría cristalina. Ambos son cero para los conjuntos de parámetros cúbicos de CsPbX3, pero pueden ser distintos de cero para el MAPbX3 pseudo-cúbico.
- \(P_{\parallel}\) y \(P_z\): Describan la interacción entre los estados de valencia, que son predominantemente de tipo «s», y los estados de conducción, que son de tipo «p». Se utilizan valores diferentes para las direcciones del cristal que son paralelas al plano y para las que son perpendiculares al mismo. Sus unidades son eV·Å.
- \(\gamma'_1\), \(\gamma'_2\) y \(\gamma'_3\): Coeficientes de los términos dependientes del vector de onda en el hamiltoniano. Influyen en la curvatura media de la banda, la anisotropía y la mezcla entre los estados de conducción, incluyendo las contribuciones de las bandas que no forman parte del modelo de ocho bandas.
- \(a_{\mathrm{exp}}\) y \(a_{\mathrm{DFT}}\): las constantes de red obtenidas experimentalmente y mediante cálculos DFT, respectivamente. Se proporcionan como referencia estructural y no constituyen coeficientes adicionales en el hamiltoniano que se muestra.
- \(m_v\) y los parámetros no modificados \(\gamma_1,\gamma_2,\gamma_3\): cantidades derivadas incluidas en la publicación original. El hamiltoniano utiliza los parámetros modificados porque el acoplamiento entre las bandas que se incluyen explícitamente ya se tiene en cuenta en la matriz. Véase las ecuaciones (2) a (4) de Gawarecki y cols.
En OghmaNano, los archivos de datos de materiales puros contienen los valores de los parámetros tabulados. Para las perovskitas de haluros mixtos, los archivos de datos de materiales interpolan entre los parámetros correspondientes de los puntos extremos antes de construir el hamiltoniano. Esto permite realizar el mismo cálculo de ocho bandas para una composición de yodo, bromo y cloro seleccionada por el usuario. El procedimiento se explica en el tutorial sobre perovskitas de haluros mixtos.
¿Qué podemos calcular a partir de la estructura de bandas?
Una vez que se ha calculado la estructura de bandas electrónica y las funciones de onda correspondientes, podemos utilizarlas como punto de partida para predecir una amplia gama de propiedades de los semiconductores. Estas propiedades incluyen las masas efectivas, las concentraciones de portadores, la dispersión de fonones acústicos y ópticos, los tiempos de relajación de los portadores, las movilidades de electrones y huecos, la absorción óptica, la emisión espontánea y la ganancia óptica.
Por ejemplo, uno de los principales mecanismos de dispersión intrínsecos en los perovsquitos de haluros metálicos polares es la dispersión de Fröhlich, en la que los electrones o las huecas interactúan con los fonones ópticos longitudinales (LO). Utilizando la regla de oro de Fermi, la tasa de dispersión puede calcularse integrando sobre los estados electrónicos finales disponibles:
\[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \]
Aquí, \(M_{\pm}\) representa el elemento de la matriz de absorción o emisión de fonones, que incluye el factor de ocupación de fonones correspondiente. La función delta de Dirac garantiza que la energía se conserve durante la transición. El cálculo de la dispersión puede utilizarse para obtener los tiempos de relajación del momento y, junto con las velocidades de banda y las ocupaciones de portadores calculadas, determinar la movilidad limitada por Fröhlich.
De manera similar, las bandas electrónicas y los elementos de la matriz de transición óptica pueden utilizarse para calcular la ganancia óptica. Dentro del marco de la regla de oro de Fermi, su dependencia espectral puede expresarse esquemáticamente de la siguiente manera:
\[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \]
Esta expresión describe las transiciones ópticas entre las bandas de valencia y conducción calculadas. Sus energías, funciones de onda y niveles de ocupación de portadores determinan la posición espectral y la intensidad de la absorción o la emisión estimulada. Se requieren parámetros ópticos y de dispersión adicionales para realizar predicciones cuantitativas.
En nuestro sitio web encontrará una explicación completa de la absorción y emisión de fonones LO, así como el cálculo de la movilidad de los portadores. Página sobre la teoría de la dispersión de Fröhlich.Para ver cómo se realizan en la práctica los cálculos de la estructura de bandas y la movilidad del perovskito, incluidos los materiales de haluro puro y mixto, consulte el siguiente documento. Tutorial de OghmaNano, paso a paso..
Referencias y lecturas complementarias
Modelo principal: K. Gawarecki, M. Wiśniewski, M. Polak, R. Kudrawiec y M. Gładysiewicz, “Descripción de ocho bandas k·p y ganancia de material para perovskitas cúbicas y seudocúbicas seleccionadas”, Physical Review Applied 22, 014058 (2024). DOI: 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (preimpresión gratuita). Véase especialmente la Sección IV y el Apéndice A para obtener el hamiltoniano completo, y la Tabla I para conocer los parámetros.