

W jaki sposób oblicza się strukturę pasmową w perowskitach? Osiem-pasmowa teoria k·p.
Dlaczego warto obliczać strukturę pasmową elektronów?
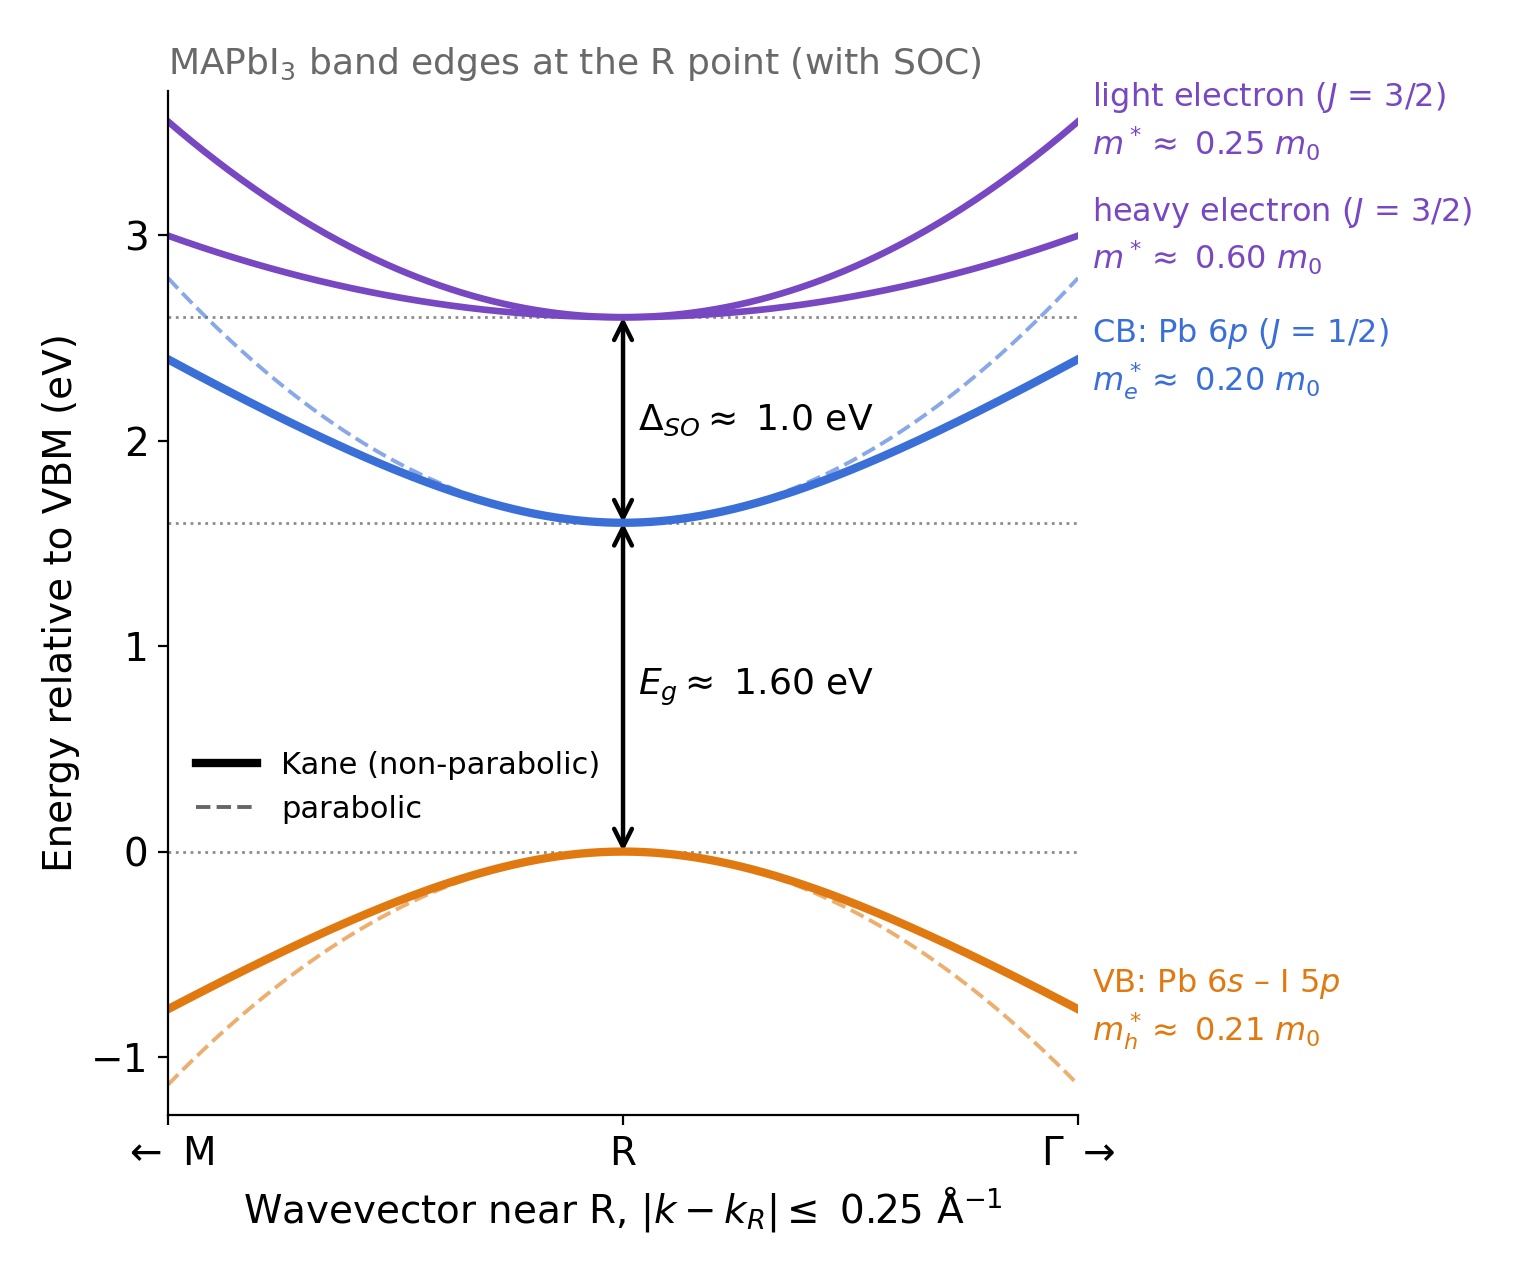
Obliczanie elektronicznej struktury pasmowej perowskitu polega na określeniu, które energie elektronów są dopuszczalne dla różnych wektorów fal w jego strukturze krystalicznej. Otrzymane pasma energetyczne dostarczają informacji o szerokości pasma wzbronionego, efektywnych masach, prędkościach nośników oraz dostępnych dla elektronów i dziur stanach elektronicznych. Przykład obliczeń dla MAPbI3 przedstawiono w ??.
Dlaczego to jest przydatne? Po obliczeniu elektronicznej struktury pasmowej i odpowiadających jej funkcji falowych, stanowią one punkt wyjścia do przewidywania szerokiego zakresu właściwości półprzewodników. Obejmują one rozpraszanie fononów akustycznych, rozpraszanie polarnych fononów optycznych (rozpraszanie Fröhlicha), czasy relaksacji nośników, ruchliwość elektronów i dziur, koncentrację nośników, gęstość stanów, absorpcję optyczną, spontaniczną emisję, wymuszoną emisję i wzmocnienie optyczne. Strukturę elektroniczną można również wykorzystać do badania, w jaki sposób te właściwości zmieniają się w zależności od temperatury, gęstości nośników i składu materiału. W ten sposób obliczenie struktury pasmowej jest często pierwszym krokiem w kierunku zrozumienia zarówno właściwości elektrycznych, jak i optycznych półprzewodnika.
W tym miejscu wyjaśniamy, w jaki sposób OghmaNano oblicza struktury pasmowe trójwymiarowych perowskitów CsPbX3 i MAPbX3 (X = Cl, Br lub I), zaczynając od równania Schrödingera i przechodząc do ośmiopasmowego modelu k·p. Sformułowanie matematyczne i parametryzacja materiałów opierają się na pracy Gawareckiego i współpracowników, „Ośmiopasmowy opis k·p i wzmocnienie materiału dla wybranych perowskitów kubicznych i pseudokubicznych”, Physical Review Applied 22, 014058 (2024): opublikowany artykuł (DOI) | ogólnodostępny preprint na arXiv. Wyjaśnienia i ilustracje na tej stronie opisują niezależny od siebie numeryczny proces obliczeniowy; oryginalna publikacja zawiera pełne sformułowanie macierzowe i wyprowadzenie.
Instrukcje dotyczące uruchamiania symulacji, wyboru materiału lub badania mieszanych związków halogenkowych można znaleźć w praktycznym przewodniku dotyczącym struktury pasmowej i mobilności perowskitów. Bardziej szczegółowe wyjaśnienie interakcji między stanami elektronowymi a polarnymi fononami optycznymi dostępne jest na naszej stronie poświęconej teorii rozpraszania Fröhlicha.
Zaczynamy od równania Schrödingera.
Aby zrozumieć, w jaki sposób powstają pasma elektronowe w półprzewodniku, rozważmy elektron poruszający się wewnątrz kryształu. Zamiast oddziaływać z polem pojedynczego, izolowanego atomu, elektron napotyka powtarzający się układ atomów, z których każdy przyczynia się do ogólnego potencjału kryształu. Ilustrację tego można znaleźć w ??, gdzie porównano potencjał izolowanego atomu z periodycznym potencjałem kryształu.
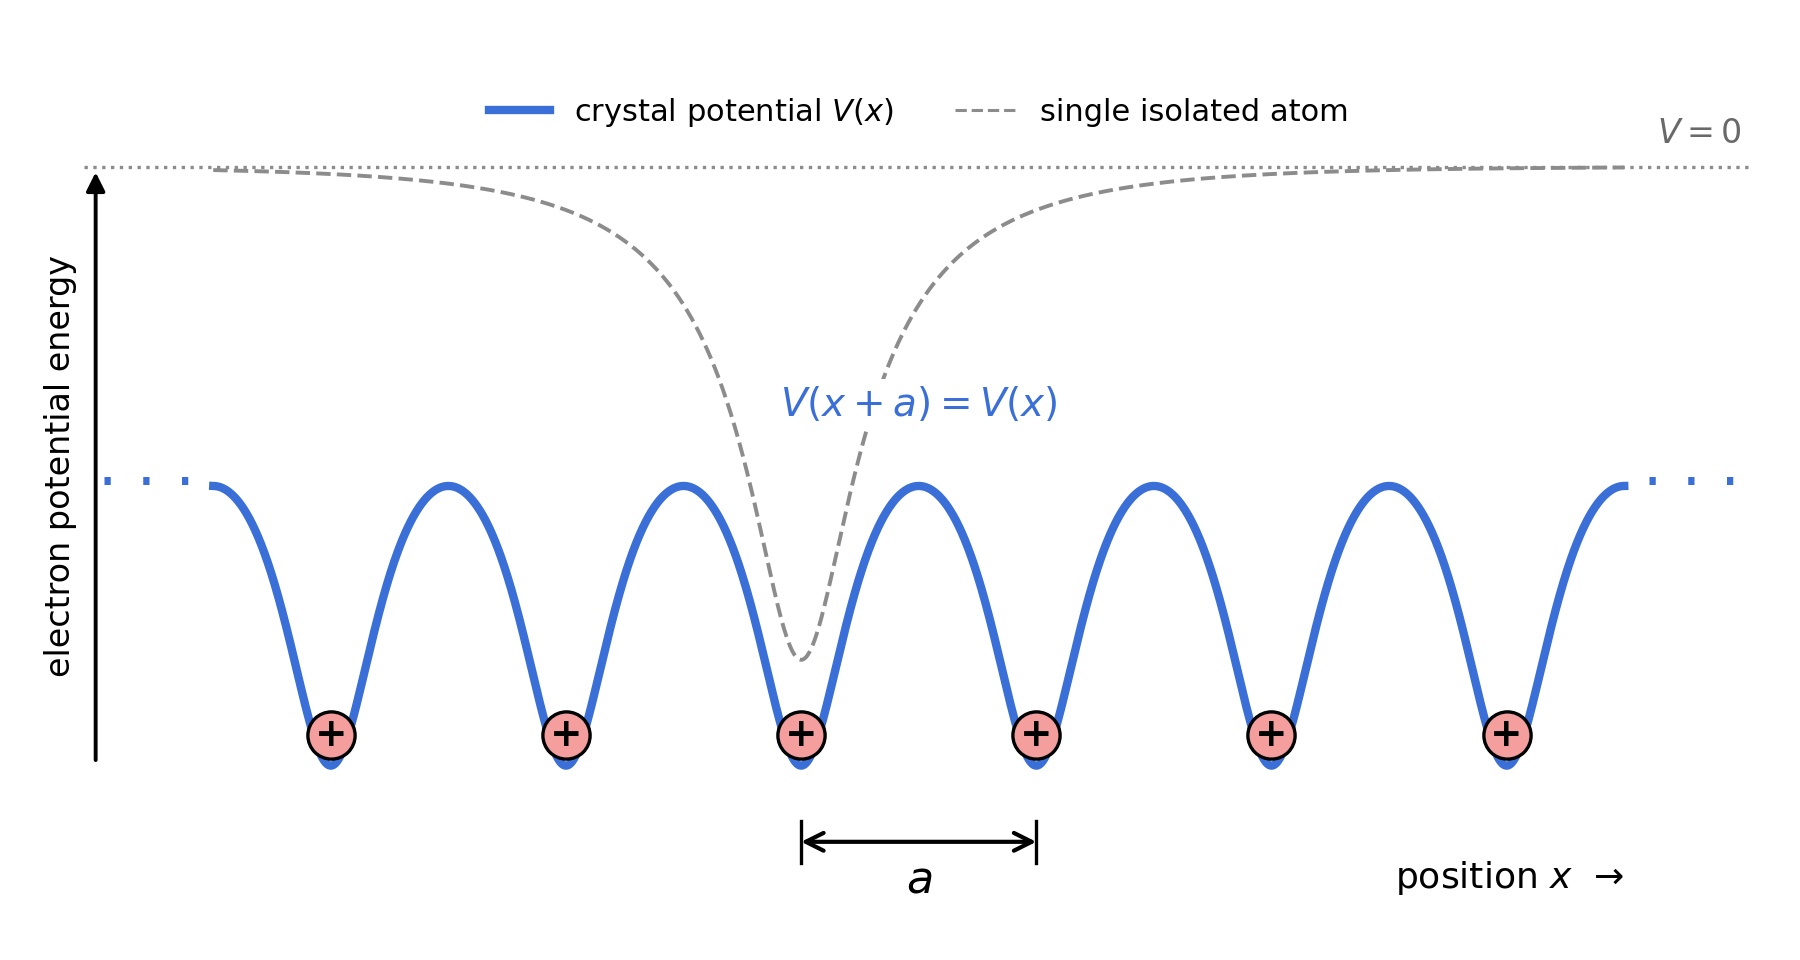
Ważną cechą jest to, że potencjał kryształu powtarza się w regularnych odstępach czasu, określonych przez odległość między płaszczyznami sieci krystalicznej \(a\). Matematycznie oznacza to, że \(V(x+a)=V(x)\). Elektron poruszający się w takim okresowym potencjale może zajmować różne dozwolone stany energetyczne, które łącznie tworzą pasma elektronowe materiału.
Aby obliczyć te stany, zaczynamy od niezależnego od czasu równania Schrödingera:
\[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \]
W tym przypadku \(\psi\) oznacza funkcję falową elektronu, \(E\) jego energię, a \(\hat H\) hamiltonian – operator matematyczny opisujący energię elektronu. W uproszczonym modelu kryształu, uwzględniającym tylko jeden elektron, hamiltonian składa się z dwóch składników: energii kinetycznej elektronu i energii potencjalnej związanej z siecią atomową:
\[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \]
Pierwszy człon opisuje energię kinetyczną elektronu, natomiast \(V_{\mathrm{crystal}}(\mathbf r)\) przedstawia okresowy potencjał, który można zobaczyć na rysunku ??. Rozwiązanie równania Schrödingera dla tego potencjału pozwala określić dopuszczalne energie elektronu oraz odpowiadające im funkcje falowe, na podstawie których można skonstruować strukturę pasmową elektronów.
Co do zasady, strukturę elektronową można obliczyć, rozwiązując pełny potencjał atomowy, na przykład za pomocą teorii funkcjonału gęstości (DFT). Jeśli jednak interesują nas głównie stany elektroniczne bliskie przerwom energetycznym, często bardziej efektywne jest opisanie mniejszej liczby istotnych stanów za pomocą efektywnego hamiltonianu.
Taka jest idea stojąca za metodą k·p. Zachowujemy równanie własnych wartości Schrödingera, ale zastępujemy prosty hamiltonian dla jednego elektronu macierzą opisującą kilka oddziałujących ze sobą pasm elektronowych. W przypadku metalowych halogenków perovskitowych, OghmaNano wykorzystuje ośmiopasmową wersję opracowaną przez Gawareckiego i współpracowników, która uwzględnia silne sprzężenie spinowo-orbitalne, charakterystyczne dla tych materiałów. Parametry numeryczne tego hamiltonianu uzyskano poprzez dopasowanie modelu do struktur pasmowych obliczonych metodą DFT (Gawarecki i współpracownicy, sekcje III–IV).
W którym miejscu przestrzeni k powinniśmy obliczyć strukturę pasmową?
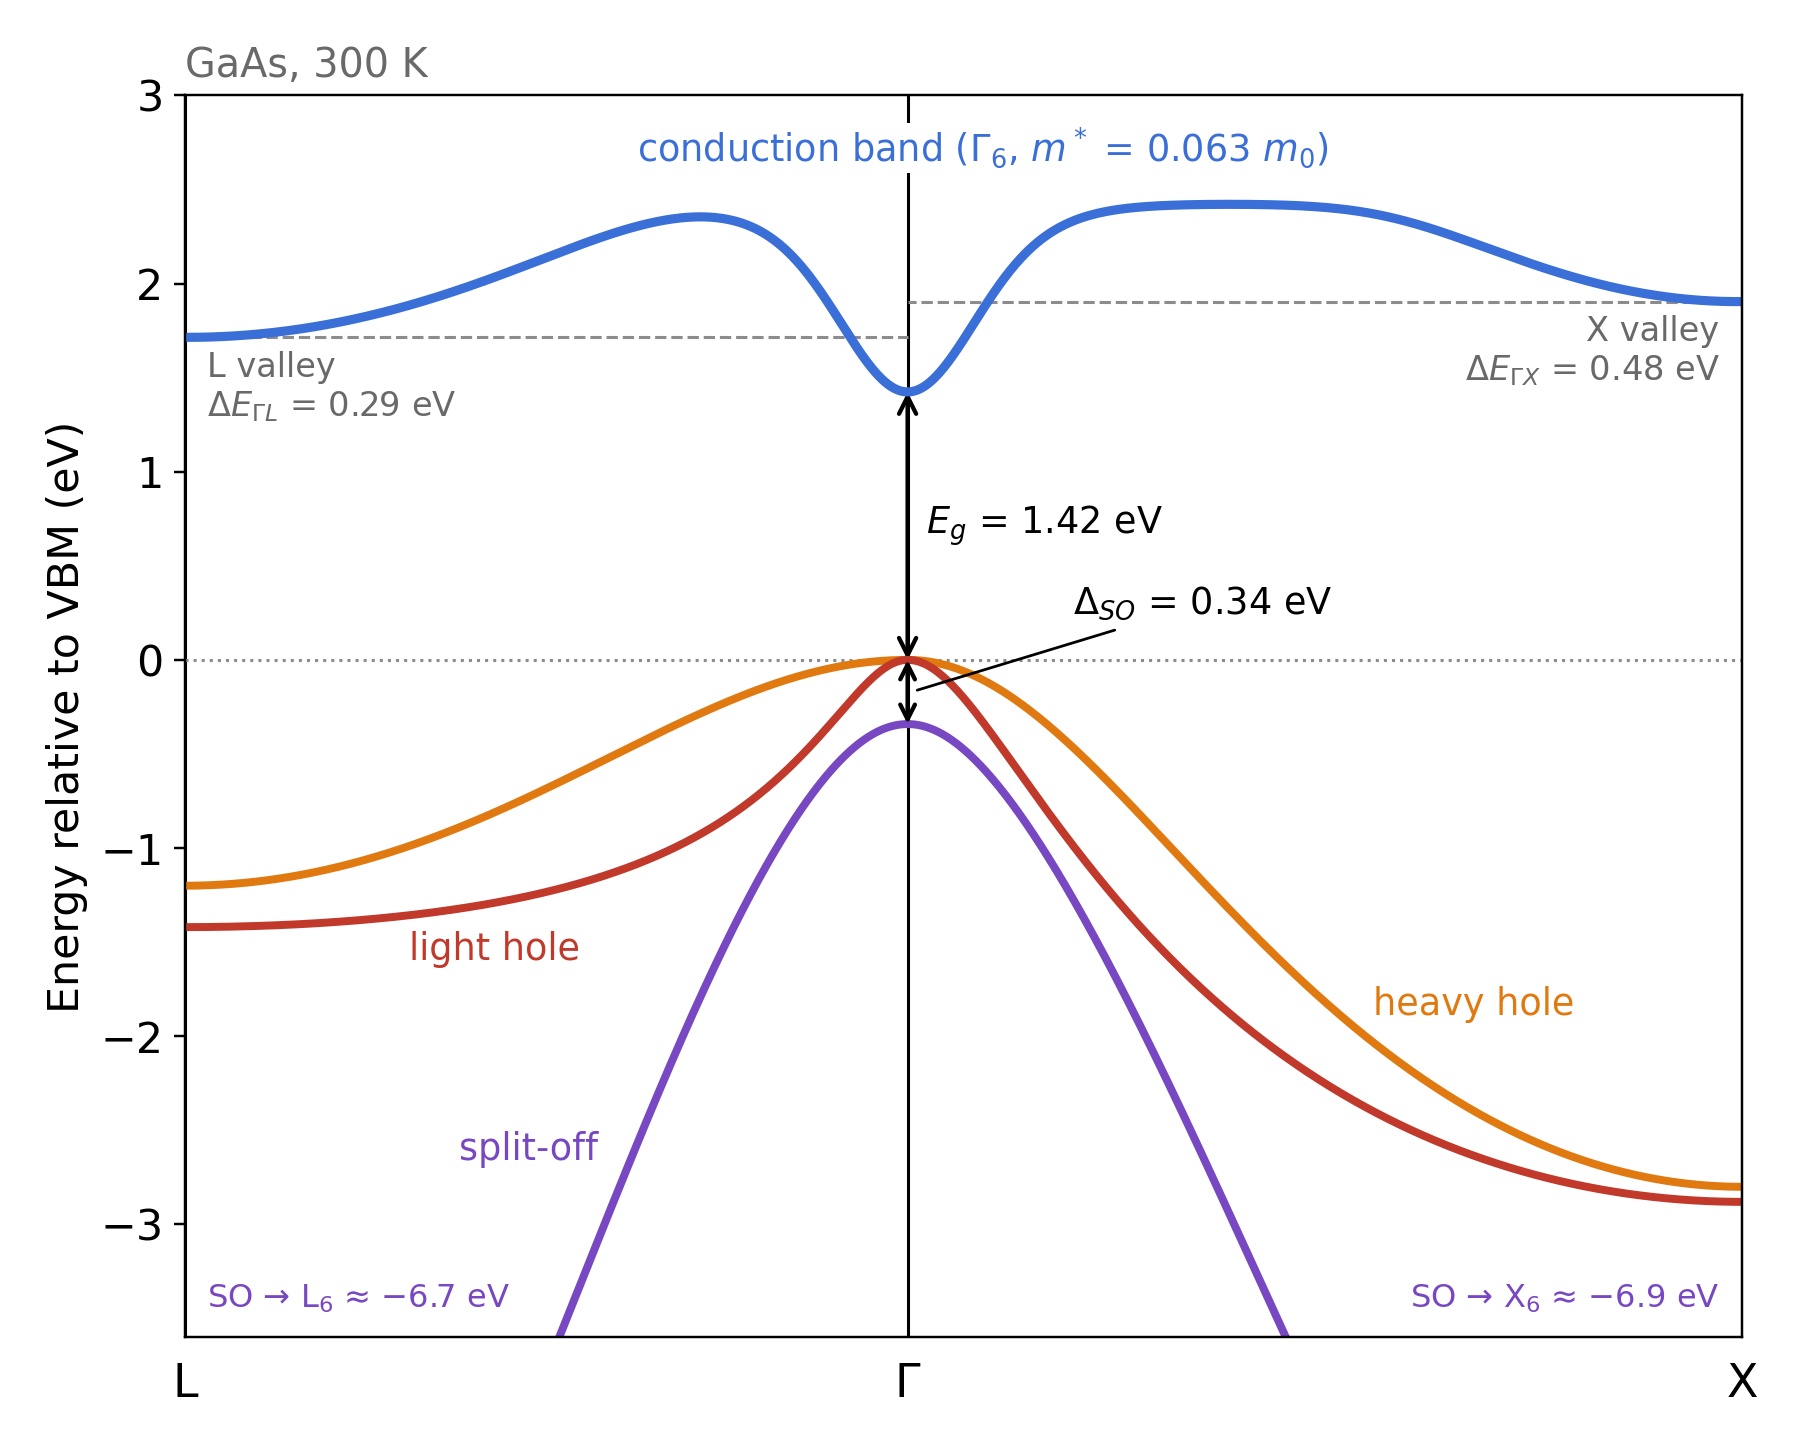
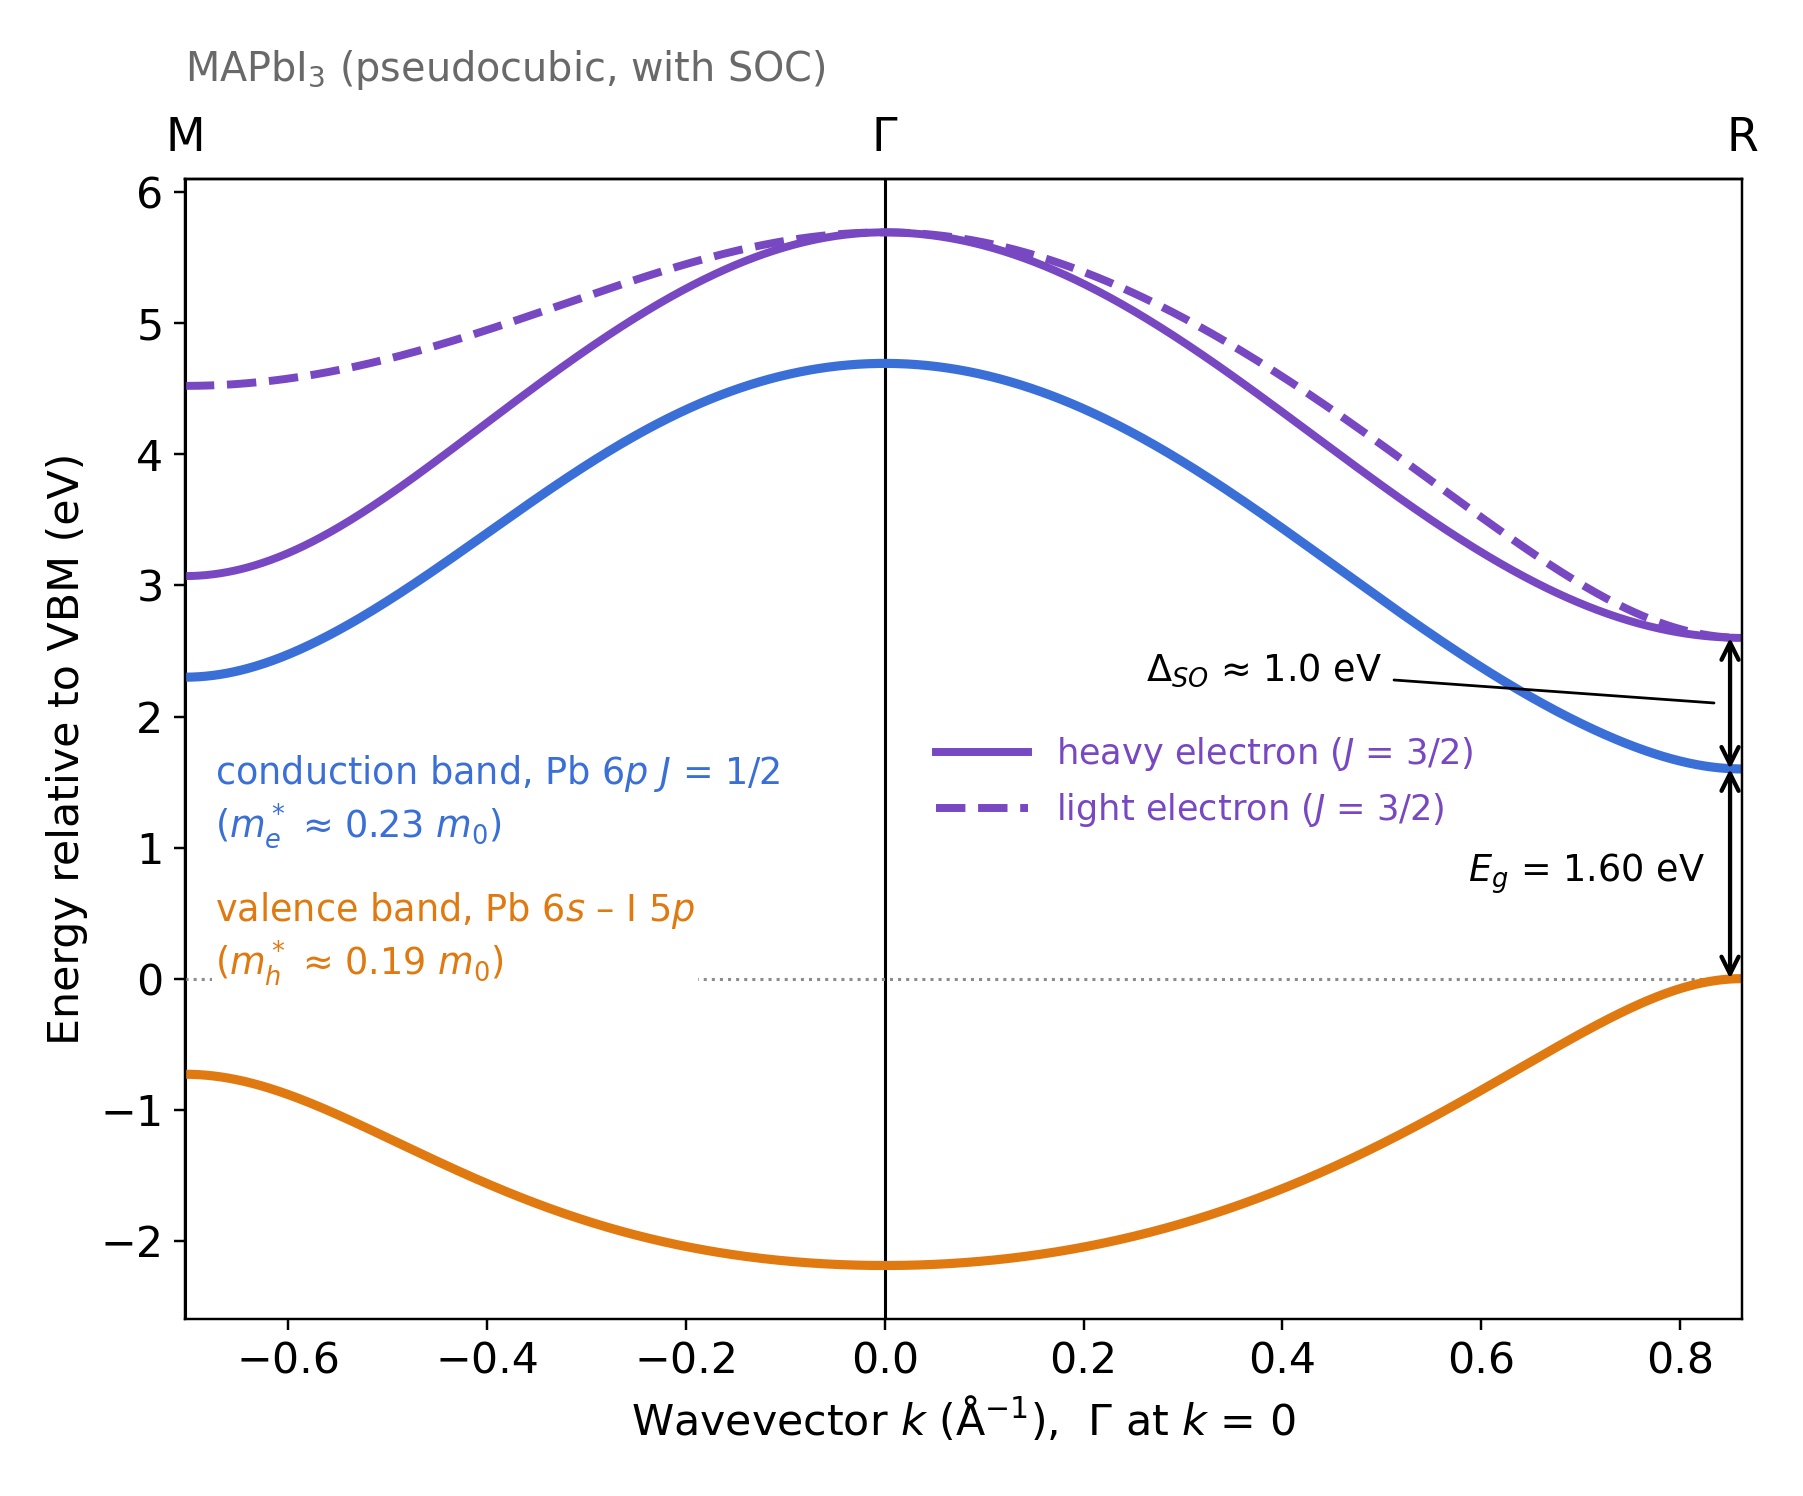
Przy obliczaniu elektronicznej struktury pasmowej półprzewodnika nie zawsze konieczne jest obliczanie każdego możliwego stanu elektronowego w całej przestrzeni impulsów kryształu (przestrzeni k). W wielu zastosowaniach, szczególnie w przypadku rozpraszania nośników ładunku i ich ruchliwości, najbardziej interesują nas stany znajdujące się w pobliżu minimum pasma przewodnictwa i maksimum pasma walencyjnego. Dzieje się tak, ponieważ elektrony zazwyczaj zajmują stany w pobliżu dolnej części pasma przewodnictwa, natomiast dziury zajmują stany w pobliżu górnej części pasma walencyjnego.
Położenie tych skrajnych punktów w paśmie energetycznym zależy od materiału. Na przykład, w znanym półprzewodniku, jakim jest arsenek galu (GaAs), oba punkty znajdują się w centrum strefy Brillouina, zwanego punktem Γ. punkt GammaMożna to zauważyć w ??W związku z tym, stosując metodę k·p do opisu stanów elektronowych w pobliżu przerw energetycznych w arsenku galu (GaAs), zazwyczaj konstruujemy hamiltonian w otoczeniu punktu Γ.
Halogenki ołowiu o strukturze perowskitu różnią się od innych. W przypadku rozpatrywanych tutaj perowskitów o strukturze kubicznej, minimum pasma przewodnictwa i maksimum pasma walencyjnego występują w jednym z wierzchołków strefy Brillouina, znanym jako punkt R. Ilustrację tego przypadku dla MAPbI3 można znaleźć w ??. Dlatego konstruujemy hamiltonian perowskitu wokół punktu R, a nie wokół punktu Γ, ponieważ to w tym obszarze znajdują się stany elektroniczne, które mają największe znaczenie dla transportu elektronów w pobliżu krawędzi pasma (Gawarecki i in., rys. 1).
Aby obliczyć pasma elektronowe wokół punktu R, zaczynamy od tego punktu i stopniowo oddalamy się od niego w przestrzeni k. Matematycznie opisujemy to przemieszczenie za pomocą małego wektora falowego \(\mathbf{k}\):
\[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \]
W tym przypadku \(\mathbf{K}_R\) oznacza położenie punktu R, a \(\mathbf{k}\) opisuje nasze przesunięcie względem tego punktu. Zatem \(\mathbf{k}=0\) odpowiada samemu punktowi R. Poprzez zmianę składowych \(\mathbf{k}\) i rozwiązanie równania Hamiltona dla każdego położenia, uzyskujemy strukturę pasm elektronowych w okolicy przerwy energetycznej.
Istnieje jeszcze jedna różnica między arsenkiem galu (GaAs) a tymi perowskitami. W arsenku galu pasmo walencyjne ma głównie charakter p, a pasmo przewodnictwa – charakter s. W perowskitach halogenków ołowiu ta kolejność jest odwrócona: pasmo walencyjne ma głównie charakter s, natomiast pobliskie pasma przewodnictwa mają charakter p. Ta różnica decyduje o tym, które stany elektroniczne należy uwzględnić podczas tworzenia ośmiopasmowego hamiltonianu (Gawarecki i in., rys. 1).
Tworzenie hamiltonianu dla perowskitu.
Skoro już ustaliliśmy, że chcemy obliczyć stany elektronowe w pobliżu punktu R, możemy teraz skonstruować hamiltonian, który będzie służył do ich opisu. Przypomnijmy, że zaczęliśmy od niezależnego od czasu równania Schrödingera:
\[ \hat H\psi = E\psi. \]
Zamiast bezpośrednio rozwiązywać równanie dla pełnego potencjału atomowego, zastępujemy pierwotny hamiltonian efektywnym hamiltonianem ośmiopasmowym, zgodnie z metodą opracowaną przez Gawareckiego i współpracowników (sekcja IV i załącznik A). Ten hamiltonian jest macierzą \(8\times8\), która opisuje energie i oddziaływania ośmiu stanów elektronowych.
Stany te odpowiadają trzem grupom pasm przedstawionym na rysunku ??:
- Pas walencyjny (2 stany): Stany o charakterze głównie s, występujące w górnej części pasu walencyjnego.
- Dolna strefa przewodnictwa (2 stany): najniższa strefa przewodnictwa, w której dominują stany o charakterze p, o całkowitym momencie pędu \(j=1/2\).
- Wyższe pasma przewodnictwa (4 stany): Stany o wyższej energii, przypominające stany p, o całkowitym momencie pędu \(j=3/2\), oddzielone od najniższego pasma przewodnictwa oddziaływaniem spinowo-orbitalnym.
Zapisanie równania Schrödingera w postaci macierzowej.
W ośmiopasmowym modelu funkcja falowa jest reprezentowana przez osiem współczynników, po jednym dla każdego stanu bazowego. Równanie Schrödingera przyjmuje zatem postać problemu dotyczącego wartości własnych macierzy:
\[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \]
W tym przypadku \(H(\mathbf{k})\) to nasz \(8\times8\) hamiltonian, \(E_n(\mathbf{k})\) to jedna z jego dopuszczalnych wartości energii, a \(\mathbf{u}_n(\mathbf{k})\) to odpowiadający jej ośmiowektorowy wektor własny.
Jawna macierz przedstawiona w załączniku A publikacji Gawareckiego i współpracowników wykorzystuje bazę opartą na całkowitym momencie pędu. Stany są uporządkowane w następujący sposób, a odpowiadające im kolory pasują do pasm widocznych na wcześniejszym diagramie MAPbI3:
\[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \]
Oznaczenia wskazują całkowity moment pędu oraz jego składową. Zauważ, że w tej konkretnej kolejności najpierw występują dwa stany walencyjne, następnie cztery stany przewodnictwa o wyższej energii, a na końcu dwa stany przewodnictwa o niższej energii.
Pełny ośmiopasmowy hamiltonian.
Możemy teraz podstawić pełny hamiltonian do równania Schrödingera. Korzystając z zaprezentowanej w załączniku A, równaniu (A1), metody macierzowej autorstwa Gawareckiego i współpracowników, otrzymujemy:
Choć na pierwszy rzut oka schemat wydaje się skomplikowany, jego struktura jest w rzeczywistości dość prosta. Kolorowe elementy na przekątnej opisują trzy grupy pasm elektronowych:
- Pomarańczowy – \(E_v\): Dwa stany w paśmie walencyjnym.
- Fioletowy – \(E_{hc}\) i \(E_{lc}\): Cztery najwyższe stany pasma przewodnictwa, często opisywane jako gałęzie odpowiadające ciężkim i lekkim elektronom.
- Niebieski – \(E_{sc}\): Dwa najniższe stany pasma przewodnictwa, oddzielone od wyższych pasm przewodnictwa przez sprzężenie spinowo-orbitalne.
Pozostałe elementy opisują interakcje między tymi stanami. Te wyrażenia powodują mieszanie się pasm i wpływają na ich energię oraz krzywiznę w miarę przemieszczania się w przestrzeni k. Gwiazdka oznacza sprzężenie zespolone. Hamiltonian jest hermitowski, co oznacza, że elementy znajdujące się po przeciwnych stronach przekątnej są sprzężone zespolone.
Co oznaczają poszczególne elementy macierzy?
Symbole występujące w hamiltonianie są obliczane na podstawie parametrów materiału i wektora falowego \(\mathbf{k}=(k_x,k_y,k_z)\). Najpierw określa się energie na przekątnej:
\[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \]
W tym przypadku \(m_0\) oznacza masę swobodnego elektronu, a \(k^2=k_x^2+k_y^2+k_z^2\) – inną wielkość. Przerwa energetyczna \(E_g\) określa energię najniższego pasma przewodnictwa, natomiast \(\Delta_c\) opisuje rozszczepienie spowodowane sprzężeniem spinowo-orbitalnym. Parametr \(\delta\) wprowadza dodatkowe rozszczepienie wyższych stanów pasma przewodnictwa, gdy symetria kryształu zostaje zmniejszona.
Pozostałe parametry opisują sprzężenie między różnymi stanami elektronicznymi:
\[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \]
Parametry \(P_{\parallel}\) i \(P_z\) opisują sprzężenie między stanami walencyjnymi i przewodnictwa w różnych kierunkach krystalograficznych. Parametry \(\gamma'_1\), \(\gamma'_2\) i \(\gamma'_3\) wpływają na krzywiznę, mieszanie i kierunkową zależność pasm elektronowych. Wreszcie, \(\zeta\) wprowadza dodatkowe sprzężenie związane ze zmniejszoną symetrią.
Te wyrażenia, wraz z przedstawionym powyżej pełnym hamiltonianem, znajdują się w załączniku A. Gawarecki i in.Wartości liczbowe dla wszystkich sześciu materiałów znajdują się w tabeli parametrów, którą można znaleźć na tej stronie.
Rozwiązanie równania Hamiltona w celu obliczenia struktury pasmowej.
Po skonstruowaniu ośmiopasmowej hamiltonian, możemy teraz rozwiązać ją, aby uzyskać strukturę pasmową elektronów. W punkcie R, gdzie występuje \(k_x=k_y=k_z=0\), hamiltonian staje się znacznie prostszy. Przyjmując maksimum pasma walencyjnego jako punkt odniesienia dla energii, można określić główne energie na krawędzi pasma:
\[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \]
Wyrażenia te określają główne skale energii pasma walencyjnego, najniższego pasma przewodnictwa oraz dwóch górnych gałęzi pasma przewodnictwa. Ich rozdzielenie zilustrowano w ??, a w przypadku struktury kubicznej – w \(\delta=\zeta=0\) i \(P_{\parallel}=P_z\). W przypadku materiałów o strukturze zbliżonej do kubicznej, dodatkowe sprzężenie zależne od symetrii może modyfikować dokładne wartości własne, dlatego ostateczne wartości energii uzyskujemy poprzez diagonalizację pełnego hamiltonianu.
W miarę oddalania się od punktu R, wartości wektorów fal przestają być równe zeru. Zmieniają się elementy macierzy, stany elektronowe zaczynają oddziaływać ze sobą, a otrzymane wartości własne zaczynają się rozpraszać. W efekcie powstają zakrzywione pasma elektronowe, które można zaobserwować na naszych diagramach struktury pasmowej.
W praktyce OghmaNano wielokrotnie oblicza wartości własne. Dla każdego wybranego wektora falowego program wprowadza wartości \(k_x\), \(k_y\), \(k_z\) oraz parametry materiału do wcześniej zdefiniowanych wzorów, tworzy numeryczny hamiltonian \(8\times8\) i rozwiązuje równanie Schrödingera:
\[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \]
Dzięki temu otrzymujemy osiem wartości własnych (dopuszczalnych energii elektronów) i osiem odpowiadających im wektorów własnych (stanów elektronowych). Następnie obliczenia są powtarzane dla kolejnych punktów w przestrzeni k. Na przykład, aby obliczyć strukturę pasmową wzdłuż osi x, obliczamy hamiltonian w następujących punktach:
\[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \]
W każdym punkcie osiem obliczonych wartości własnych odpowiada energiom elektronów dla danego wektora falowego:
\[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \]
Graficzne przedstawienie zależności tych energii od wektora falowego daje nam znany diagram struktury pasmowej E–k. Można zbadać inne kierunki w krysztale, zmieniając ścieżkę w przestrzeni k, natomiast pełne, trójwymiarowe obliczenia obejmują jednocześnie punkty \(k_x\), \(k_y\) i \(k_z\). Pełny schemat obliczeń numerycznych został przedstawiony w ??.
\(E_g,\Delta_c,P,\gamma'\ldots\)
\((k_x,k_y,k_z)\)
\(H(\mathbf{k})\), 8 × 8
Eight eigenvalues
and eigenvectors
Electronic band structure
Obliczona struktura pasmowa dostarcza również informacji na temat efektywnych mas elektronów i dziur. W pobliżu prostego ekstremum pasma, efektywną masę w danym kierunku można określić na podstawie krzywizny pasma energetycznego:
\[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \]
przy czym dla otworów stosuje się odpowiednią konwencję dotyczącą dodatniej masy. Jednak, jak zobaczymy poniżej, pełne pasma elektronowe i funkcje falowe dostarczają znacznie więcej informacji niż pojedyncza wartość efektywnej masy.
Parametry materiałowe i sposób ich wprowadzenia do modelu.
Aby skonstruować ośmiopasmowy hamiltonian, potrzebujemy zestawu parametrów numerycznych opisujących właściwości elektroniczne materiału. Gawarecki i współpracownicy uzyskali te parametry, dopasowując ośmiopasmowy model k·p do obliczonych struktur pasmowych, wykorzystując hybrydową funkcjonalną teorię funkcjonału gęstości (DFT), uwzględniając sprzężenie spinowo-orbitalne (patrz sekcje III–IV ich publikacji).
Poniższe wartości pochodzą z tabeli I w publikacji autorstwa Gawareckiego i współpracowników i dotyczą sześciu czystych halogenków metali, które znajdują się w bibliotece materiałów OghmaNano.
| Parametr | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| Eg (elektronowolty) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (eV) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (eV) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (elektronowolty) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P∥ (eV·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (eV·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
Różne parametry określają sposób, w jaki konstruowany jest hamiltonian, oraz zachowanie wynikających z niego pasm elektronowych:
- \(E_g\): Podstawowa przerwa energetyczna. Określa ona energię najniższego pasma przewodnictwa w odniesieniu do maksimum pasma walencyjnego.
- \(\Delta_c\): Główny rozszczepienie wynikające z oddziaływania spinu i ruchu orbitalnego między dolną i górną grupą pasm przewodnictwa. Powoduje ono przesunięcie górnych stanów pasma przewodnictwa względem najniższego pasma przewodnictwa.
- \(\delta\) i \(\zeta\): Dodatkowe parametry rozszczepienia i sprzężenia związane ze zmniejszoną symetrią kryształu. Oba parametry wynoszą zero dla zestawów parametrów kubicznych CsPbX3, ale mogą być różne od zera dla pseudokubicznych MAPbX3.
- \(P_{\parallel}\) i \(P_z\): Opisz oddziaływanie między stanami walencyjnymi o charakterze głównie s a stanami przewodnictwa o charakterze głównie p. Stosuje się oddzielne wartości dla kierunków w płaszczyźnie kryształu i w kierunku pionowym. Jednostki to eV·Å.
- \(\gamma'_1\), \(\gamma'_2\) i \(\gamma'_3\): współczynniki członów zależnych od wektora fal w hamiltonianie. Wpływają one na średnią krzywiznę pasma, anizotropię oraz mieszanie się stanów przewodnictwa, w tym na wkład z pasm spoza ośmiopasmowego modelu.
- \(a_{\mathrm{exp}}\) i \(a_{\mathrm{DFT}}\): odpowiednio, eksperymentalne i obliczone za pomocą metody DFT stałe sieci krystalicznej. Podane są one jako dane referencyjne dotyczące struktury i nie stanowią dodatkowych współczynników w przedstawionym hamiltonianie.
- \(m_v\) i nieoznaczone parametry \(\gamma_1,\gamma_2,\gamma_3\): Pochodne wielkości uwzględnione w pierwotnej publikacji. Hamiltonian wykorzystuje oznaczone parametry, ponieważ sprzężenie między wyraźnie uwzględnionymi pasmami jest już uwzględnione w macierzy. Zobacz równania (2)–(4) w publikacji Gawareckiego i współpracowników.
W programie OghmaNano skrypty dotyczące czystych materiałów zawierają wartości parametrów podane w formie tabeli. W przypadku perowskitów zawierających mieszaninę halogenków, skrypty materiałowe interpolują wartości odpowiednich parametrów końcowych przed skonstruowaniem hamiltonianu. Pozwala to na przeprowadzenie tych samych obliczeń dla ośmiu pasm dla wybranej przez użytkownika kompozycji zawierającej jod, brom i chlor. Szczegółowy opis procedury znajduje się w samouczku dotyczącym perowskitów zawierających mieszaninę halogenków.
Jakie informacje możemy uzyskać na podstawie analizy struktury pasmowej?
Po obliczeniu elektronicznej struktury pasmowej i odpowiadających jej funkcji falowych możemy wykorzystać je jako punkt wyjścia do przewidywania szerokiego zakresu właściwości półprzewodników. Obejmują one efektywną masę, stężenie nośników, rozpraszanie fononów akustycznych i optycznych, czas relaksacji nośników, ruchliwość elektronów i dziur, absorpcję światła, spontaniczną emisję i wzmocnienie optyczne.
Na przykład, jednym z głównych mechanizmów rozpraszania w polarnych metalicznych halogenkach perovskitowych jest rozpraszanie Fröhlicha, w którym elektrony lub dziury oddziałują z podłużnymi fononami optycznymi (LO). Wykorzystując złotą regułę Fermiego, można obliczyć szybkość rozpraszania, całkując po dostępnych końcowych stanach elektronowych:
\[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \]
W tym przypadku \(M_{\pm}\) oznacza element macierzowy odpowiadający absorpcji lub emisji fononu, uwzględniający odpowiedni współczynnik zajętości fononu. Funkcja delta Diraca zapewnia zachowanie energii podczas przejścia. Obliczenia rozpraszania można następnie wykorzystać do określenia czasów relaksacji pędu, a w połączeniu z obliczonymi prędkościami w pasmach energetycznych i zajętością nośników, do wyznaczenia ruchliwości ograniczonej przez model Fröhlicha.
Podobnie, można wykorzystać parametry pasm elektronowych i elementy macierzowe przejść optycznych do obliczenia wzmocnienia optycznego. W ramach przybliżenia opartego na złotym regule Fermiego, zależność widmową można przedstawić schematycznie w następujący sposób:
\[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \]
To wyrażenie opisuje optyczne przejścia między obliczonymi pasmami walencyjnymi i przewodnictwa. Ich energie, funkcje falowe i zajętość nośników ładunku określają położenie w widmie oraz intensywność absorpcji lub emisji wymuszonej. Do uzyskania ilościowych prognoz wymagane są dodatkowe parametry związane z rozpraszaniem i właściwościami optycznymi.
Szczegółowe wyjaśnienie absorpcji i emisji fononów LO oraz sposobu obliczania ruchliwości nośników ładunku można znaleźć na naszej stronie poświęconej teorii rozpraszania Fröhlicha. Aby zobaczyć, jak w praktyce przeprowadza się obliczenia struktury pasmowej i ruchliwości dla perowskitów, w tym materiałów czystych i mieszanych, zobacz instrukcję OghmaNano krok po kroku.
Bibliografia i materiały do dalszej lektury
Główny model: K. Gawarecki, M. Wiśniewski, M. Polak, R. Kudrawiec i M. Gładysiewicz, „Opis ośmiopasmowy metodą k·p i analiza wzmocnienia sygnału dla wybranych perowskitów o strukturze kubicznej i pseudokubicznej”, Physical Review Applied 22, 014058 (2024). DOI: 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (dostępna wersja przeddrukowa). Szczegółowe informacje, w tym pełny hamiltonian, znajdują się w sekcji IV i w załączniku A, a parametry w tabeli I.