

Comment calcule-t-on la structure des bandes dans les pérovskites ? La théorie k·p à huit bandes.
Pourquoi calculer la structure des bandes électroniques ?
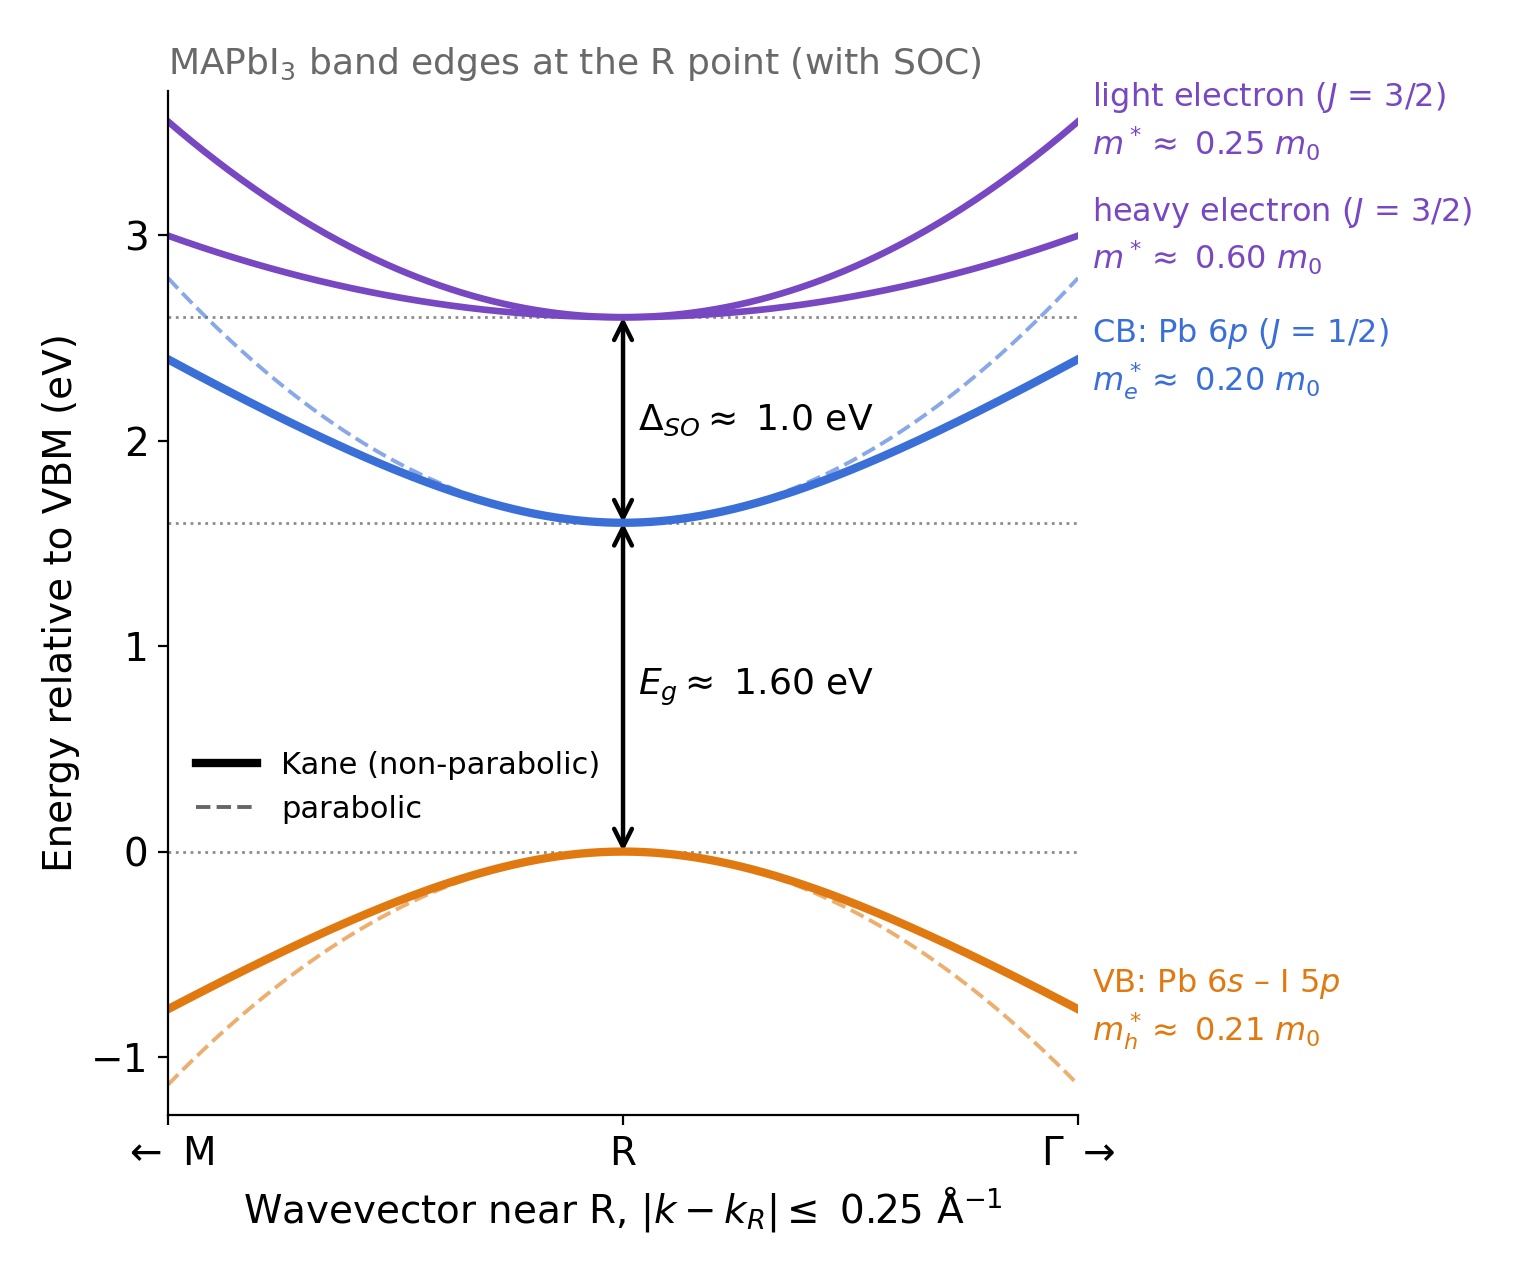
Le calcul de la structure de bandes électroniques d’une pérovskite consiste à déterminer quelles énergies électroniques sont autorisées pour différents vecteurs d’onde au sein de son réseau cristallin. Les diagrammes de bandes énergétiques obtenus fournissent des informations sur la largeur de la bande interdite, les masses effectives, les vitesses des porteurs de charge et les états électroniques disponibles pour les électrons et les trous. Un exemple de calcul effectué pour le MAPbI3 est présenté dans ??.
Pourquoi est-ce utile ? Une fois que la structure de bande électronique et les fonctions d’onde correspondantes ont été calculées, elles constituent le point de départ pour prédire un large éventail de propriétés des semi-conducteurs. Ces propriétés comprennent la diffusion des phonons acoustiques, la diffusion des phonons optiques polaires (de Fröhlich), les temps de relaxation des porteurs, la mobilité des électrons et des trous, les concentrations de porteurs, la densité d’états, l’absorption optique, l’émission spontanée, l’émission stimulée et le gain optique. La structure électronique peut également être utilisée pour étudier la manière dont ces propriétés évoluent en fonction de la température, de la densité de porteurs et de la composition du matériau. De cette manière, le calcul de la structure de bande est souvent la première étape pour comprendre à la fois le comportement électrique et optique d’un semi-conducteur.
Dans ce document, nous expliquons comment OghmaNano calcule les structures de bandes du CsPbX tridimensionnel.3 et MAPbX3 pérovskites (X = Cl, Br ou I), en commençant par l’équation de Schrödinger et en passant au modèle à huit bandes k·p. La formulation mathématique et la paramétrisation des matériaux sont présentées. Gawarecki et al.« Description à huit bandes du modèle k·p et évaluation des propriétés des perovskites cubiques et pseudo-cubiques sélectionnées ». Physical Review Applied 22, 014058 (2024): article publié (DOI) | prépublication accessible gratuitement sur arXivLes explications et illustrations présentées sur cette page décrivent le processus numérique de manière indépendante ; la publication originale contient la formulation complète de la matrice et la démonstration correspondante.
Pour obtenir des instructions sur la manière d’exécuter une simulation, de choisir un matériau ou d’explorer différentes compositions à base d’halogènes, consultez le guide pratique sur la structure de bande et la mobilité des pérovskitesUne explication plus détaillée de la manière dont les états électroniques interagissent avec les phonons optiques polaires est disponible sur notre site. Page sur la théorie de la diffusion de Fröhlich..
Commençons par l’équation de Schrödinger.
Pour comprendre comment se forment les bandes d’énergie dans un semi-conducteur, imaginons un électron se déplaçant à travers un cristal. Au lieu de subir l’influence du potentiel d’un seul atome isolé, l’électron rencontre une disposition répétitive d’atomes, chacun contribuant au potentiel global du cristal. Cela est illustré dans ??, où le potentiel d’un atome isolé est comparé au potentiel périodique d’un cristal.
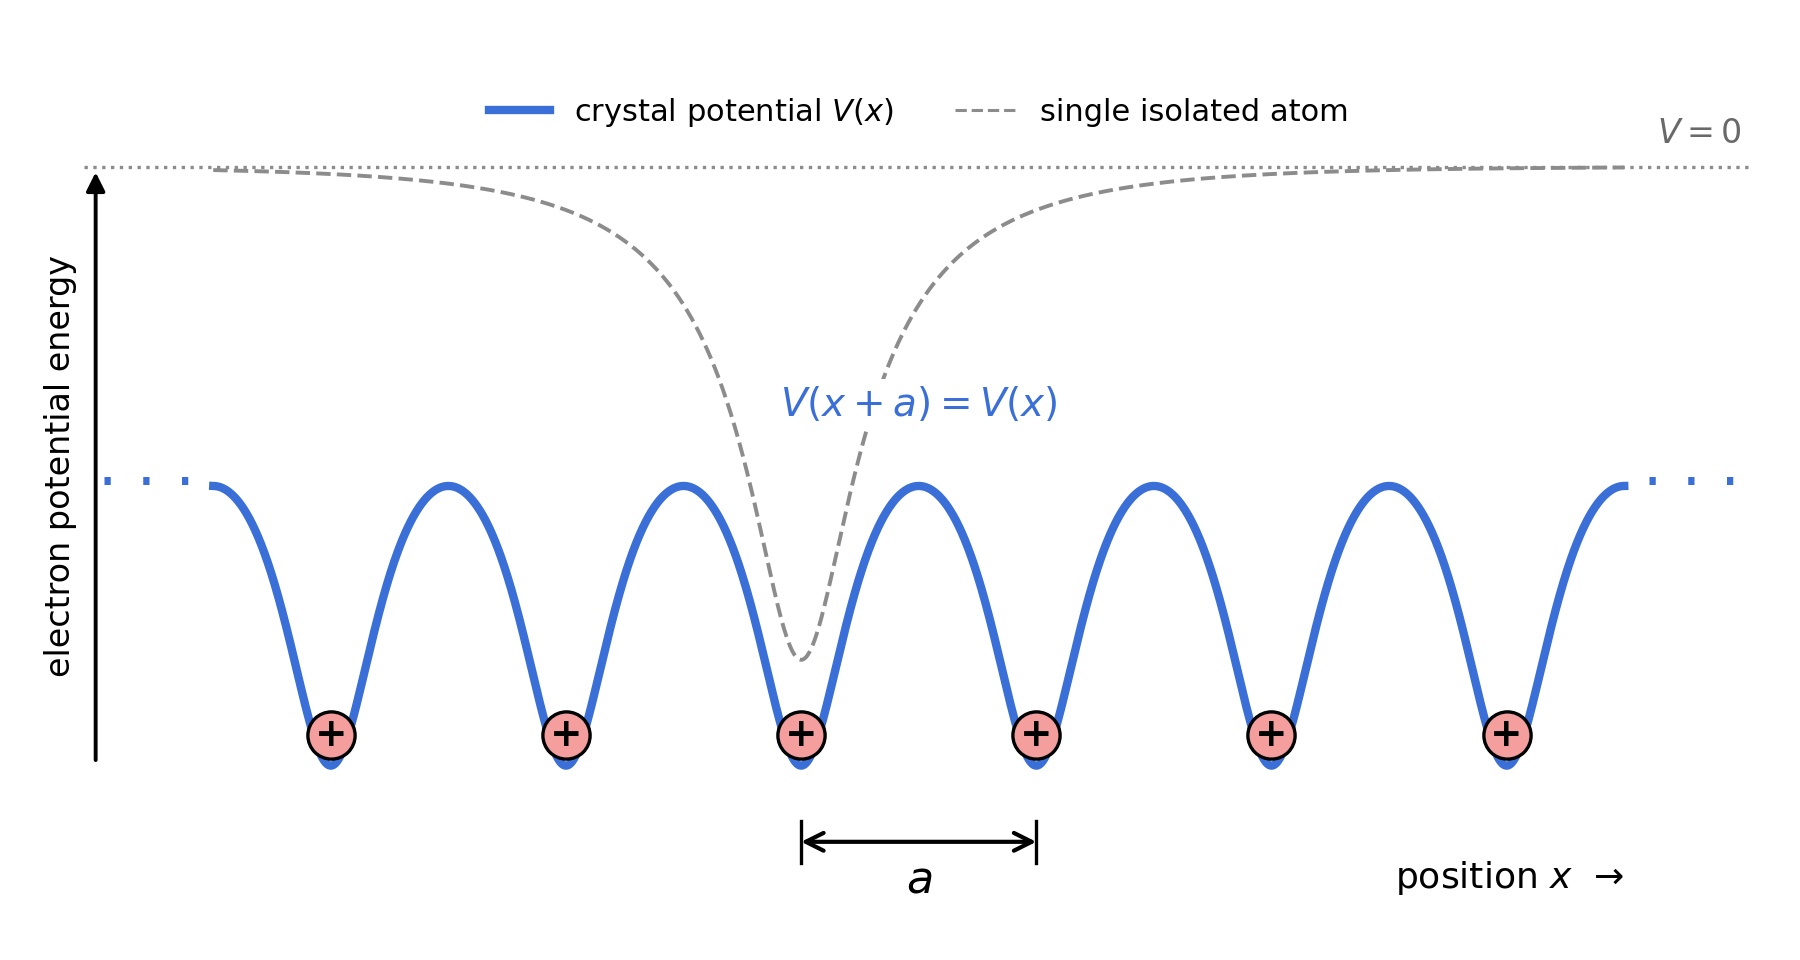
L’élément essentiel est que le potentiel du cristal se répète à intervalles réguliers, déterminés par l’espacement du réseau \(a\). Mathématiquement, cela signifie que \(V(x+a)=V(x)\). Un électron se déplaçant dans un tel potentiel périodique peut occuper une gamme d’états d’énergie autorisés, qui, ensemble, forment les bandes électroniques du matériau.
Pour calculer ces états, nous commençons par l’équation de Schrödinger indépendante du temps :
\[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \]
Ici, \(\psi\) représente la fonction d’onde de l’électron, \(E\) son énergie et \(\hat H\) l’hamiltonien, c’est-à-dire l’opérateur mathématique qui décrit l’énergie de l’électron. Dans une description simple d’un cristal contenant un seul électron, l’hamiltonien comprend deux termes : l’énergie cinétique de l’électron et l’énergie potentielle associée au réseau atomique.
\[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \]
Le premier terme décrit l’énergie cinétique de l’électron, tandis que \(V_{\mathrm{crystal}}(\mathbf r)\) représente le potentiel périodique illustré dans ??. La résolution de l’équation de Schrödinger pour ce potentiel permet de déterminer les niveaux d’énergie autorisés de l’électron et les fonctions d’onde correspondantes, à partir desquels il est possible de construire la structure de bande électronique.
En théorie, la structure électronique peut être calculée en résolvant le potentiel atomique complet, par exemple en utilisant la théorie de la fonctionnelle de la densité (DFT). Cependant, si nous nous intéressons principalement aux états électroniques proches de la bande interdite, il est souvent plus efficace de décrire un nombre plus restreint d’états importants en utilisant un hamiltonien effectif.
C’est le principe qui sous-tend la méthode k·p. Nous conservons l’équation des valeurs propres de Schrödinger, mais nous remplaçons l’hamiltonien simple à un seul électron par une matrice décrivant plusieurs bandes électroniques interagissantes. Pour les pérovskites d’halogénures métalliques, OghmaNano utilise la formulation à huit bandes développée par Gawarecki et al., qui inclut le fort couplage spin-orbite caractéristique de ces matériaux. Les paramètres numériques de cet hamiltonien ont été obtenus en ajustant le modèle aux structures de bandes DFT obtenues par des calculs ab initio (Gawarecki et al., sections III et IV).
Dans quel domaine de l’espace k devons-nous calculer la structure de bande ?
Lors du calcul de la structure de bandes électroniques d’un semi-conducteur, il n’est pas toujours nécessaire de calculer tous les états électroniques possibles dans tout l’espace des impulsions du cristal (espace k). Pour de nombreuses applications, en particulier celles qui concernent la diffusion et la mobilité des porteurs de charge, nous nous intéressons principalement aux états situés à proximité du minimum de la bande de conduction et du maximum de la bande de valence. En effet, les électrons ont tendance à occuper les états situés près du bas de la bande de conduction, tandis que les trous occupent les états situés près du haut de la bande de valence.
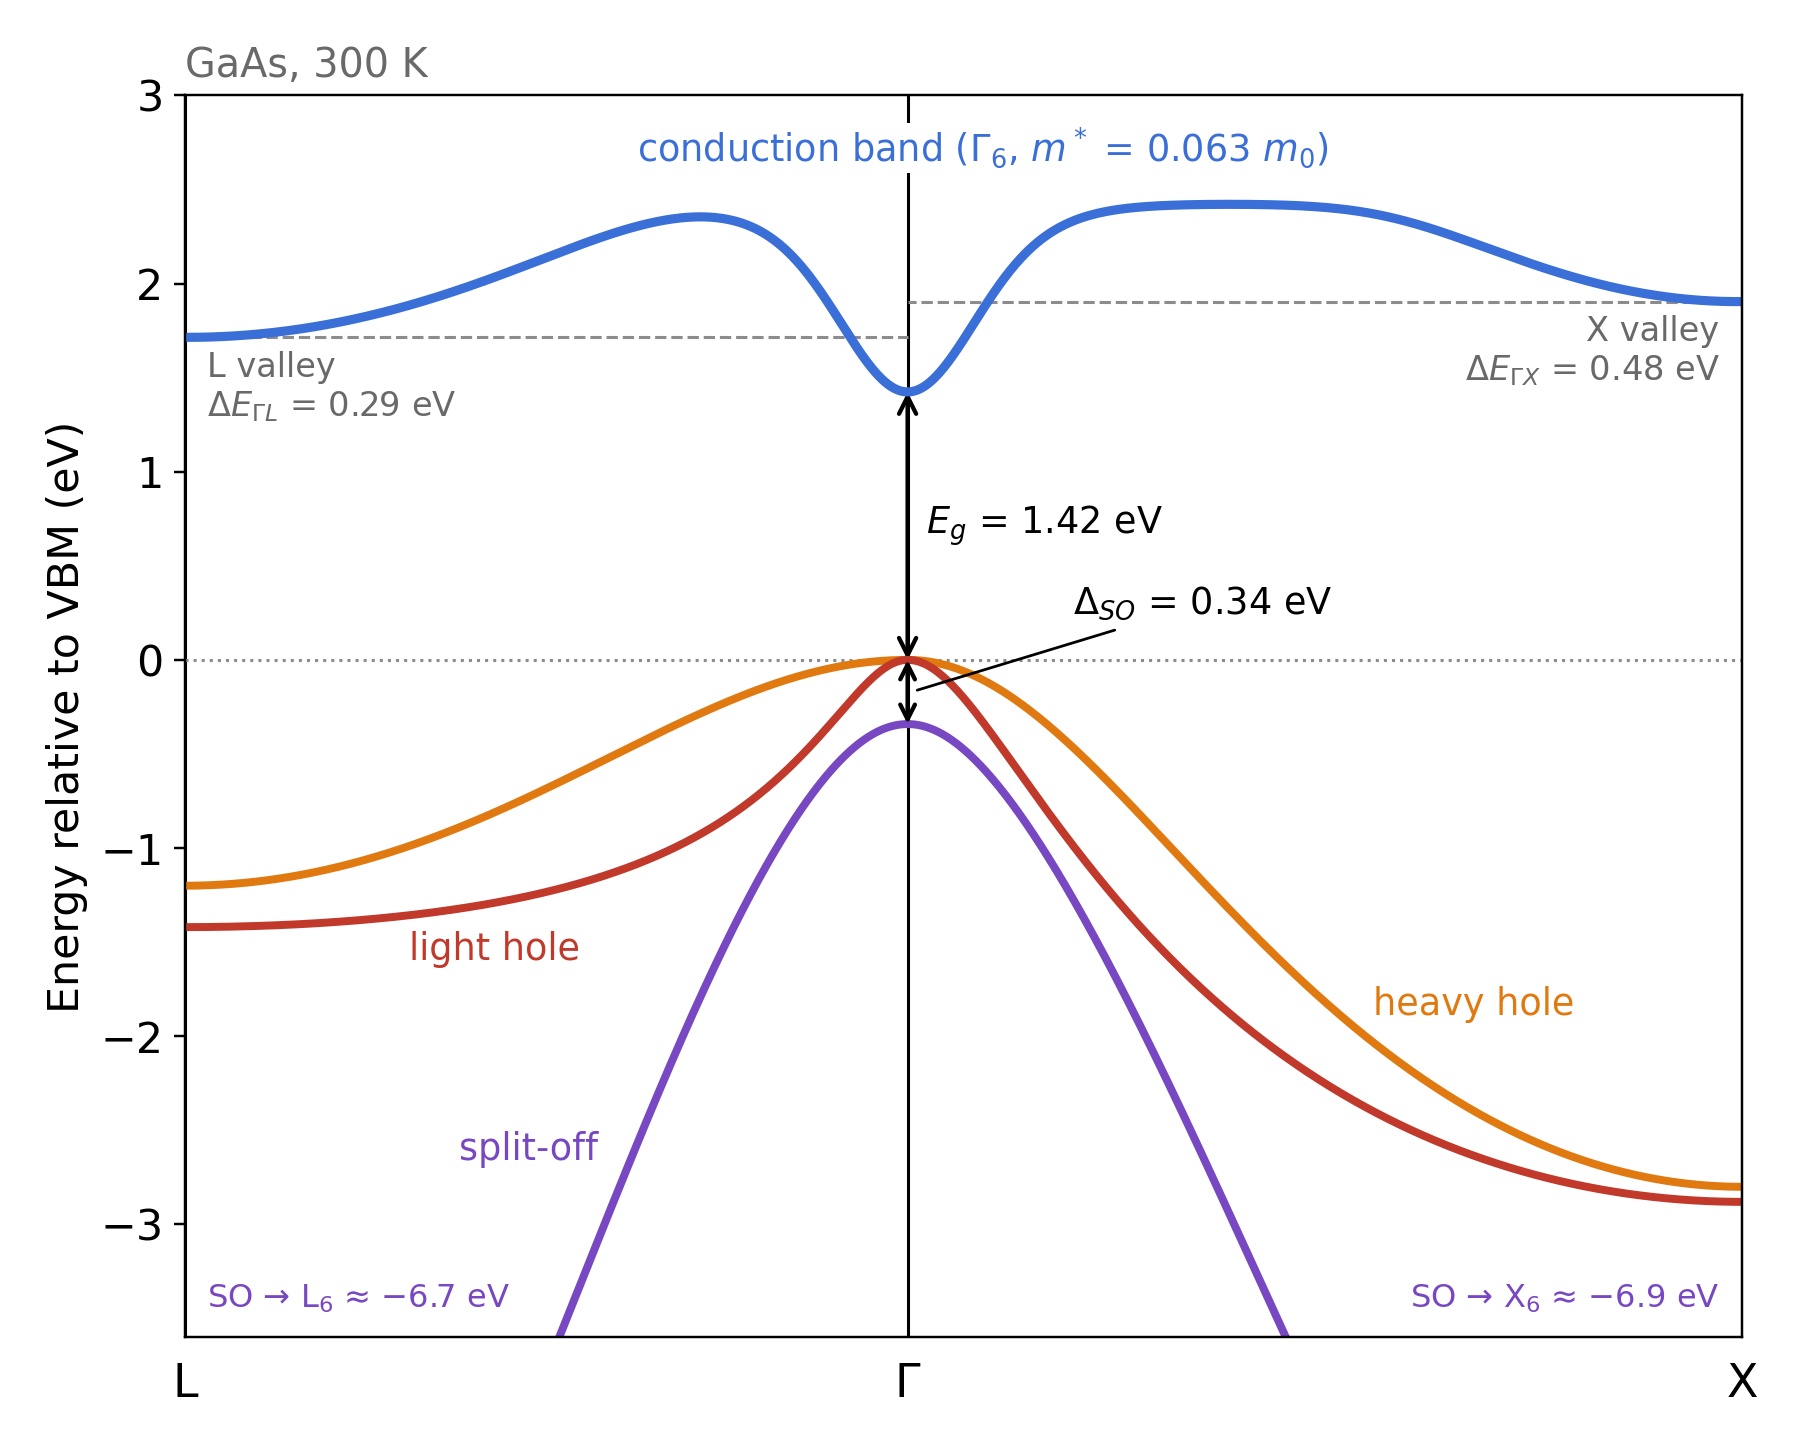
La position des points extrêmes de la bande dépend du matériau. Par exemple, dans le semi-conducteur bien connu, l’arséniure de gallium (GaAs), les deux points extrêmes se trouvent au centre de la zone de Brillouin, appelé point Γ. On peut le constater dans ??. Par conséquent, lorsque nous utilisons la méthode k·p pour décrire les états électroniques proches de la bande interdite du GaAs, nous construisons généralement l’hamiltonien autour du point Γ.
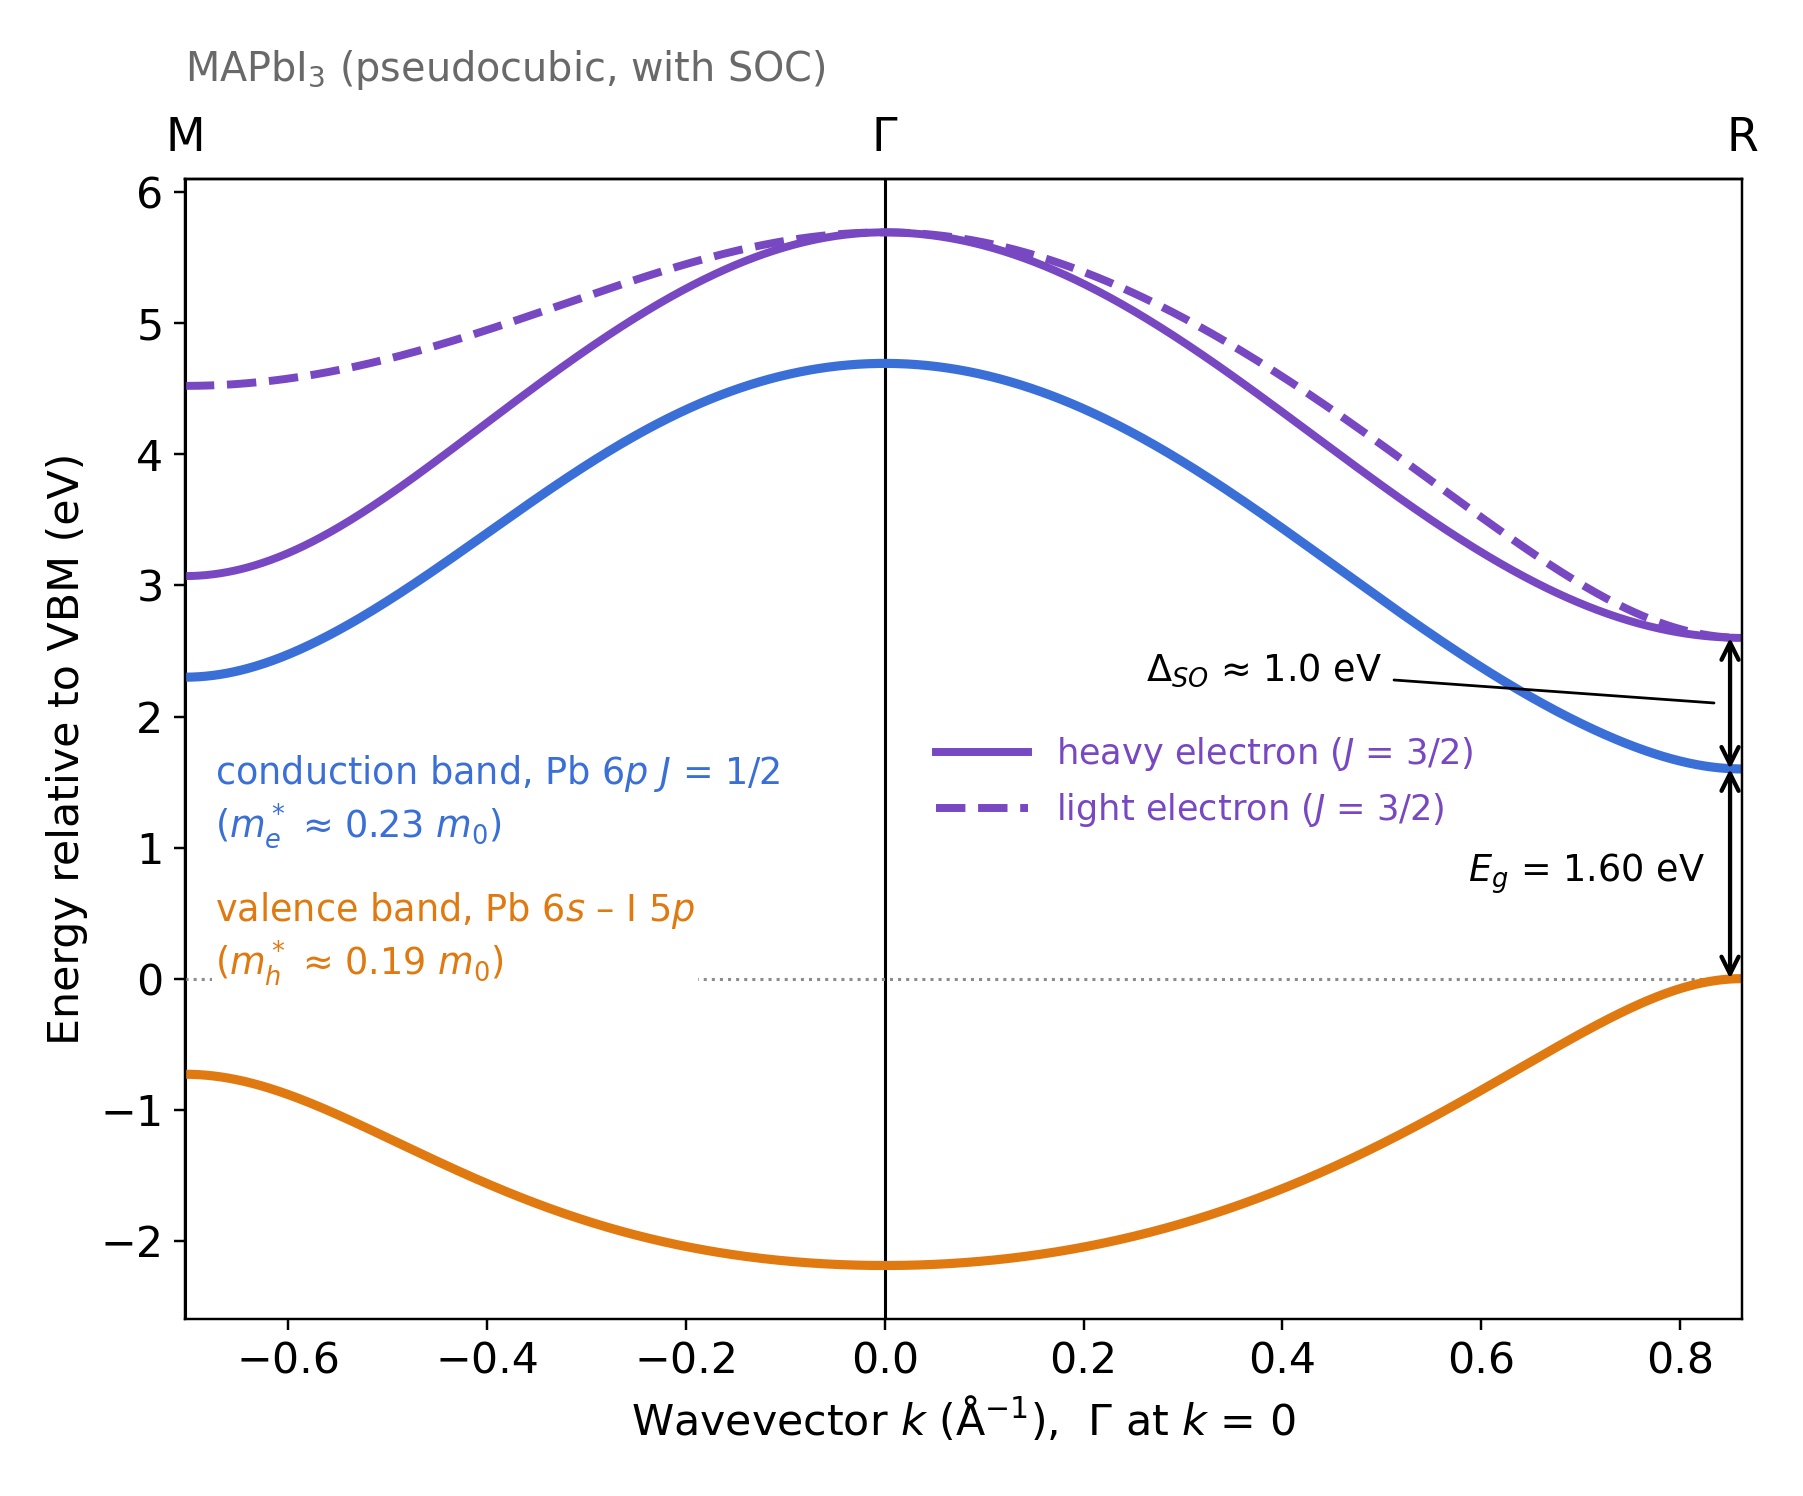
Les pérovskites halogénures de plomb sont différentes. Dans les pérovskites cubiques considérées ici, le minimum de la bande de conduction et le maximum de la bande de valence se situent à un coin de la zone de Brillouin, appelé le point R. Cela est illustré pour le MAPbI3 dans ??. Nous construisons donc le hamiltonien de la pérovskite autour du point R, plutôt qu’autour du point Γ, car c’est dans cette région que se trouvent les états électroniques les plus pertinents pour le transport près du bord de bande (Gawarecki et al., Fig. 1).
Pour calculer les bandes électroniques autour du point R, nous partons de ce point et nous nous en éloignons progressivement dans l’espace k. Mathématiquement, nous décrivons ce mouvement à l’aide d’un petit vecteur d’onde \(\mathbf{k}\) :
\[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \]
Ici, \(\mathbf{K}_R\) représente la position du point R, et \(\mathbf{k}\) décrit notre déplacement par rapport à ce point. Par conséquent, \(\mathbf{k}=0\) correspond au point R lui-même. En modifiant les composantes de \(\mathbf{k}\) et en résolvant l’hamiltonien à chaque position, nous obtenons la structure des bandes électroniques autour de la bande interdite.
Il existe une autre différence entre le GaAs et ces pérovskites. Dans le GaAs, le bord de la bande de valence est principalement de type p et le bord de la bande de conduction est de type s. Dans les pérovskites halogénures de plomb, cet ordre est inversé : la bande de valence est principalement de type s, tandis que les bandes de conduction voisines sont de type p. Cette distinction détermine les états électroniques que nous devons inclure lors de la construction de l’hamiltonien à huit bandes (Gawarecki et al., figure 1).
Construction de l’hamiltonien de la pérovskite.
Maintenant que nous avons établi que nous souhaitons calculer les états électroniques autour du point R, nous pouvons construire l’hamiltonien utilisé pour les décrire. Rappelons que nous avons commencé avec l’équation de Schrödinger indépendante du temps :
\[ \hat H\psi = E\psi. \]
Au lieu de résoudre explicitement l’équation pour obtenir le potentiel atomique complet, nous remplaçons l’hamiltonien d’origine par un hamiltonien effectif à huit bandes, en suivant la formulation développée par Gawarecki et al. (section IV et annexe A). Cet hamiltonien est une matrice \(8\times8\) qui décrit les énergies et les interactions de huit états électroniques.
Ces états correspondent aux trois groupes de bandes présentés dans ?? :
- Bande de valence (2 états) : les états de type s qui prédominent au sommet de la bande de valence.
- Bande de conduction inférieure (2 états) : la bande de conduction la plus basse, de nature principalement « p », avec un moment angulaire total de \(j=1/2\).
- Bandes de conduction supérieures (4 états) : les états de type p, de plus haute énergie, dont le moment cinétique total est \(j=3/2\), sont séparés de la bande de conduction la plus basse par un couplage spin-orbite.
Écrire l’équation de Schrödinger sous forme matricielle.
Dans le modèle à huit bandes, la fonction d’onde est représentée par huit coefficients, un pour chaque état de base. L’équation de Schrödinger devient donc un problème de valeurs propres matriciel :
\[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \]
Ici, \(H(\mathbf{k})\) représente notre hamiltonien \(8\times8\), \(E_n(\mathbf{k})\) est l’une de ses valeurs d’énergie autorisées, et \(\mathbf{u}_n(\mathbf{k})\) est le vecteur propre correspondant, qui comporte huit composantes.
La matrice explicite présentée dans l’annexe A de l’article de Gawarecki et al. utilise une base de moment cinétique total. Les états sont classés comme suit, les couleurs correspondant aux bandes du diagramme MAPbI3 que nous avons présenté précédemment :
\[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \]
Les étiquettes indiquent le moment cinétique total et sa projection. On remarque que les deux états de valence sont indiqués en premier dans cet ordre particulier, suivis des quatre états de conduction supérieurs, puis des deux états de conduction inférieurs.
L’hamiltonien complet à huit bandes.
Nous pouvons maintenant remplacer l’hamiltonien complet dans l’équation de Schrödinger. En suivant la formulation matricielle présentée dans l’annexe A, équation (A1), de Gawarecki et al., nous obtenons :
Bien que la matrice puisse sembler complexe au premier abord, sa structure est en réalité assez simple. Les éléments diagonaux colorés décrivent les trois groupes de bandes électroniques :
- Orange — \(E_v\) : les deux états de la bande de valence.
- Violet — \(E_{hc}\) et \(E_{lc}\) : les quatre états supérieurs de la bande de conduction, souvent décrits comme les branches des électrons lourds et légers.
- Bleu — \(E_{sc}\) : les deux niveaux d’énergie les plus bas de la bande de conduction, séparés des niveaux supérieurs de la bande de conduction par le couplage spin-orbite.
Les entrées restantes décrivent les interactions entre ces états. Ces termes entraînent le mélange des bandes et influencent leur énergie et leur courbure lorsque nous nous déplaçons dans l’espace k. L’astérisque indique la conjugaison complexe. L’hamiltonien est hermitien, ce qui signifie que les éléments situés de part et d’autre de la diagonale sont des conjugués complexes l’un de l’autre.
Que représentent les différents éléments de la matrice ?
Les symboles présents dans l’hamiltonien sont calculés à partir des paramètres du matériau et du vecteur d’onde \(\mathbf{k}=(k_x,k_y,k_z)\). Tout d’abord, les énergies diagonales sont données par :
\[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \]
Ici, \(m_0\) représente la masse d’un électron libre et \(k^2=k_x^2+k_y^2+k_z^2\). La largeur de la bande interdite \(E_g\) détermine l’énergie de la bande de conduction la plus basse, tandis que \(\Delta_c\) décrit la séparation induite par le couplage spin-orbite. Le paramètre \(\delta\) introduit une séparation supplémentaire des états de la bande de conduction supérieure lorsque la symétrie du cristal est réduite.
Les termes restants décrivent le couplage entre les différents états électroniques :
\[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \]
Les paramètres \(P_{\parallel}\) et \(P_z\) décrivent le couplage entre les états de valence et de conduction dans différentes directions cristallines. Les paramètres \(\gamma'_1\), \(\gamma'_2\) et \(\gamma'_3\) influencent la courbure, le mélange et la dépendance directionnelle des bandes électroniques. Enfin, \(\zeta\) introduit un couplage supplémentaire associé à une symétrie réduite.
Ces expressions, ainsi que l’hamiltonien complet indiqué ci-dessus, sont présentées dans l’annexe A de Gawarecki et al.Les valeurs numériques relatives aux six matériaux sont indiquées dans le tableau des paramètres qui figure plus loin sur cette page.
Résoudre l’équation de Hamilton pour calculer la structure de bandes.
Une fois que nous avons construit la matrice hamiltonienne à huit bandes, nous pouvons maintenant la résoudre pour obtenir la structure des bandes électroniques. Au point R, où \(k_x=k_y=k_z=0\), la matrice hamiltonienne devient considérablement plus simple. En prenant le maximum de la bande de valence comme référence énergétique, les principales énergies aux limites des bandes peuvent être déterminées à partir de :
\[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \]
Ces expressions permettent d’identifier les principales échelles d’énergie de la bande de valence, de la bande de conduction la plus basse et des deux branches supérieures de la bande de conduction. Leur séparation est illustrée dans ??, et dans le cas d’une structure cubique, dans \(\delta=\zeta=0\) et \(P_{\parallel}=P_z\). Pour les matériaux pseudo-cubiques, un couplage supplémentaire dépendant de la symétrie peut modifier les valeurs propres exactes, de sorte que nous obtenons les énergies finales en diagonalisant l’hamiltonien complet.
À mesure que nous nous éloignons de R, les termes du vecteur d’onde deviennent non nuls. Les éléments de la matrice changent, les états électroniques interagissent et les valeurs propres résultantes commencent à se disperser. Cela donne lieu aux bandes électroniques courbes que l’on observe dans nos diagrammes de structure de bandes.
Dans la pratique, OghmaNano effectue un calcul itératif des valeurs propres. Pour chaque vecteur d’onde sélectionné, il substitue \(k_x\), \(k_y\), \(k_z\) et les paramètres du matériau dans les expressions mentionnées ci-dessus, assemble le hamiltonien numérique \(8\times8\) et résout l’équation de Schrödinger :
\[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \]
Cela donne huit valeurs propres (les énergies autorisées des électrons) et huit vecteurs propres correspondants (les états électroniques). Le calcul est ensuite répété à différents points dans l’espace k. Par exemple, pour calculer la structure de bande le long de la direction x, nous évaluons l’hamiltonien aux points suivants :
\[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \]
À chaque point, les huit valeurs propres calculées donnent les énergies électroniques correspondant à ce vecteur d’onde :
\[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \]
En représentant graphiquement ces énergies en fonction du vecteur d’onde, on obtient le diagramme bien connu de la structure de bande E–k. D’autres directions cristallographiques peuvent être explorées en modifiant le trajet dans l’espace k, tandis qu’un calcul complet en trois dimensions échantillonne simultanément les points \(k_x\), \(k_y\) et \(k_z\). Le processus numérique complet est résumé dans ??.
\(E_g,\Delta_c,P,\gamma'\ldots\)
\((k_x,k_y,k_z)\)
\(H(\mathbf{k})\), 8 × 8
Eight eigenvalues
and eigenvectors
Electronic band structure
La structure de bandes calculée fournit également des informations sur les masses effectives des électrons et des trous. À proximité d’un point extrême d’une bande simple, la masse effective dans une direction donnée peut être obtenue à partir de la courbure de la bande d’énergie :
\[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \]
en utilisant la convention correspondante pour la masse positive, qui s’applique aux trous. Toutefois, comme nous le verrons ci-dessous, l’ensemble des bandes électroniques et des fonctions d’onde fournit beaucoup plus d’informations qu’une simple valeur de masse effective.
Paramètres des matériaux et leur intégration dans le modèle.
Pour construire le hamiltonien à huit bandes, nous avons besoin d’un ensemble de paramètres numériques décrivant les propriétés électroniques du matériau. Gawarecki et al. ont obtenu ces paramètres en ajustant le modèle k·p à huit bandes aux structures de bandes électroniques calculées à l’aide de la théorie de la fonctionnelle de la densité (DFT) avec des fonctionnelles hybrides, en incluant le couplage spin-orbite (voir les sections III et IV de leur article).
Les valeurs indiquées ci-dessous sont tirées du tableau I de l’article de Gawarecki et al. et concernent les six pérovskites à base d’halogénures métalliques purs qui figurent dans la bibliothèque de matériaux OghmaNano.
| Paramètre | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| Eg (eV) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (eV) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (eV) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (eV) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P parallèle (eV·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (eV·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
Les différents paramètres déterminent la manière dont l’hamiltonien est construit et comment les bandes d’énergie électroniques qui en résultent se comportent :
- \(E_g\) : La bande interdite fondamentale. Elle définit l’énergie de la bande de conduction la plus basse par rapport au maximum de la bande de valence.
- \(\Delta_c\) : Il s’agit du principal couplage spin-orbite entre les groupes de bandes de conduction inférieure et supérieure. Il décale les états de conduction supérieurs par rapport à la bande de conduction la plus basse.
- \(\delta\) et \(\zeta\) : paramètres supplémentaires de séparation et de couplage associés à une symétrie cristalline réduite. Les deux sont nuls pour les ensembles de paramètres cubiques CsPbX3, mais peuvent être non nuls pour les pseudo-cubiques MAPbX3.
- \(P_{\parallel}\) et \(P_z\) : décrivez l’interaction entre les états de valence, qui sont principalement de type « s », et les états de conduction, qui sont de type « p ». Des valeurs distinctes sont utilisées pour les directions cristallines parallèles et perpendiculaires au plan. Leurs unités sont eV·Å.
- \(\gamma'_1\), \(\gamma'_2\) et \(\gamma'_3\) : coefficients des termes qui dépendent du vecteur d’onde dans l’hamiltonien. Ils influencent la courbure moyenne des bandes, l’anisotropie et le mélange entre les états de conduction, y compris les contributions provenant des bandes situées en dehors du modèle à huit bandes.
- \(a_{\mathrm{exp}}\) et \(a_{\mathrm{DFT}}\) : les constantes de réseau obtenues respectivement par l’expérience et par les calculs DFT. Ces valeurs sont fournies à titre de référence pour la structure et ne constituent pas des coefficients supplémentaires dans l’hamiltonien présenté.
- \(m_v\) et les paramètres non modifiés \(\gamma_1,\gamma_2,\gamma_3\) : les grandeurs dérivées incluses dans la publication originale. Le hamiltonien utilise les paramètres modifiés, car le couplage entre les bandes explicitement incluses est déjà pris en compte dans la matrice. Voir les équations (2) à (4) de Gawarecki et al.
Dans OghmaNano, les scripts relatifs aux matériaux purs contiennent les valeurs des paramètres présentées sous forme de tableau. Pour les pérovskites à halogénures mixtes, les scripts des matériaux effectuent une interpolation entre les paramètres correspondants avant de construire l’hamiltonien. Cela permet d’effectuer le même calcul sur huit bandes pour une composition d’iode, de brome et de chlore sélectionnée par l’utilisateur. La procédure est expliquée dans le guide pratique sur les pérovskites à halogénures mixtes.
Quelles informations pouvons-nous déduire de la structure de bandes ?
Une fois que la structure de bande électronique et les fonctions d’onde correspondantes ont été calculées, nous pouvons les utiliser comme point de départ pour prédire un large éventail de propriétés des semi-conducteurs. Ces propriétés comprennent les masses effectives, les concentrations de porteurs, la diffusion des phonons acoustiques et optiques, les temps de relaxation des porteurs, les mobilités des électrons et des trous, l’absorption optique, l’émission spontanée et le gain optique.
Par exemple, l’un des principaux mécanismes de diffusion intrinsèque dans les pérovskites métalliques halogénées polaires est la diffusion de Fröhlich, dans laquelle les électrons ou les trous interagissent avec les phonons optiques longitudinaux (LO). En utilisant la règle d’or de Fermi, le taux de diffusion peut être calculé en intégrant sur l’ensemble des états électroniques finaux disponibles :
\[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \]
Ici, \(M_{\pm}\) représente l’élément de matrice d’absorption ou d’émission de phonons, incluant le facteur d’occupation des phonons approprié. La fonction delta de Dirac garantit la conservation de l’énergie pendant la transition. Le calcul de la diffusion peut ensuite être utilisé pour obtenir les temps de relaxation de l’impulsion et, en combinaison avec les vitesses de bande et les populations de porteurs calculées, déterminer la mobilité limitée par Fröhlich.
De même, les bandes électroniques et les éléments de la matrice de transition optique peuvent être utilisés pour calculer le gain optique. Dans le cadre de l’application de la règle d’or de Fermi, sa dépendance spectrale peut être exprimée schématiquement comme suit :
\[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \]
Cette expression décrit les transitions optiques entre les bandes de valence et de conduction calculées. Leurs énergies, leurs fonctions d’onde et les niveaux d’occupation des porteurs déterminent la position spectrale et l’intensité de l’absorption ou de l’émission stimulée. Des paramètres supplémentaires de diffusion et des paramètres optiques sont nécessaires pour obtenir des prédictions quantitatives.
Une explication complète de l’absorption et de l’émission des phonons LO, ainsi que du calcul de la mobilité des porteurs de charge, est disponible sur notre site. Page sur la théorie de la diffusion de Fröhlich.Pour découvrir comment les calculs de la structure de bande et de la mobilité des pérovskites sont effectués en pratique, y compris pour les matériaux purs et les matériaux à halogénures mixtes, consultez le document suivant. Tutoriel OghmaNano, étape par étape..
Références et pour en savoir plus
Modèle principal : K. Gawarecki, M. Wiśniewski, M. Polak, R. Kudrawiec et M. Gładysiewicz, « Description à huit bandes du modèle k·p et calcul du gain en propriétés pour certaines pérovskites cubiques et pseudo-cubiques », Physical Review Applied 22, 014058 (2024). DOI : 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (version préliminaire gratuite)Consultez notamment la section IV et l’annexe A pour obtenir l’expression complète de l’hamiltonien, et le tableau I pour connaître les paramètres.