

Como são calculadas as estruturas de bandas em perovskitas? A teoria de oito bandas k·p.
Por que calcular a estrutura de bandas eletrônicas?
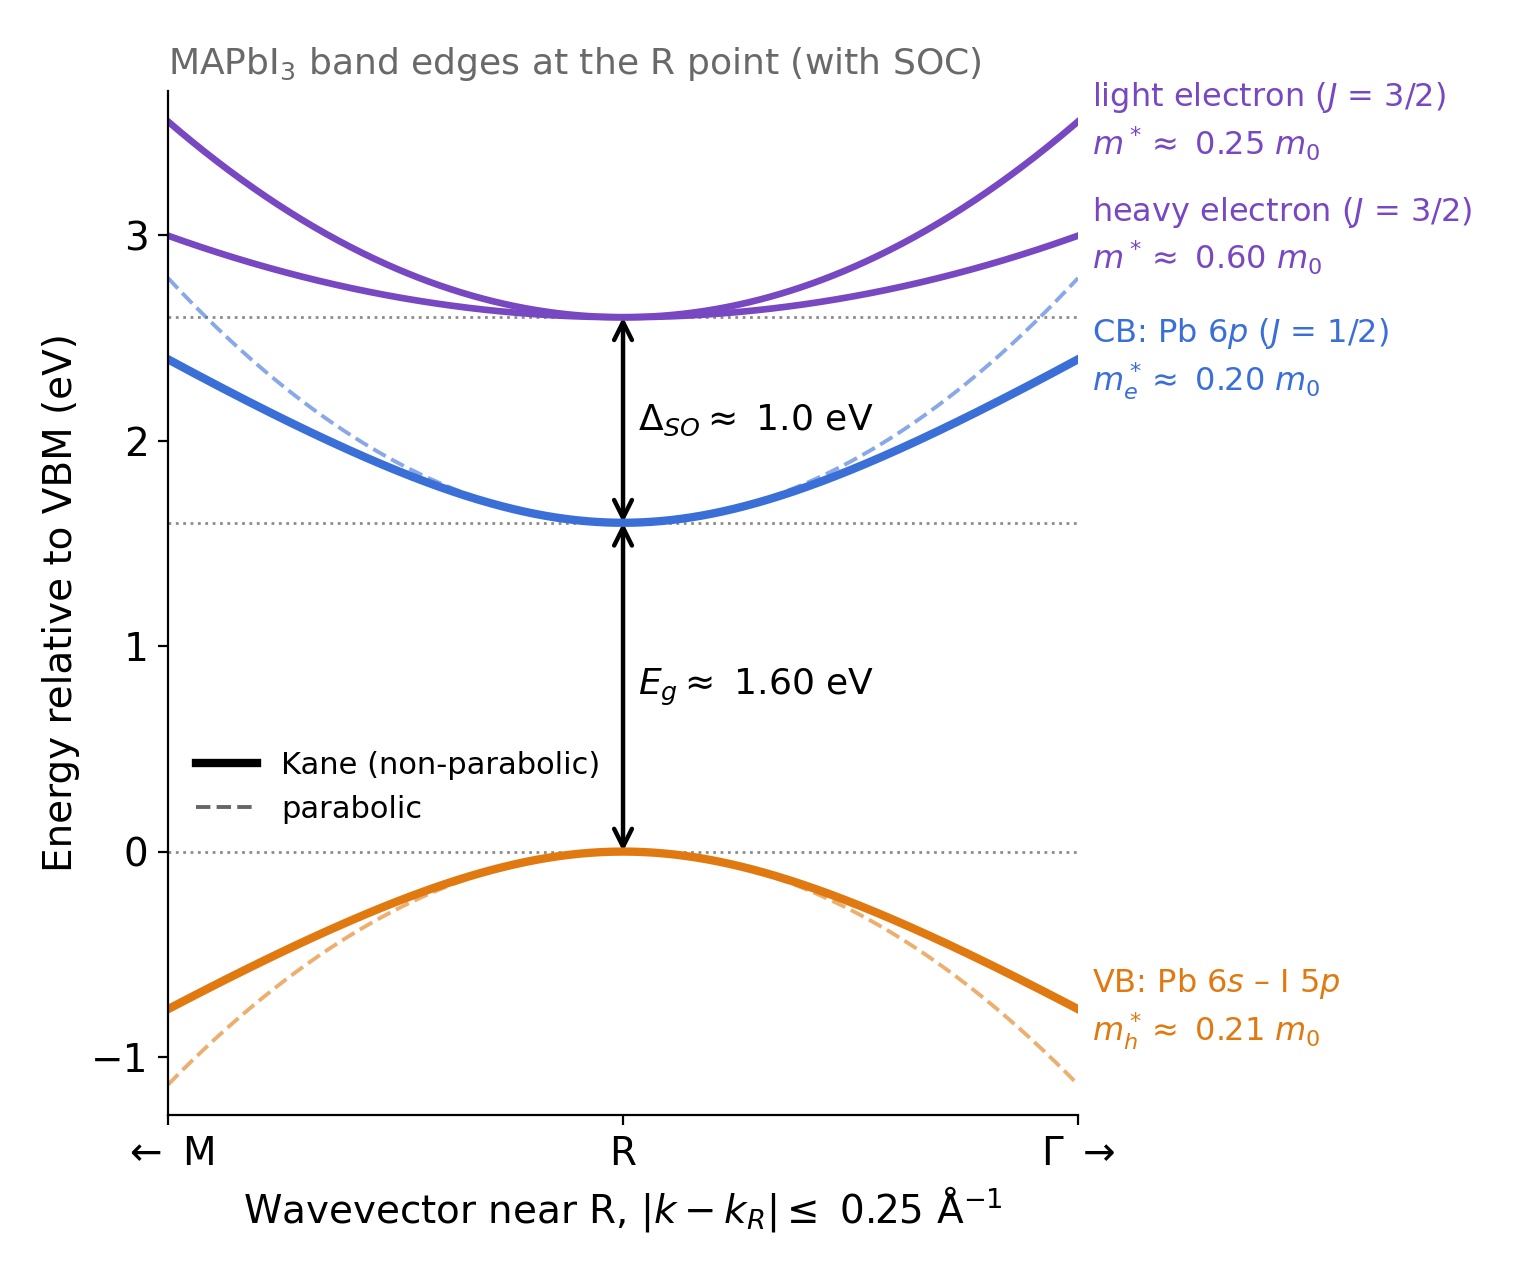
Calcular a estrutura de bandas eletrónicas de uma perovskite significa determinar quais os níveis de energia eletrónica permitidos em diferentes vetores de onda dentro da sua estrutura cristalina. As bandas de energia resultantes fornecem informações sobre a largura da banda proibida, as massas efetivas, as velocidades dos portadores de carga e os estados eletrónicos disponíveis para eletrões e lacunas. Um exemplo calculado para o MAPbI3 é apresentado em ??.
Por que isso é útil? Uma vez que a estrutura eletrônica de bandas e as funções de onda correspondentes são calculadas, elas fornecem o ponto de partida para prever uma vasta gama de propriedades dos semicondutores. Estas incluem a dispersão de fónons acústicos, a dispersão de fónons óticos polares (de Fröhlich), os tempos de relaxamento dos portadores, as mobilidades dos eletrões e dos buracos, as concentrações de portadores, a densidade de estados, a absorção ótica, a emissão espontânea, a emissão estimulada e o ganho ótico. A estrutura eletrônica também pode ser utilizada para investigar como estas propriedades variam com a temperatura, a densidade de portadores e a composição do material. Desta forma, o cálculo da estrutura de bandas é frequentemente o primeiro passo para compreender o comportamento elétrico e ótico de um semicondutor.
Aqui, explicamos como o OghmaNano calcula as estruturas de banda de perovskitas tridimensionais CsPbX3 e MAPbX3 (X = Cl, Br ou I), começando com a equação de Schrödinger e avançando para o modelo de oito bandas k·p. A formulação matemática e a parametrização dos materiais seguem Gawarecki et al., “Descrição de oito bandas k·p e ganho de material para perovskitas cúbicas e pseudo-cúbicas selecionadas”, Physical Review Applied 22, 014058 (2024): artigo publicado (DOI) | pré-publicação de acesso livre no arXiv. As explicações e ilustrações nesta página descrevem o fluxo de trabalho numérico de forma independente; a publicação original contém a formulação completa da matriz e a sua derivação.
Para obter instruções sobre como executar uma simulação, escolher um material ou explorar composições de haletos mistos, consulte o seguinte: tutorial prático sobre a estrutura de bandas e a mobilidade do perovskiteUma explicação mais detalhada sobre como os estados eletrónicos interagem com os fonões óticos polares está disponível em nosso Página sobre a teoria da dispersão de Fröhlich..
Começando com a Equação de Schrödinger.
Para compreender como se formam as bandas de energia num semicondutor, considere um eletrão a mover-se através de um cristal. Em vez de sentir o potencial de um único átomo isolado, o eletrão encontra uma disposição repetitiva de átomos, cada um dos quais contribui para o potencial total do cristal. Isto é ilustrado em ??, onde o potencial de um átomo isolado é comparado com o potencial periódico de um cristal.
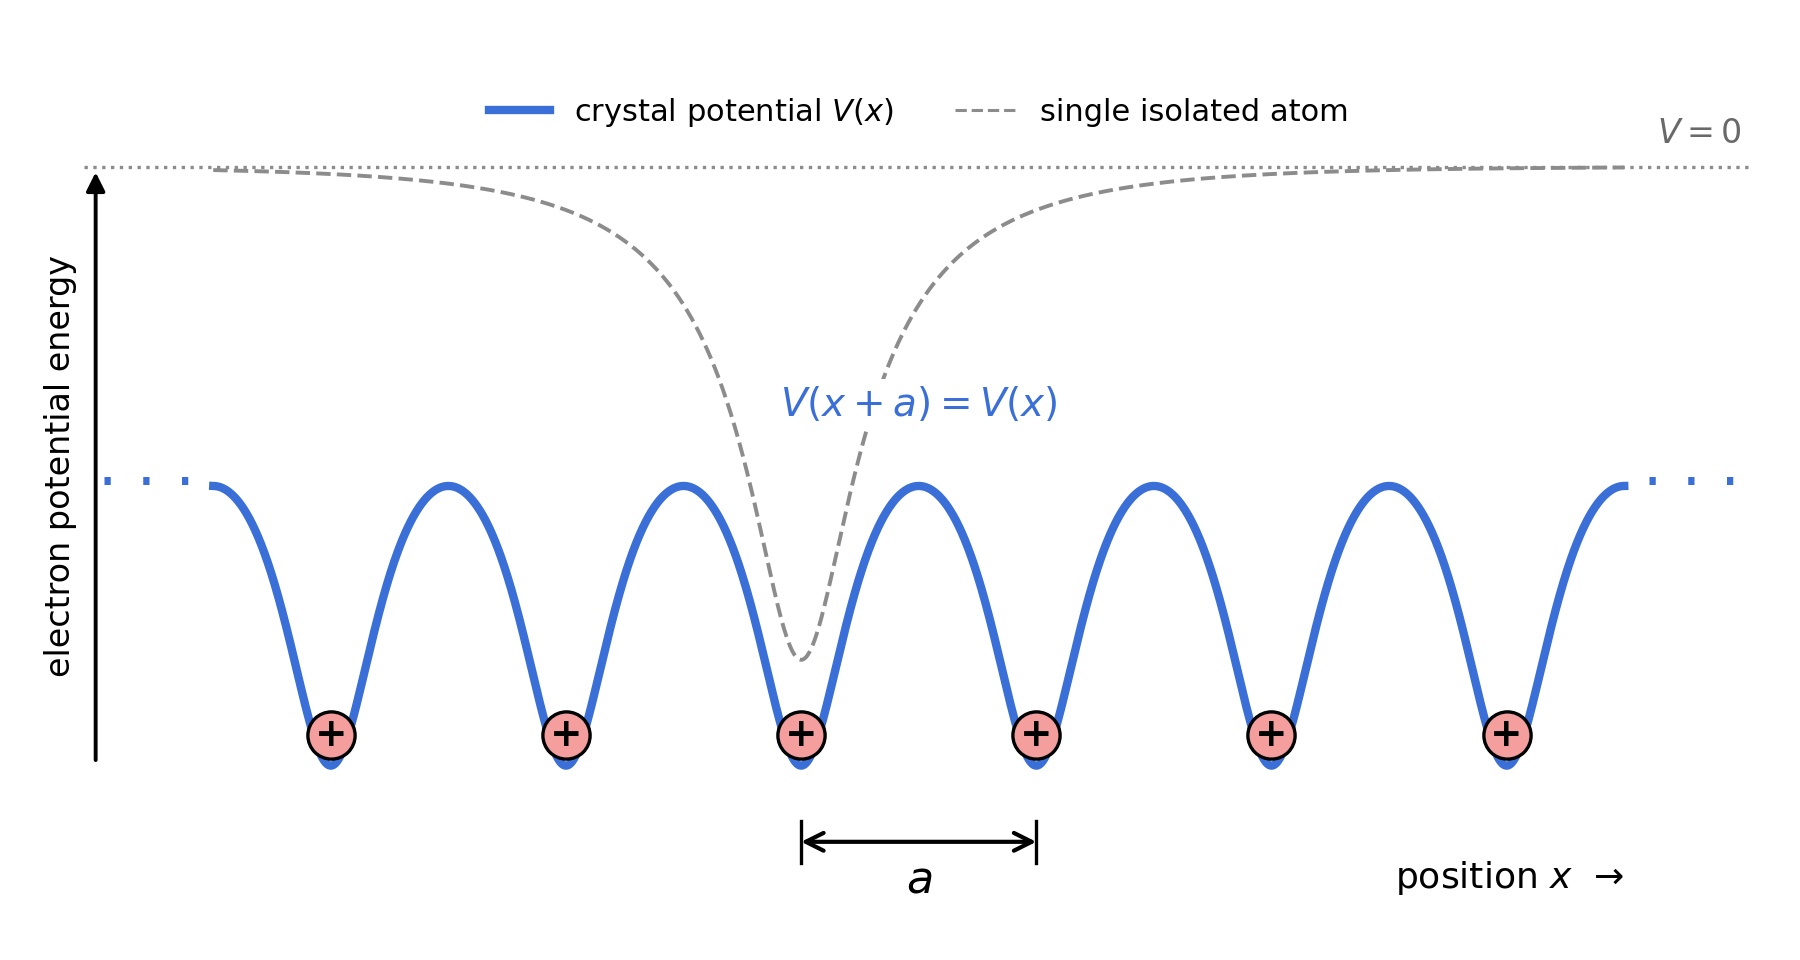
O aspeto importante é que o potencial do cristal se repete em intervalos regulares, determinados pelo espaçamento da rede cristalina \(a\). Matematicamente, isto significa que \(V(x+a)=V(x)\). Um eletrão que se move através de um potencial periódico como este pode ocupar uma gama de estados de energia permitidos, que, em conjunto, formam as bandas eletrónicas do material.
Para calcular esses estados, começamos com a equação de Schrödinger independente do tempo:
\[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \]
Aqui, \(\psi\) é a função de onda do eletrão, \(E\) é a sua energia e \(\hat H\) é o Hamiltoniano: o operador matemático que descreve a energia do eletrão. Numa descrição simples de um único eletrão no cristal, o Hamiltoniano contém duas componentes: a energia cinética do eletrão e a energia potencial associada à rede atómica:
\[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \]
O primeiro termo descreve a energia cinética do eletrão, enquanto \(V_{\mathrm{crystal}}(\mathbf r)\) representa o potencial periódico apresentado em ??. Ao resolver a equação de Schrödinger para este potencial, obtêm-se os níveis de energia permitidos para o eletrão e as respetivas funções de onda, a partir das quais se pode construir a estrutura de bandas eletrónicas.
Em princípio, a estrutura eletrónica pode ser calculada resolvendo o potencial atómico completo, por exemplo, utilizando a teoria do funcional da densidade (DFT). No entanto, se o nosso principal interesse for os estados eletrónicos próximos da banda proibida, é frequentemente mais eficiente descrever um número menor de estados importantes utilizando um Hamiltoniano efetivo.
Esta é a ideia por trás do método k·p. Mantemos a equação de autovalores de Schrödinger, mas substituímos o Hamiltoniano simples de um único eletrão por uma matriz que descreve várias bandas eletrónicas que interagem entre si. No caso das perovskites de haletos metálicos, a OghmaNano utiliza a formulação de oito bandas desenvolvida por Gawarecki e colaboradores, que inclui o forte acoplamento spin-órbita, característico destes materiais. Os parâmetros numéricos deste Hamiltoniano foram obtidos através do ajuste do modelo às estruturas de banda DFT obtidas a partir de cálculos de primeiros princípios (Gawarecki e colaboradores, Secções III–IV).
Em que ponto do espaço k devemos calcular a estrutura de bandas?
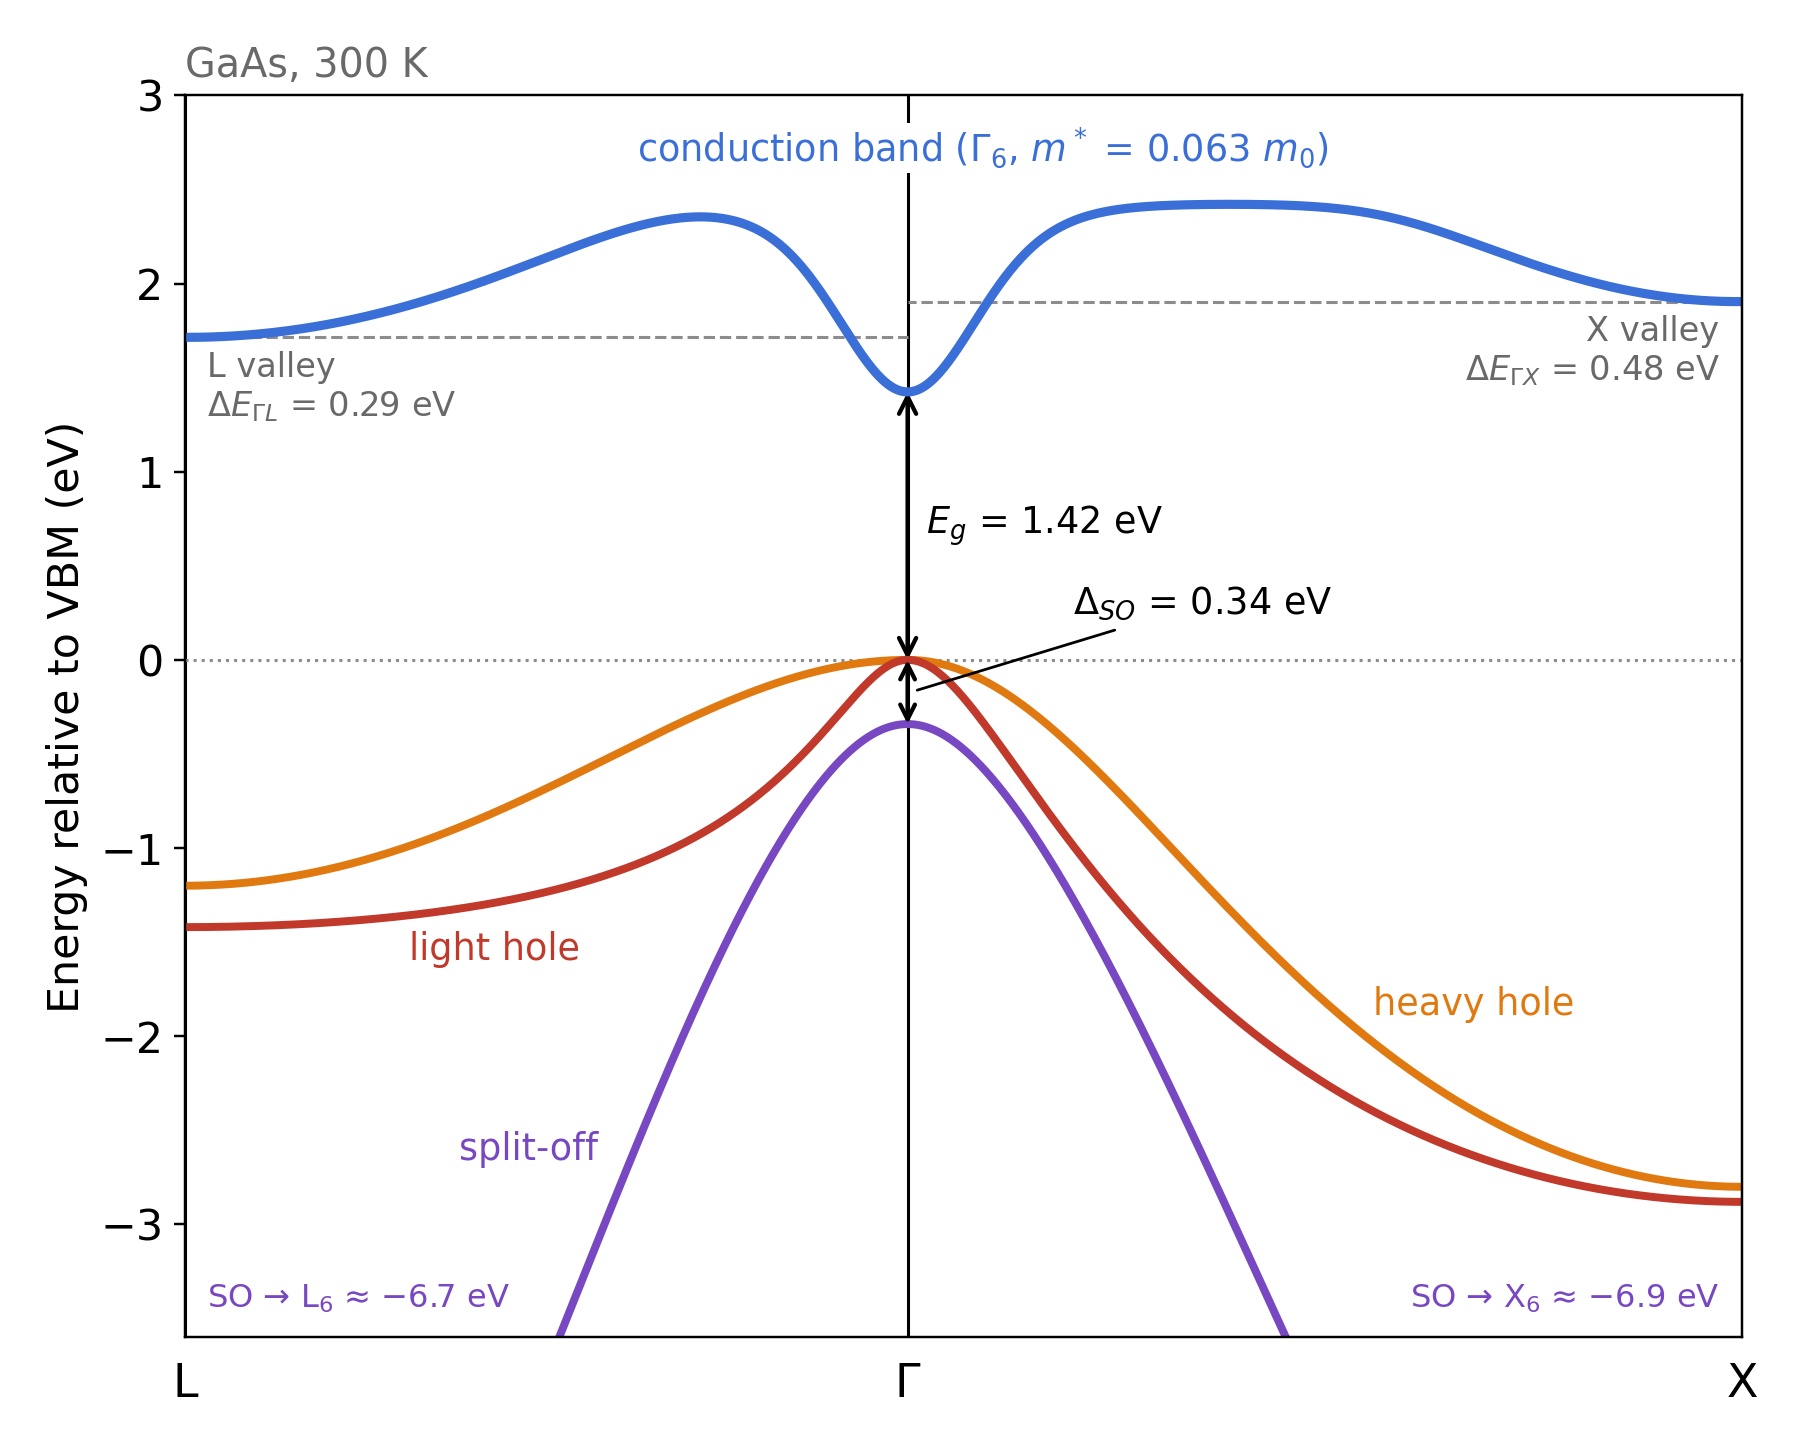
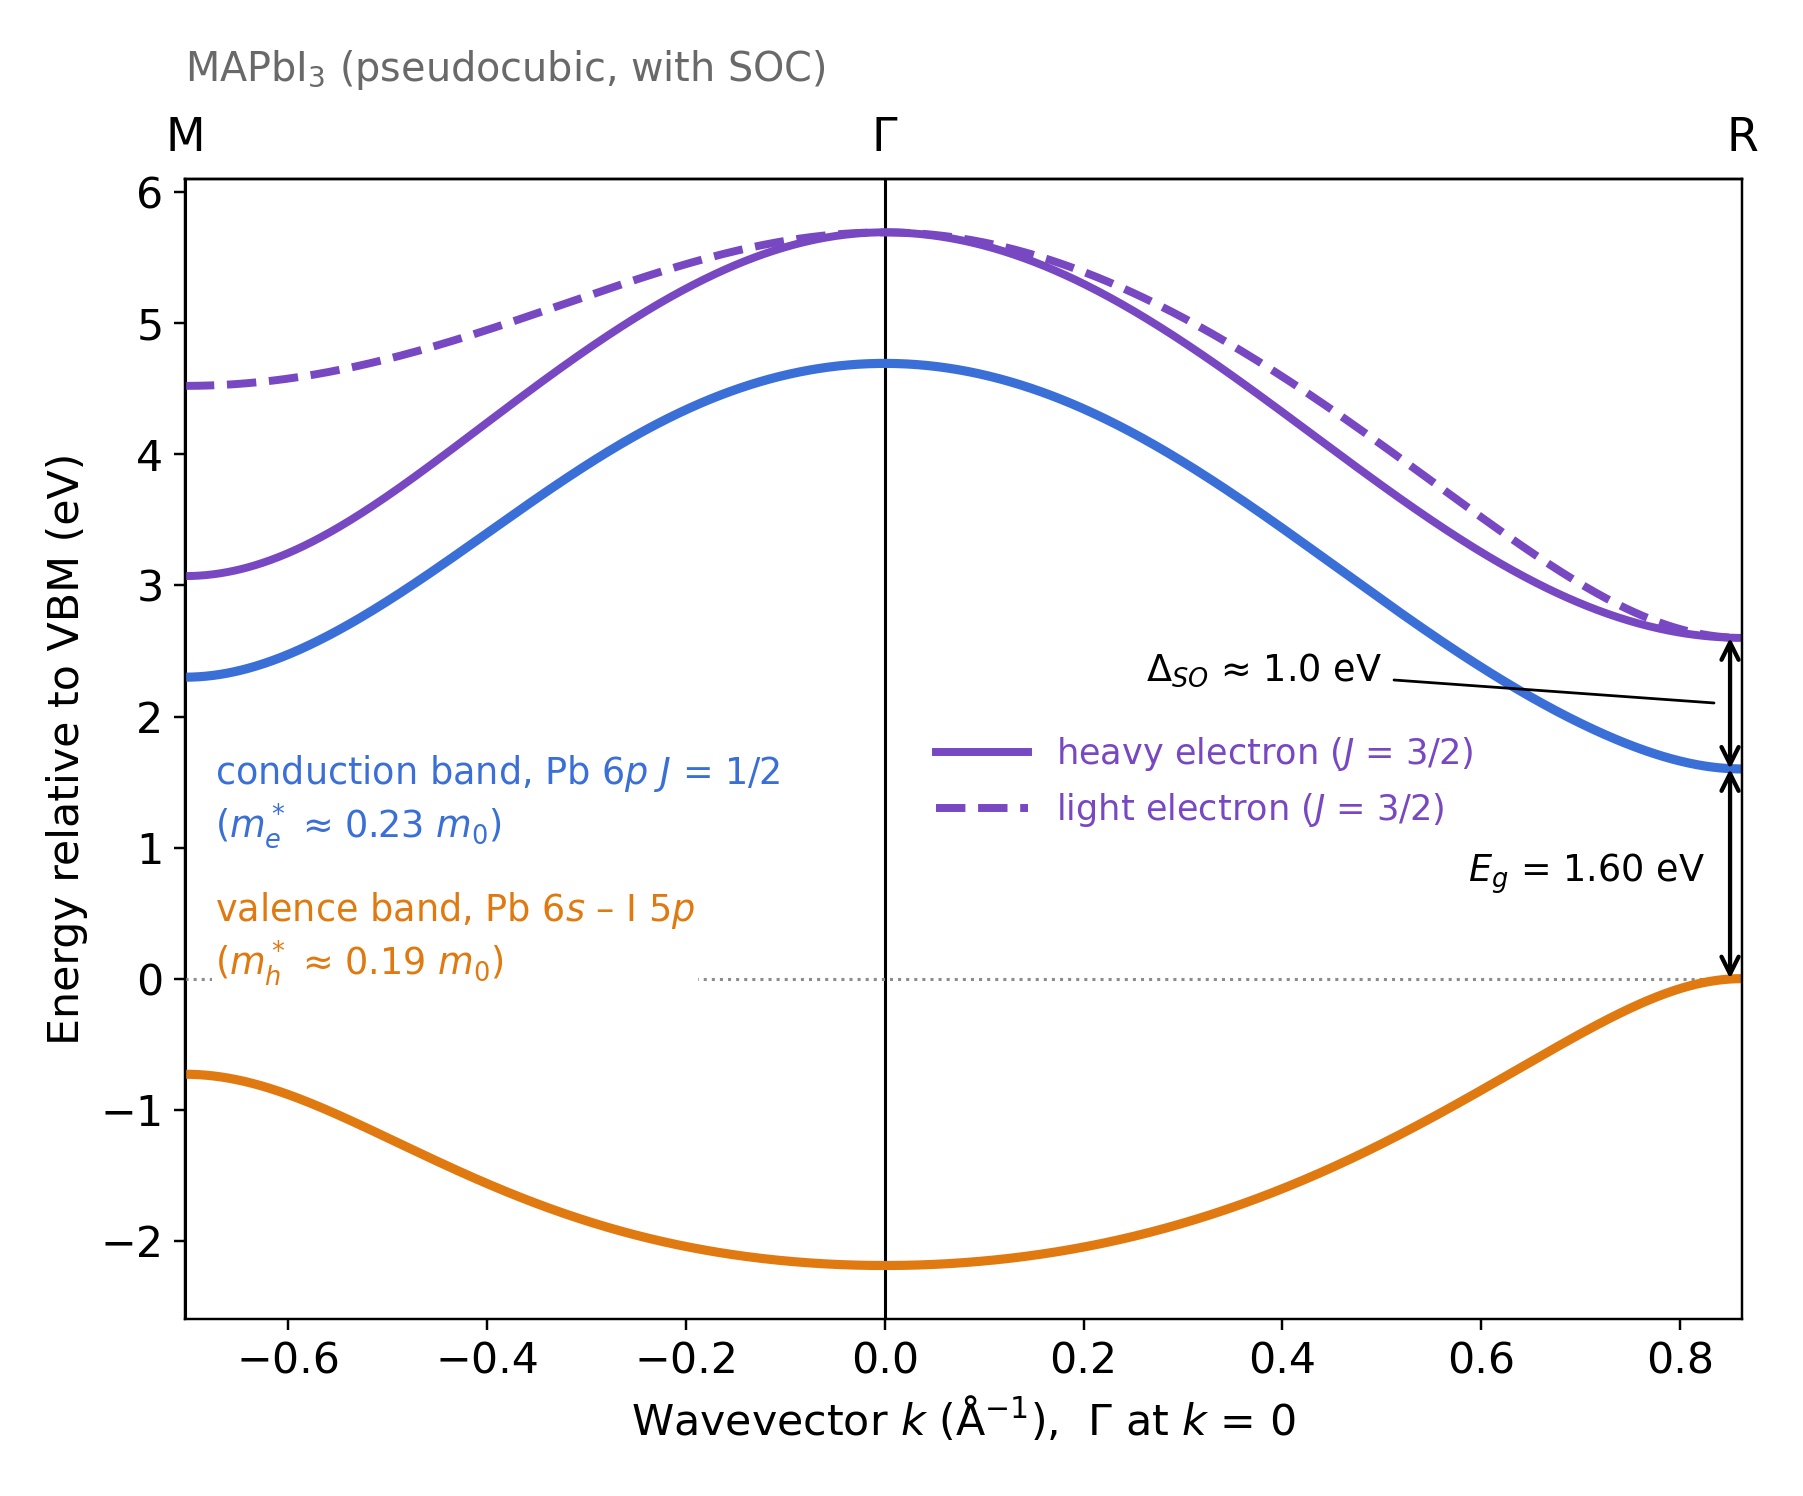
Ao calcular a estrutura de bandas eletrónicas de um semicondutor, não é necessário calcular todos os estados eletrónicos possíveis em todo o espaço de momentos do cristal (espaço k). Para muitas aplicações, especialmente no que diz respeito à dispersão e à mobilidade dos portadores de carga, estamos mais interessados nos estados próximos ao mínimo da banda de condução e ao máximo da banda de valência. Isto ocorre porque os eletrões tendem a ocupar estados próximos à parte inferior da banda de condução, enquanto os buracos ocupam estados próximos à parte superior da banda de valência.
A posição destas extremidades da banda depende do material. Por exemplo, no conhecido semicondutor arsenieto de gálio (GaAs), ambas ocorrem no centro da zona de Brillouin, conhecido como o ponto Γ (gama). Isso pode ser visto em ??. Consequentemente, ao utilizar o método k·p para descrever os estados eletrónicos próximos à banda proibida do GaAs, normalmente construímos o Hamiltoniano em torno do ponto Γ.
Os perovskites de haletos de chumbo apresentam características distintas. Nos perovskites cúbicos considerados aqui, o mínimo da banda de condução e o máximo da banda de valência ocorrem num dos vértices da zona de Brillouin, conhecido como o ponto R. Isso é ilustrado para o MAPbI3 em ??. Por conseguinte, construímos o Hamiltoniano do perovskite em torno de R, e não de Γ, uma vez que esta é a região que contém os estados eletrónicos mais relevantes para o transporte próximo à extremidade da banda (Gawarecki et al., Fig. 1).
Para calcular as bandas eletrónicas em torno de R, começamos nessa posição e afastamo-nos gradualmente dela no espaço k. Matematicamente, descrevemos este movimento utilizando um vetor de onda pequeno \(\mathbf{k}\):
\[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \]
Aqui, \(\mathbf{K}_R\) representa a posição do ponto R e \(\mathbf{k}\) descreve o nosso deslocamento em relação a esse ponto. Assim, \(\mathbf{k}=0\) corresponde ao próprio ponto R. Ao alterar os componentes de \(\mathbf{k}\) e resolver a função de Hamilton em cada posição, obtemos a estrutura da banda eletrónica em torno da banda proibida.
Existe ainda uma diferença entre o GaAs e estes perovskites. No GaAs, a extremidade da banda de valência é predominantemente do tipo p e a extremidade da banda de condução é do tipo s. Nos perovskites de haleto de chumbo, esta ordem é invertida: a banda de valência é predominantemente do tipo s, enquanto as bandas de condução adjacentes são do tipo p. Esta distinção determina quais os estados eletrónicos que precisamos de incluir ao construir o Hamiltoniano de oito bandas (Gawarecki et al., Fig. 1).
Construindo o Hamiltoniano da Perovskita
Tendo estabelecido que pretendemos calcular os estados eletrónicos em torno do ponto R, podemos agora construir o Hamiltoniano utilizado para os descrever. Recordemos que começámos com a equação de Schrödinger independente do tempo:
\[ \hat H\psi = E\psi. \]
Em vez de resolver explicitamente para o potencial atómico completo, substituímos o Hamiltoniano original por um Hamiltoniano efetivo de oito bandas, seguindo a formulação desenvolvida por Gawarecki e colaboradores (Secção IV e Apêndice A). Este Hamiltoniano é uma matriz \(8\times8\) que descreve as energias e as interações de oito estados eletrónicos.
Estes estados correspondem aos três grupos de bandas apresentados em ??:
- Banda de valência (2 estados): os estados predominantemente de tipo «s» no topo da banda de valência.
- Banda de condução inferior (2 estados): a banda de condução mais baixa, predominantemente de tipo p, com momento angular total \(j=1/2\).
- Bandas de condução superiores (4 estados): os estados de tipo p com maior energia, com momento angular total \(j=3/2\), separados da banda de condução mais baixa por acoplamento spin-órbita.
Escrevendo a equação de Schrödinger na forma matricial.
No modelo de oito bandas, a função de onda é representada por oito coeficientes, um para cada estado de base. A equação de Schrödinger torna-se, portanto, um problema de autovalores matriciais:
\[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \]
Aqui, \(H(\mathbf{k})\) é o nosso \(8\times8\) Hamiltoniano, \(E_n(\mathbf{k})\) é uma das suas energias permitidas e \(\mathbf{u}_n(\mathbf{k})\) é o vetor próprio correspondente, com oito componentes.
A matriz explícita no Apêndice A de Gawarecki et al. utiliza uma base de momento angular total. Os estados estão organizados da seguinte forma, com as cores correspondentes às bandas no nosso diagrama anterior de MAPbI3:
\[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \]
As etiquetas indicam o momento angular total e a sua projeção. Note que os dois estados de valência aparecem primeiro nesta ordem específica, seguidos pelos quatro estados de condução superiores e, por fim, pelos dois estados de condução inferiores.
O Hamiltoniano completo de oito bandas.
Podemos agora substituir o Hamiltoniano completo na equação de Schrödinger. Seguindo a formulação matricial apresentada no Apêndice A, Eq. (A1), de Gawarecki et al., obtemos:
Embora a matriz pareça inicialmente complexa, a sua estrutura é relativamente simples. As entradas diagonais coloridas descrevem os três grupos de bandas eletrónicas:
- Laranja — \(E_v\): Os dois estados da banda de valência.
- Roxo — \(E_{hc}\) e \(E_{lc}\): Os quatro níveis superiores da banda de condução, frequentemente descritos como os ramos de elétrons pesados e leves.
- Azul — \(E_{sc}\): Os dois níveis mais baixos da banda de condução, separados das bandas de condução superiores pelo acoplamento espino-orbital.
As entradas restantes descrevem as interações entre esses estados. Esses termos fazem com que as bandas se misturem e influenciem as suas energias e curvatura à medida que nos deslocamos no espaço k. O asterisco indica a conjugação complexa. O Hamiltoniano é hermitiano, o que significa que os elementos em lados opostos da diagonal são conjugados complexos um do outro.
Qual o significado de cada um dos termos individuais da matriz?
Os símbolos presentes no Hamiltoniano são calculados a partir dos parâmetros do material e do vetor de onda \(\mathbf{k}=(k_x,k_y,k_z)\). Em primeiro lugar, as energias diagonais são dadas por:
\[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \]
Aqui, \(m_0\) representa a massa dos eletrões livres e \(k^2=k_x^2+k_y^2+k_z^2\). A largura da banda proibida \(E_g\) determina a energia da banda de condução mais baixa, enquanto \(\Delta_c\) descreve a separação produzida pelo acoplamento spin-órbita. O parâmetro \(\delta\) introduz uma divisão adicional dos estados de condução superiores quando a simetria do cristal é reduzida.
Os termos restantes descrevem a interação entre diferentes estados eletrónicos:
\[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \]
Os parâmetros \(P_{\parallel}\) e \(P_z\) descrevem o acoplamento entre os estados de valência e de condução em diferentes direções do cristal. Os parâmetros \(\gamma'_1\), \(\gamma'_2\) e \(\gamma'_3\) influenciam a curvatura, a mistura e a dependência direcional das bandas eletrónicas. Por fim, \(\zeta\) introduz um acoplamento adicional associado à redução da simetria.
Estas expressões, juntamente com o Hamiltoniano completo apresentado acima, podem ser encontradas no Apêndice A de Gawarecki e outros.Os valores numéricos para os seis materiais estão disponíveis na tabela de parâmetros que se encontra mais adiante nesta página.
Resolvendo o Hamiltoniano para Calcular a Estrutura de Bandas
Após termos construído o Hamiltoniano de oito bandas, podemos agora resolvê-lo para obter a estrutura de bandas eletrónicas. No ponto R, onde \(k_x=k_y=k_z=0\), o Hamiltoniano torna-se consideravelmente mais simples. Tomando o máximo da banda de valência como referência de energia, as principais energias no limite das bandas podem ser identificadas a partir de:
\[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \]
Estas expressões identificam as principais escalas de energia da banda de valência, da banda de condução mais baixa e das duas ramificações superiores da banda de condução. A sua separação é ilustrada em ??. No limite cúbico, \(\delta=\zeta=0\) e \(P_{\parallel}=P_z\). Para materiais pseudo-cúbicos, um acoplamento adicional dependente da simetria pode modificar os autovalores exatos, pelo que obtemos as energias finais diagonalizando o Hamiltoniano completo.
À medida que nos afastamos de R, os termos do vetor de onda deixam de ser nulos. Os elementos da matriz alteram-se, os estados eletrónicos interagem e os valores próprios resultantes começam a dispersar-se. Isto dá origem às bandas eletrónicas curvas que se observam nos nossos diagramas de estrutura de bandas.
Na prática, o OghmaNano realiza um cálculo iterativo de autovalores. Para cada vetor de onda selecionado, ele substitui \(k_x\), \(k_y\), \(k_z\) e os parâmetros do material nas expressões apresentadas acima, monta o Hamiltoniano numérico \(8\times8\) e resolve a equação de Schrödinger:
\[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \]
Isto fornece oito autovalores (as energias eletrónicas permitidas) e oito autovetores correspondentes (os estados eletrónicos). O cálculo é então repetido em posições sucessivas no espaço k. Por exemplo, para calcular a estrutura de bandas ao longo da direção x, avaliamos o Hamiltoniano em:
\[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \]
Em cada ponto, os oito autovalores calculados fornecem as energias eletrónicas para esse vetor de onda:
\[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \]
Ao representar graficamente estas energias em função do vetor de onda, obtém-se o conhecido diagrama da estrutura de bandas E–k. Outras direções do cristal podem ser exploradas alterando o percurso no espaço k, enquanto um cálculo tridimensional completo analisa \(k_x\), \(k_y\) e \(k_z\) em conjunto. O fluxo de trabalho numérico completo está resumido em ??.
\(E_g,\Delta_c,P,\gamma'\ldots\)
\((k_x,k_y,k_z)\)
\(H(\mathbf{k})\), 8 × 8
Eight eigenvalues
and eigenvectors
Electronic band structure
A estrutura de bandas calculada também fornece informações sobre as massas efetivas dos eletrões e das lacunas. Próximo a um extremo simples da banda, a massa efetiva numa direção específica pode ser obtida a partir da curvatura da banda de energia:
\[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \]
utilizando a convenção correspondente de massa positiva para os buracos. No entanto, como veremos a seguir, as bandas eletrónicas e as funções de onda completas fornecem informações consideravelmente mais detalhadas do que um único valor de massa efetiva.
Parâmetros dos Materiais e a Forma como São Inseridos no Modelo
Para construir o Hamiltoniano de oito bandas, precisamos de um conjunto de parâmetros numéricos que descrevam as propriedades eletrónicas do material. Gawarecki e colaboradores obtiveram estes parâmetros ajustando o modelo k·p de oito bandas às estruturas de bandas eletrónicas calculadas utilizando a teoria do funcional da densidade (DFT) com funcional híbrido, incluindo o acoplamento spin-órbita (ver as secções III–IV do seu artigo).
Os valores apresentados abaixo foram retirados da Tabela I de Gawarecki et al. e abrangem os seis perovskites de haleto metálico puro que fazem parte da biblioteca de materiais da OghmaNano.
| Parâmetro | CsPbCl3 | CsPbBr3 | CsPbI3 | MAPbCl3 | MAPbBr3 | MAPbI3 |
|---|---|---|---|---|---|---|
| Eg (eV) | 2.744 | 2.073 | 1.416 | 3.007 | 2.277 | 1.549 |
| Δc (eV) | 1.444 | 1.476 | 1.494 | 1.506 | 1.508 | 1.500 |
| δ (eV) | 0 | 0 | 0 | 0.045 | 0.057 | 0.075 |
| ζ (eV) | 0 | 0 | 0 | 0.016 | 0.030 | 0.045 |
| P paralelo (eV·Å) | 9.233 | 8.948 | 8.601 | 8.878 | 8.623 | 8.097 |
| Pz (eV·Å) | 9.233 | 8.948 | 8.601 | 9.896 | 9.302 | 9.058 |
| γ′1 | 1.643 | 2.183 | 2.997 | 1.581 | 2.144 | 2.967 |
| γ′2 | 0.190 | 0.394 | 0.683 | 0.140 | 0.190 | 0.286 |
| γ′3 | −0.691 | −1.081 | −1.169 | −0.599 | −1.060 | −1.150 |
Os diferentes parâmetros determinam a forma como o Hamiltoniano é construído e como as bandas eletrónicas resultantes se comportam:
- \(E_g\): A banda de energia fundamental. Esta define a energia da banda de condução mais baixa em relação ao máximo da banda de valência.
- \(\Delta_c\): O principal efeito de divisão spin-órbita entre os grupos da banda de condução inferior e superior. Este efeito desloca os estados da banda de condução superior em relação à banda de condução inferior.
- \(\delta\) e \(\zeta\): Parâmetros adicionais de divisão e acoplamento associados à redução da simetria do cristal. Ambos são nulos para os conjuntos de parâmetros cúbicos CsPbX3, mas podem ser diferentes de zero para o MAPbX3 pseudo-cúbico.
- \(P_{\parallel}\) e \(P_z\): Descreva a interação entre os estados de valência, predominantemente do tipo «s», e os estados de condução, do tipo «p». São utilizados valores distintos para as direções cristalinas no plano e na vertical. As unidades utilizadas são eV·Å.
- \(\gamma'_1\), \(\gamma'_2\) e \(\gamma'_3\): Coeficientes dos termos dependentes do vetor de onda no Hamiltoniano. Estes coeficientes influenciam a curvatura média da banda, a anisotropia e a mistura entre os estados de condução, incluindo as contribuições de bandas que não fazem parte do modelo de oito bandas.
- \(a_{\mathrm{exp}}\) e \(a_{\mathrm{DFT}}\): respetivamente, os parâmetros de rede obtidos experimentalmente e através de cálculos DFT. Estes dados são fornecidos como referência estrutural e não representam coeficientes adicionais no Hamiltoniano apresentado.
- \(m_v\) e os parâmetros não modificados \(\gamma_1,\gamma_2,\gamma_3\): Quantidades derivadas incluídas na publicação original. O Hamiltoniano utiliza os parâmetros modificados porque o acoplamento entre as bandas explicitamente incluídas já está considerado na matriz. Consulte as equações (2) a (4) de Gawarecki et al.
No OghmaNano, os scripts de materiais puros contêm os valores dos parâmetros apresentados em tabela. Para perovskitas de haletos mistos, os scripts de materiais interpolam entre os parâmetros correspondentes dos pontos finais antes de construir o Hamiltoniano. Isso permite que o mesmo cálculo de oito bandas seja realizado para uma composição de iodo, bromo e cloro selecionada pelo utilizador. O procedimento é explicado em: tutorial sobre perovskitas de haletos mistos.
Que informações podemos obter a partir da estrutura de bandas?
Após calcular a estrutura eletrónica das bandas e as funções de onda correspondentes, podemos utilizá-las como ponto de partida para prever uma vasta gama de propriedades dos semicondutores. Estas incluem as massas efetivas, as concentrações de portadores de carga, a dispersão de fónons acústicos e óticos, os tempos de relaxamento dos portadores de carga, as mobilidades dos eletrões e das lacunas, a absorção ótica, a emissão espontânea e o ganho ótico.
Por exemplo, um dos principais mecanismos de dispersão intrínsecos em perovskitas de haletos metálicos polares é a dispersão de Fröhlich, na qual os eletrões ou as lacunas interagem com fónons óticos longitudinais (FOL). Utilizando a regra de ouro de Fermi, a taxa de dispersão pode ser calculada através da integração sobre os estados eletrónicos finais disponíveis:
\[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \]
Aqui, \(M_{\pm}\) representa o elemento da matriz de absorção ou emissão de fonões, incluindo o fator de ocupação de fonões apropriado. A função delta de Dirac garante que a energia seja conservada durante a transição. O cálculo do espalhamento pode então ser usado para obter os tempos de relaxamento do momento e, juntamente com as velocidades de banda e as ocupações de portadores calculadas, determinar a mobilidade limitada por Fröhlich.
De forma semelhante, as bandas eletrónicas e os elementos da matriz de transição ótica podem ser utilizados para calcular o ganho ótico. No âmbito de uma abordagem baseada na regra de ouro de Fermi, a sua dependência espectral pode ser expressa esquematicamente da seguinte forma:
\[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \]
Esta expressão descreve as transições óticas entre as bandas de valência e de condução calculadas. As suas energias, funções de onda e níveis de ocupação dos portadores de carga determinam a posição espectral e a intensidade da absorção ou da emissão estimulada. São necessários parâmetros óticos e de dispersão adicionais para previsões quantitativas.
Uma explicação completa da absorção e emissão de fónons LO, bem como o cálculo da mobilidade dos portadores de carga, está disponível na nossa página sobre a teoria do espalhamento de Fröhlich. Para ver como a estrutura de bandas da perovskite e os cálculos de mobilidade são realizados na prática, incluindo materiais puros e misturas de haletos, consulte o tutorial passo a passo da OghmaNano.
Referências e leitura complementar
Modelo principal: K. Gawarecki, M. Wiśniewski, M. Polak, R. Kudrawiec e M. Gładysiewicz, “Descrição de oito bandas k·p e ganho de material para perovskitas cúbicas e pseudo-cúbicas selecionadas”, Physical Review Applied 22, 014058 (2024). DOI: 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (pré-publicação gratuita). Consulte, em particular, a Secção IV e o Apêndice A para o Hamiltoniano completo, e a Tabela I para os parâmetros.