

Come vengono calcolate le strutture a bande nei perovskiti? La teoria k·p a otto bande.Come vengono calcolate le strutture a bande nei perovskiti? La teoria k·p a otto bande.
Perché calcolare la struttura a bande elettronica?Perché calcolare la struttura a bande elettronica?
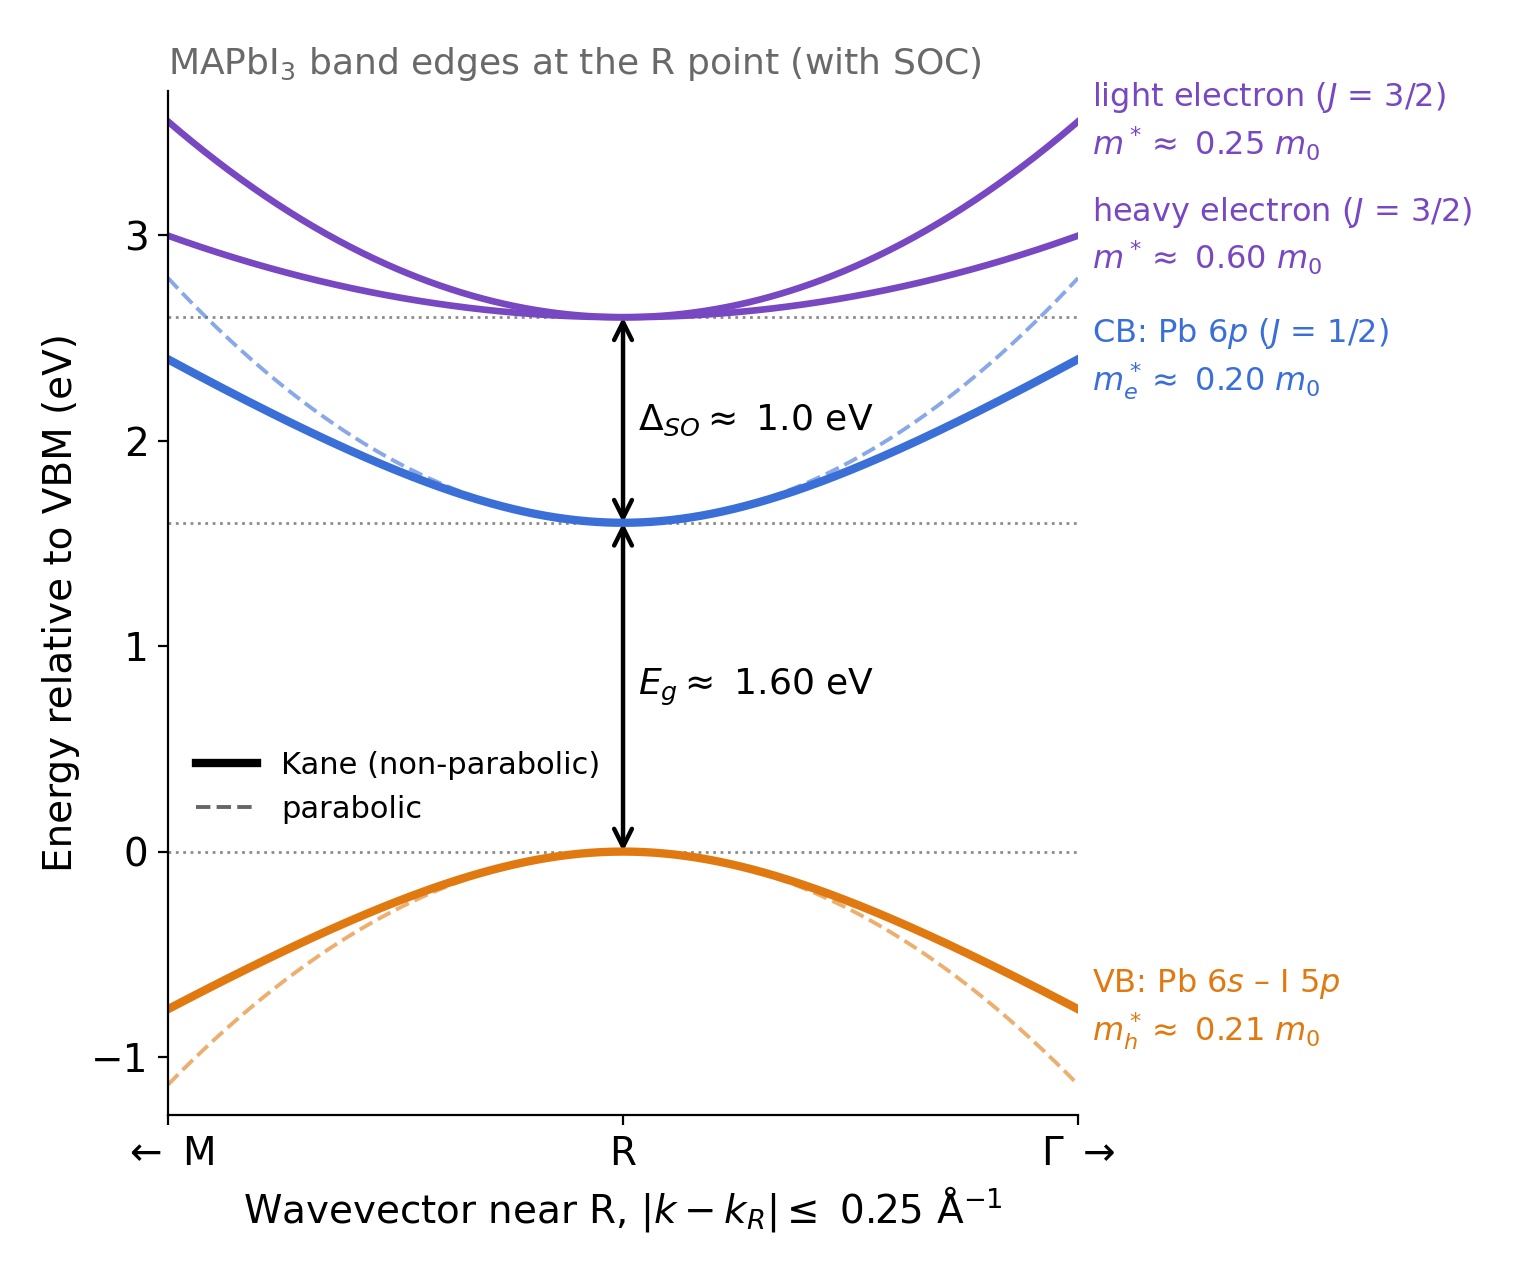
Calcolare la struttura delle bande elettroniche di un perovskite significa determinare quali livelli di energia degli elettroni sono ammessi per diversi vettori d’onda all’interno del suo reticolo cristallino. Le bande energetiche risultanti forniscono informazioni sul divario di banda, sulle masse efficaci, sulle velocità dei portatori di carica e sugli stati elettronici disponibili per gli elettroni e le lacune. Un esempio di calcolo effettuato per MAPbI3 è mostrato in ??.Calcolare la struttura delle bande elettroniche di un perovskite significa determinare quali livelli di energia degli elettroni sono ammessi per diversi vettori d’onda all’interno del suo reticolo cristallino. Le bande energetiche risultanti forniscono informazioni sul divario di banda, sulle masse efficaci, sulle velocità dei portatori di carica e sugli stati elettronici disponibili per gli elettroni e le lacune. Un esempio di calcolo effettuato per MAPbI3 è mostrato in ??.
Qual è l’utilità di questo? Una volta calcolata la struttura a bande elettronica e le corrispondenti funzioni d’onda, queste forniscono il punto di partenza per prevedere un’ampia gamma di proprietà dei semiconduttori. Queste includono la diffusione dei fononi acustici, la diffusione dei fononi ottici polari (di Fröhlich), i tempi di rilassamento dei portatori di carica, la mobilità degli elettroni e delle lacune, le concentrazioni dei portatori di carica, la densità degli stati, l’assorbimento ottico, l’emissione spontanea, l’emissione stimolata e il guadagno ottico. La struttura elettronica può essere utilizzata anche per studiare come queste proprietà variano in funzione della temperatura, della densità dei portatori di carica e della composizione del materiale. In questo modo, il calcolo della struttura a bande è spesso il primo passo per comprendere sia il comportamento elettrico che quello ottico di un semiconduttore.Qual è l’utilità di questo? Una volta calcolata la struttura a bande elettronica e le corrispondenti funzioni d’onda, queste forniscono il punto di partenza per prevedere un’ampia gamma di proprietà dei semiconduttori. Queste includono la diffusione dei fononi acustici, la diffusione dei fononi ottici polari (di Fröhlich), i tempi di rilassamento dei portatori di carica, la mobilità degli elettroni e delle lacune, le concentrazioni dei portatori di carica, la densità degli stati, l’assorbimento ottico, l’emissione spontanea, l’emissione stimolata e il guadagno ottico. La struttura elettronica può essere utilizzata anche per studiare come queste proprietà variano in funzione della temperatura, della densità dei portatori di carica e della composizione del materiale. In questo modo, il calcolo della struttura a bande è spesso il primo passo per comprendere sia il comportamento elettrico che quello ottico di un semiconduttore.
In questa sezione spieghiamo come OghmaNano calcola le strutture a bande dei perovskiti tridimensionali CsPbX3 e MAPbX3 (X = Cl, Br o I), partendo dall’equazione di Schrödinger e procedendo fino al modello a otto bande k·p. La formulazione matematica e la parametrizzazione dei materiali seguono il lavoro di Gawarecki et al., “Eight-band k·p description and material gain for selected cubic and pseudo-cubic perovskites”, Physical Review Applied 22, 014058 (2024): articolo pubblicato (DOI) | preprint disponibile gratuitamente su arXiv. Le spiegazioni e le illustrazioni presenti in questa pagina descrivono il flusso di lavoro numerico in modo indipendente; la pubblicazione originale contiene la formulazione completa della matrice e la relativa derivazione.In questa sezione spieghiamo come OghmaNano calcola le strutture a bande dei perovskiti tridimensionali CsPbX3 e MAPbX3 (X = Cl, Br o I), partendo dall’equazione di Schrödinger e procedendo fino al modello a otto bande k·p. La formulazione matematica e la parametrizzazione dei materiali seguono il lavoro di Gawarecki et al., “Eight-band k·p description and material gain for selected cubic and pseudo-cubic perovskites”, Physical Review Applied 22, 014058 (2024): articolo pubblicato (DOI) | preprint disponibile gratuitamente su arXiv. Le spiegazioni e le illustrazioni presenti in questa pagina descrivono il flusso di lavoro numerico in modo indipendente; la pubblicazione originale contiene la formulazione completa della matrice e la relativa derivazione.
Per istruzioni su come eseguire una simulazione, scegliere un materiale o analizzare composizioni a base di alogenuri misti, consultare il tutorial struttura a bande e mobilità dei perovskiti: guida pratica. Una spiegazione più dettagliata di come gli stati elettronici interagiscono con i fononi ottici polari è disponibile nella nostra pagina teoria della diffusione di Fröhlich.Per istruzioni su come eseguire una simulazione, scegliere un materiale o analizzare composizioni a base di alogenuri misti, consultare il tutorial struttura a bande e mobilità dei perovskiti: guida pratica. Una spiegazione più dettagliata di come gli stati elettronici interagiscono con i fononi ottici polari è disponibile nella nostra pagina teoria della diffusione di Fröhlich.
Partendo dall’equazione di Schrödinger.Partendo dall’equazione di Schrödinger.
Per capire come si formano le bande di energia in un semiconduttore, immaginiamo un elettrone che si muove all’interno di un cristallo. Invece di interagire con il potenziale di un singolo atomo isolato, l’elettrone incontra una disposizione ripetitiva di atomi, ciascuno dei quali contribuisce al potenziale complessivo del cristallo. Questo è illustrato in ??, dove il potenziale di un atomo isolato viene confrontato con il potenziale periodico di un cristallo.Per capire come si formano le bande di energia in un semiconduttore, immaginiamo un elettrone che si muove all’interno di un cristallo. Invece di interagire con il potenziale di un singolo atomo isolato, l’elettrone incontra una disposizione ripetitiva di atomi, ciascuno dei quali contribuisce al potenziale complessivo del cristallo. Questo è illustrato in ??, dove il potenziale di un atomo isolato viene confrontato con il potenziale periodico di un cristallo.
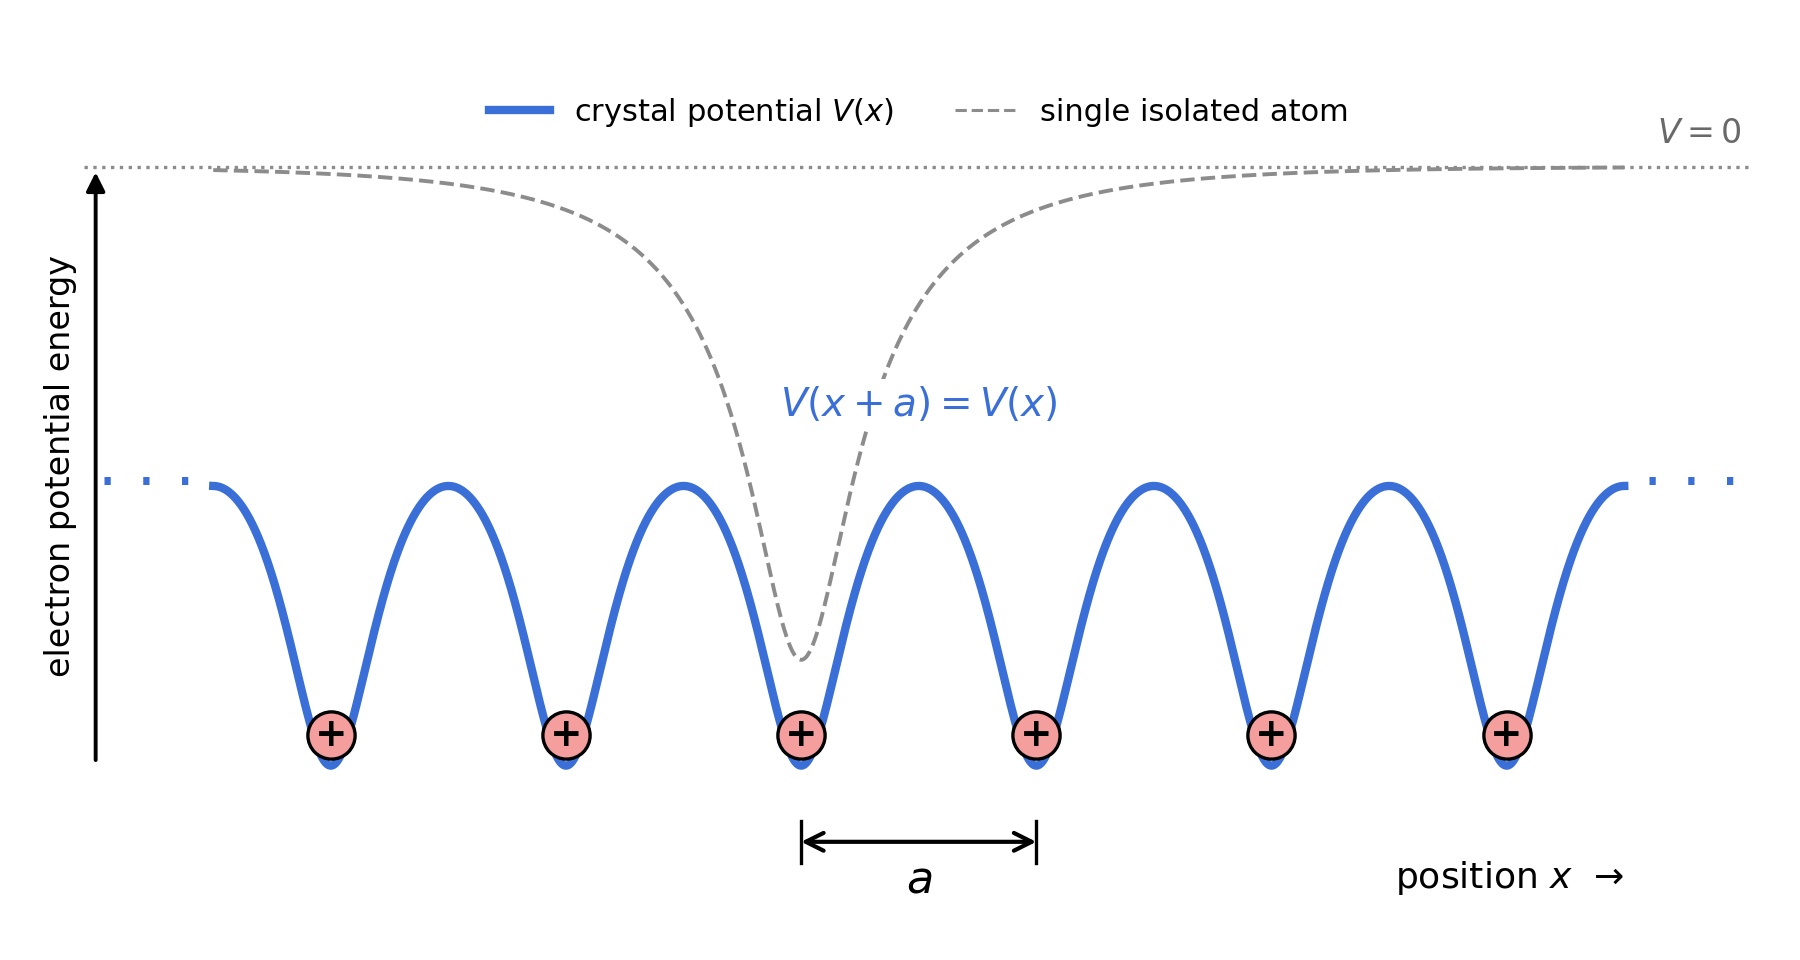
L’aspetto fondamentale è che il potenziale del cristallo si ripete a intervalli regolari, determinati dalla distanza tra i nodi della struttura cristallina \(a\). In termini matematici, ciò significa che \(V(x+a)=V(x)\). Un elettrone che si muove attraverso un potenziale periodico di questo tipo può occupare una serie di stati energetici consentiti, che nel loro insieme formano le bande elettroniche del materiale.L’aspetto fondamentale è che il potenziale del cristallo si ripete a intervalli regolari, determinati dalla distanza tra i nodi della struttura cristallina \(a\). In termini matematici, ciò significa che \(V(x+a)=V(x)\). Un elettrone che si muove attraverso un potenziale periodico di questo tipo può occupare una serie di stati energetici consentiti, che nel loro insieme formano le bande elettroniche del materiale.
Per calcolare questi stati, partiamo dall’equazione di Schrödinger indipendente dal tempo:Per calcolare questi stati, partiamo dall’equazione di Schrödinger indipendente dal tempo:
\[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \] \[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \]
In questo caso, \(\psi\) rappresenta la funzione d’onda dell’elettrone, \(E\) la sua energia e \(\hat H\) l’hamiltoniana: l’operatore matematico che descrive l’energia dell’elettrone. In una semplice descrizione del cristallo che considera un solo elettrone, l’hamiltoniana comprende due contributi: l’energia cinetica dell’elettrone e l’energia potenziale associata al reticolo atomico.In questo caso, \(\psi\) rappresenta la funzione d’onda dell’elettrone, \(E\) la sua energia e \(\hat H\) l’hamiltoniana: l’operatore matematico che descrive l’energia dell’elettrone. In una semplice descrizione del cristallo che considera un solo elettrone, l’hamiltoniana comprende due contributi: l’energia cinetica dell’elettrone e l’energia potenziale associata al reticolo atomico.
\[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \] \[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \]
Il primo termine descrive l’energia cinetica dell’elettrone, mentre \(V_{\mathrm{crystal}}(\mathbf r)\) rappresenta il potenziale periodico mostrato in ??. Risolvendo l’equazione di Schrödinger per questo potenziale, si ottengono i livelli di energia ammissibili dell’elettrone e le corrispondenti funzioni d’onda, dai quali è possibile ricavare la struttura a bande elettronica.Il primo termine descrive l’energia cinetica dell’elettrone, mentre \(V_{\mathrm{crystal}}(\mathbf r)\) rappresenta il potenziale periodico mostrato in ??. Risolvendo l’equazione di Schrödinger per questo potenziale, si ottengono i livelli di energia ammissibili dell’elettrone e le corrispondenti funzioni d’onda, dai quali è possibile ricavare la struttura a bande elettronica.
In linea di principio, la struttura elettronica può essere calcolata risolvendo il potenziale atomico completo, ad esempio utilizzando la teoria del funzionale della densità (DFT). Tuttavia, se siamo principalmente interessati agli stati elettronici vicini al gap di banda, spesso è più efficiente descrivere un numero inferiore di stati importanti utilizzando un Hamiltoniano efficace.In linea di principio, la struttura elettronica può essere calcolata risolvendo il potenziale atomico completo, ad esempio utilizzando la teoria del funzionale della densità (DFT). Tuttavia, se siamo principalmente interessati agli stati elettronici vicini al gap di banda, spesso è più efficiente descrivere un numero inferiore di stati importanti utilizzando un Hamiltoniano efficace.
Questa è l’idea alla base del metodo k·p. Manteniamo l’equazione degli autovalori di Schrödinger, ma sostituiamo l’Hamiltoniana semplice a un solo elettrone con una matrice che descrive diverse bande elettroniche interagenti. Nel caso dei perovskiti di alogenuri metallici, OghmaNano utilizza la formulazione a otto bande sviluppata da Gawarecki e collaboratori, che include il forte accoppiamento spin-orbita caratteristico di questi materiali. I parametri numerici di questa Hamiltoniana sono stati ottenuti adattando il modello alle strutture di banda DFT (Density Functional Theory) calcolate con metodi ab initio (Gawarecki e collaboratori, sezioni III–IV).Questa è l’idea alla base del metodo k·p. Manteniamo l’equazione degli autovalori di Schrödinger, ma sostituiamo l’Hamiltoniana semplice a un solo elettrone con una matrice che descrive diverse bande elettroniche interagenti. Nel caso dei perovskiti di alogenuri metallici, OghmaNano utilizza la formulazione a otto bande sviluppata da Gawarecki e collaboratori, che include il forte accoppiamento spin-orbita caratteristico di questi materiali. I parametri numerici di questa Hamiltoniana sono stati ottenuti adattando il modello alle strutture di banda DFT (Density Functional Theory) calcolate con metodi ab initio (Gawarecki e collaboratori, sezioni III–IV).
In quale punto dello spazio k dovremmo calcolare la struttura a bande?In quale punto dello spazio k dovremmo calcolare la struttura a bande?
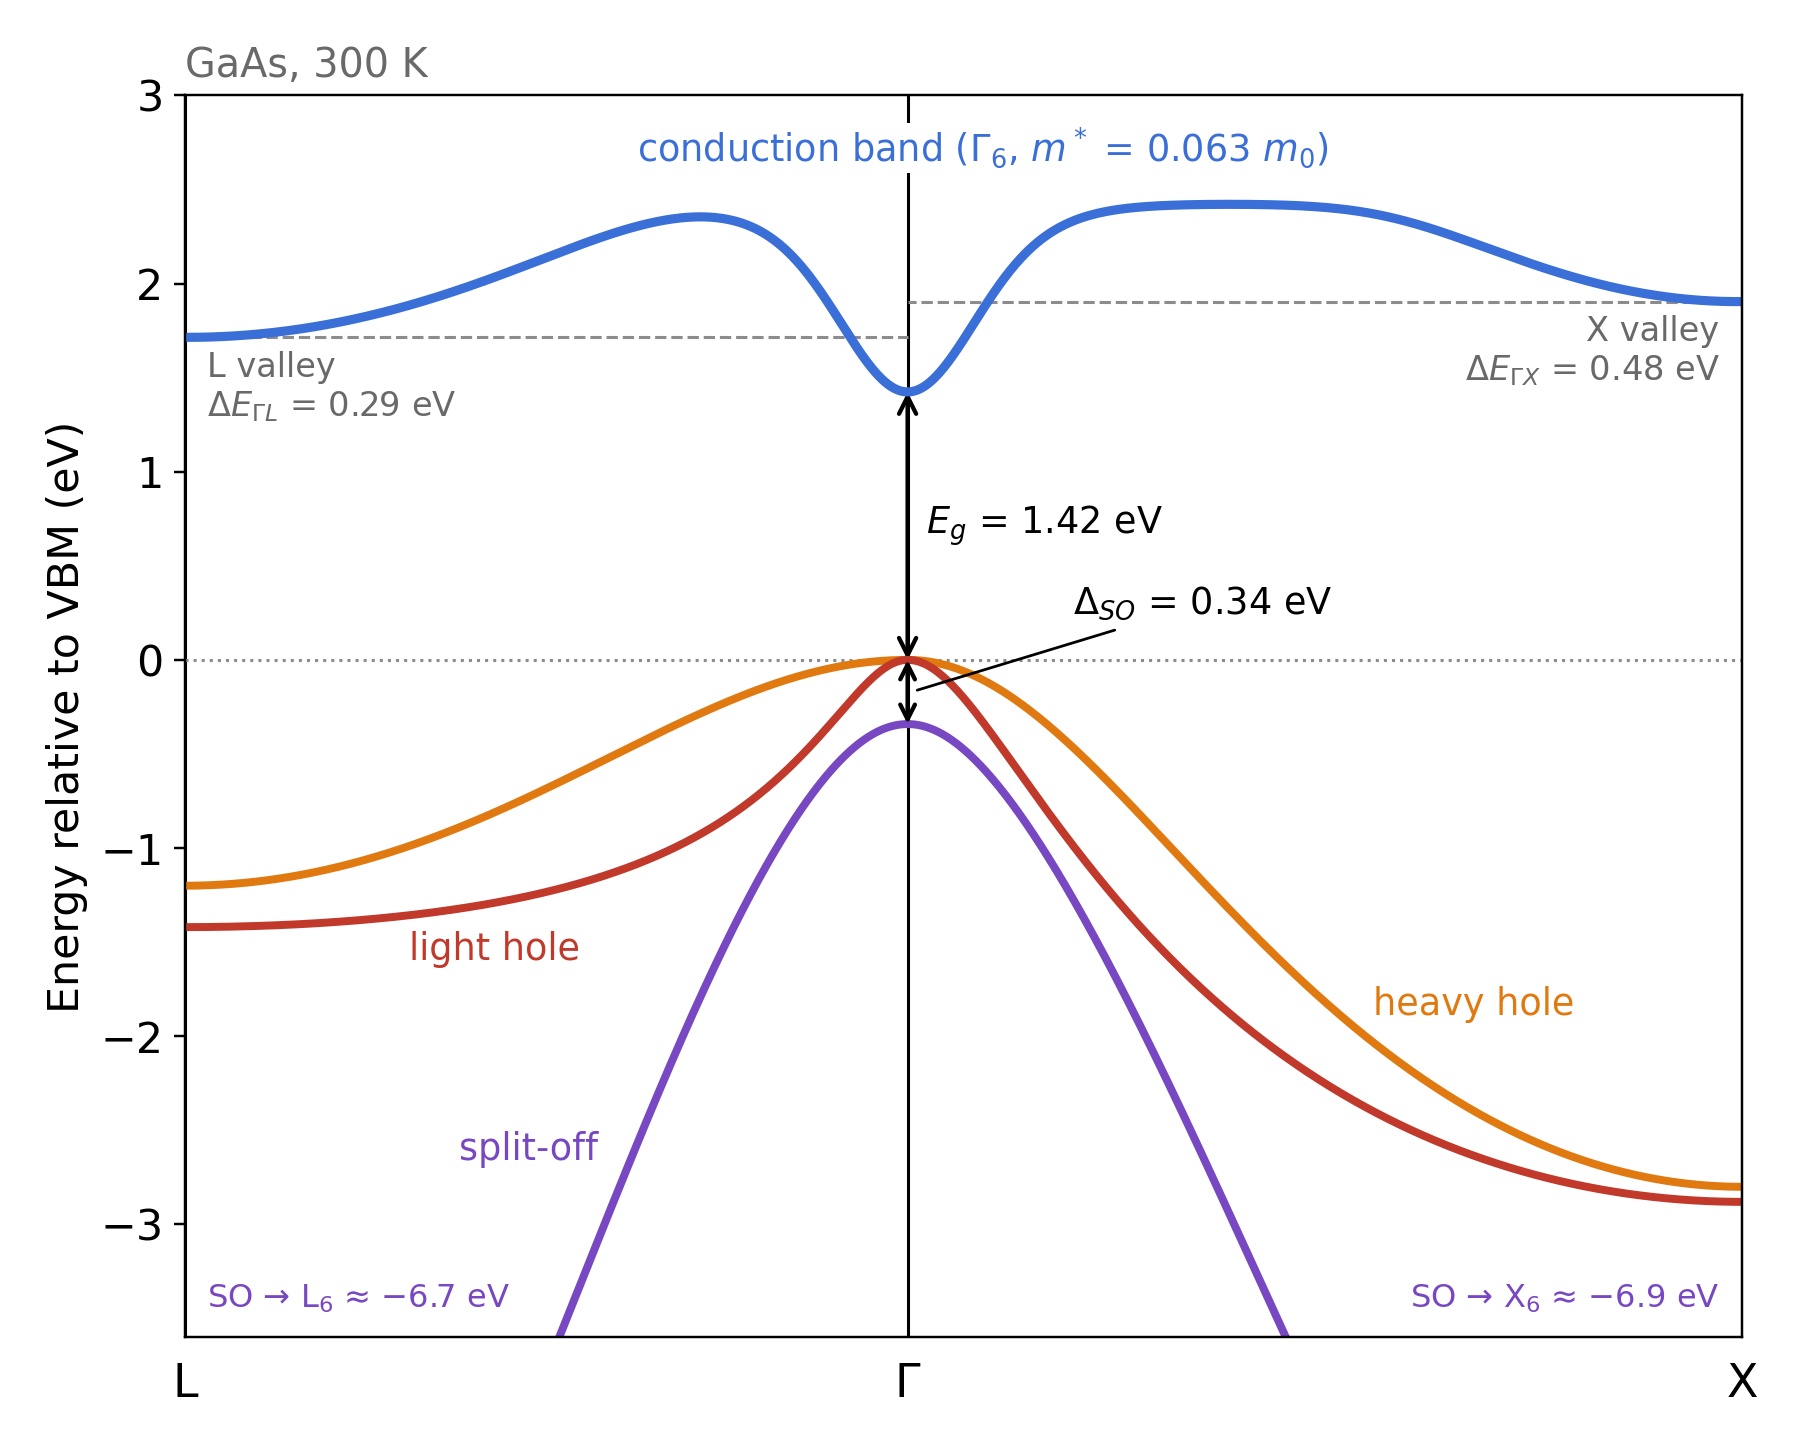
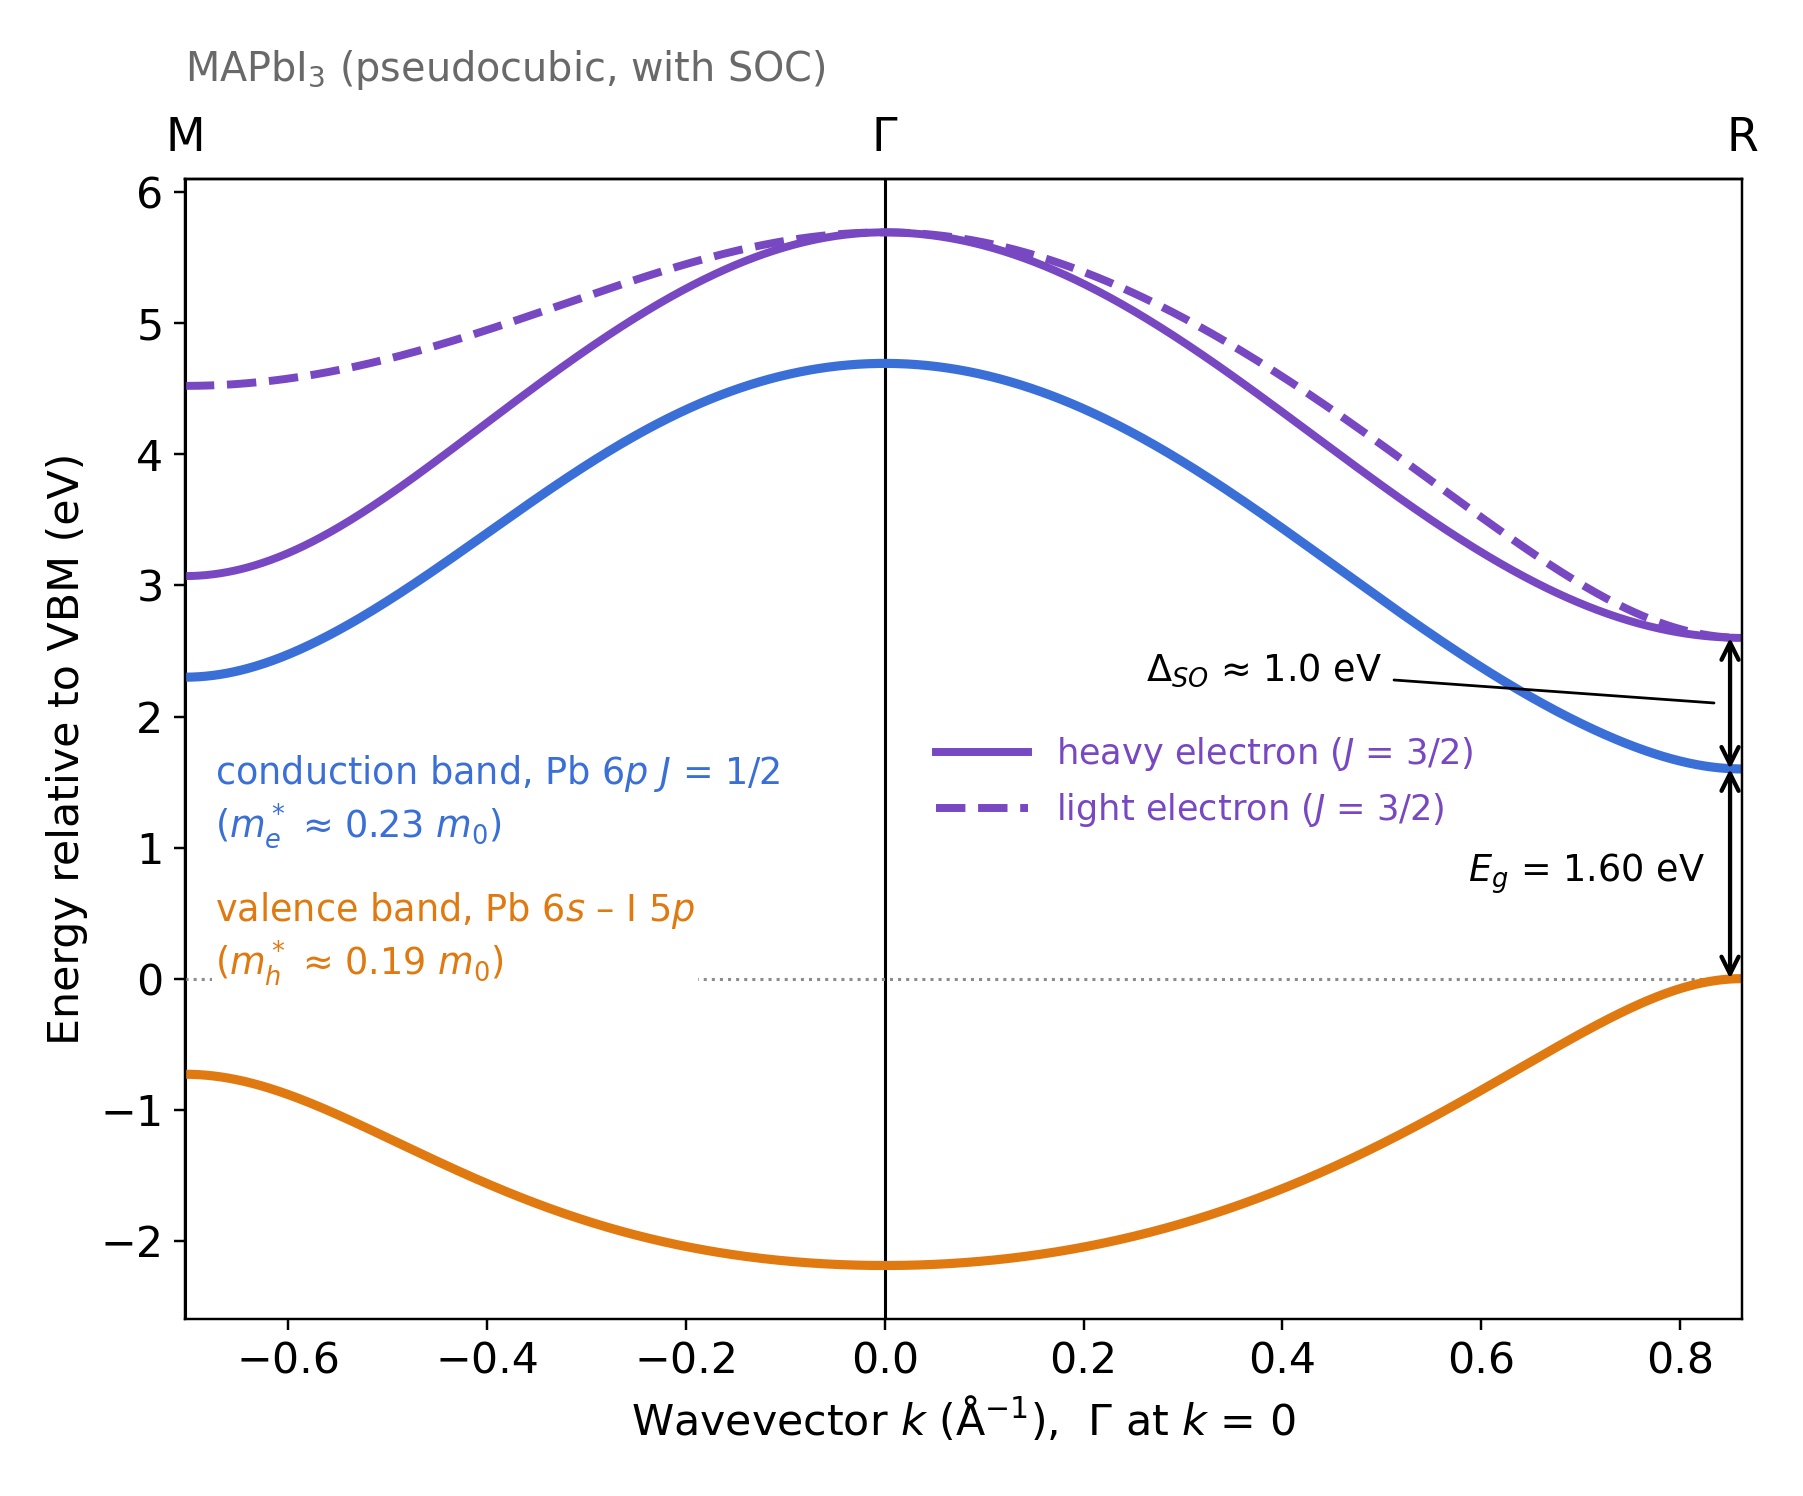
Quando si calcola la struttura delle bande elettroniche di un semiconduttore, non è sempre necessario calcolare ogni possibile stato elettronico in tutto lo spazio degli impulsi del cristallo (spazio k). Per molte applicazioni, in particolare per quanto riguarda la diffusione e la mobilità dei portatori di carica, siamo maggiormente interessati agli stati vicini al minimo della banda di conduzione e al massimo della banda di valenza. Questo perché gli elettroni tendono a occupare gli stati vicino al fondo della banda di conduzione, mentre le lacune occupano gli stati vicino alla parte superiore della banda di valenza.Quando si calcola la struttura delle bande elettroniche di un semiconduttore, non è sempre necessario calcolare ogni possibile stato elettronico in tutto lo spazio degli impulsi del cristallo (spazio k). Per molte applicazioni, in particolare per quanto riguarda la diffusione e la mobilità dei portatori di carica, siamo maggiormente interessati agli stati vicini al minimo della banda di conduzione e al massimo della banda di valenza. Questo perché gli elettroni tendono a occupare gli stati vicino al fondo della banda di conduzione, mentre le lacune occupano gli stati vicino alla parte superiore della banda di valenza.
La posizione degli estremi delle bande dipende dal materiale. Ad esempio, nel semiconduttore ben noto, l’arseniuro di gallio (GaAs), entrambi si trovano al centro della zona di Brillouin, noto come punto Γ (Gamma). Questo è illustrato in ??. Di conseguenza, quando si utilizza il metodo k·p per descrivere gli stati elettronici in prossimità del gap di banda del GaAs, in genere si costruisce l’hamiltoniana attorno al punto Γ.La posizione degli estremi delle bande dipende dal materiale. Ad esempio, nel semiconduttore ben noto, l’arseniuro di gallio (GaAs), entrambi si trovano al centro della zona di Brillouin, noto come punto Γ (Gamma). Questo è illustrato in ??. Di conseguenza, quando si utilizza il metodo k·p per descrivere gli stati elettronici in prossimità del gap di banda del GaAs, in genere si costruisce l’hamiltoniana attorno al punto Γ.
I perovskiti alogenuri di piombo presentano caratteristiche diverse. Nei perovskiti cubici presi in esame, il minimo della banda di conduzione e il massimo della banda di valenza si trovano in un punto all’angolo della zona di Brillouin, noto come punto R. Questo è illustrato per il MAPbI3 in ??. Pertanto, costruiamo l’hamiltoniana del perovskite attorno al punto R, anziché al punto Γ, poiché questa è la regione che contiene gli stati elettronici più rilevanti per il trasporto vicino al bordo della banda (Gawarecki et al., Fig. 1).I perovskiti alogenuri di piombo presentano caratteristiche diverse. Nei perovskiti cubici presi in esame, il minimo della banda di conduzione e il massimo della banda di valenza si trovano in un punto all’angolo della zona di Brillouin, noto come punto R. Questo è illustrato per il MAPbI3 in ??. Pertanto, costruiamo l’hamiltoniana del perovskite attorno al punto R, anziché al punto Γ, poiché questa è la regione che contiene gli stati elettronici più rilevanti per il trasporto vicino al bordo della banda (Gawarecki et al., Fig. 1).
Per calcolare le bande elettroniche attorno al punto R, partiamo da tale posizione e ci allontaniamo gradualmente da esso nello spazio dei vettori d’onda. Dal punto di vista matematico, descriviamo questo movimento utilizzando un vettore d’onda di piccola ampiezza \(\mathbf{k}\):Per calcolare le bande elettroniche attorno al punto R, partiamo da tale posizione e ci allontaniamo gradualmente da esso nello spazio dei vettori d’onda. Dal punto di vista matematico, descriviamo questo movimento utilizzando un vettore d’onda di piccola ampiezza \(\mathbf{k}\):
\[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \] \[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \]
In questo caso, \(\mathbf{K}_R\) rappresenta la posizione del punto R e \(\mathbf{k}\) descrive il nostro spostamento rispetto a tale punto. Pertanto, \(\mathbf{k}=0\) corrisponde al punto R stesso. Modificando le componenti di \(\mathbf{k}\) e risolvendo l’hamiltoniana in ciascuna posizione, otteniamo la struttura delle bande elettroniche attorno al gap di banda.In questo caso, \(\mathbf{K}_R\) rappresenta la posizione del punto R e \(\mathbf{k}\) descrive il nostro spostamento rispetto a tale punto. Pertanto, \(\mathbf{k}=0\) corrisponde al punto R stesso. Modificando le componenti di \(\mathbf{k}\) e risolvendo l’hamiltoniana in ciascuna posizione, otteniamo la struttura delle bande elettroniche attorno al gap di banda.
Esiste un’ulteriore differenza tra il GaAs e questi perovskiti. Nel GaAs, il bordo della banda di valenza è prevalentemente di tipo p, mentre il bordo della banda di conduzione è di tipo s. Nei perovskiti alogenuri di piombo, questo ordine è invertito: la banda di valenza è prevalentemente di tipo s, mentre le bande di conduzione adiacenti sono di tipo p. Questa distinzione determina quali stati elettronici è necessario includere nella costruzione dell’Hamiltoniana a otto bande (Gawarecki et al., Fig. 1).Esiste un’ulteriore differenza tra il GaAs e questi perovskiti. Nel GaAs, il bordo della banda di valenza è prevalentemente di tipo p, mentre il bordo della banda di conduzione è di tipo s. Nei perovskiti alogenuri di piombo, questo ordine è invertito: la banda di valenza è prevalentemente di tipo s, mentre le bande di conduzione adiacenti sono di tipo p. Questa distinzione determina quali stati elettronici è necessario includere nella costruzione dell’Hamiltoniana a otto bande (Gawarecki et al., Fig. 1).
Costruzione dell’hamiltoniana del perovskite.Costruzione dell’hamiltoniana del perovskite.
Una volta stabilito che vogliamo calcolare gli stati elettronici attorno al punto R, possiamo ora costruire l’hamiltoniana utilizzata per descriverli. Ricordiamo che siamo partiti dall’equazione di Schrödinger indipendente dal tempo:Una volta stabilito che vogliamo calcolare gli stati elettronici attorno al punto R, possiamo ora costruire l’hamiltoniana utilizzata per descriverli. Ricordiamo che siamo partiti dall’equazione di Schrödinger indipendente dal tempo:
\[ \hat H\psi = E\psi. \] \[ \hat H\psi = E\psi. \]
Invece di risolvere esplicitamente l’equazione per il potenziale atomico completo, sostituiamo l’Hamiltoniana originale con un’Hamiltoniana efficace a otto bande, seguendo la formulazione sviluppata da Gawarecki e collaboratori (Sezione IV e Appendice A). Questa Hamiltoniana è una matrice \(8\times8\) che descrive le energie e le interazioni di otto stati elettronici.Invece di risolvere esplicitamente l’equazione per il potenziale atomico completo, sostituiamo l’Hamiltoniana originale con un’Hamiltoniana efficace a otto bande, seguendo la formulazione sviluppata da Gawarecki e collaboratori (Sezione IV e Appendice A). Questa Hamiltoniana è una matrice \(8\times8\) che descrive le energie e le interazioni di otto stati elettronici.
Questi stati corrispondono ai tre gruppi di bande mostrati in ??:Questi stati corrispondono ai tre gruppi di bande mostrati in ??:
- Banda di valenza (2 stati): gli stati, prevalentemente di tipo s, che si trovano nella parte superiore della banda di valenza.Banda di valenza (2 stati): gli stati, prevalentemente di tipo s, che si trovano nella parte superiore della banda di valenza.
- Banda di conduzione inferiore (2 stati): la banda di conduzione più bassa, caratterizzata principalmente da orbitali di tipo p, con momento angolare totale \(j=1/2\).Banda di conduzione inferiore (2 stati): la banda di conduzione più bassa, caratterizzata principalmente da orbitali di tipo p, con momento angolare totale \(j=1/2\).
- Bande di conduzione superiori (4 stati): gli stati di tipo p con energia più elevata, caratterizzati da un momento angolare totale \(j=3/2\), sono separati dalla banda di conduzione più bassa tramite l’accoppiamento spin-orbita.Bande di conduzione superiori (4 stati): gli stati di tipo p con energia più elevata, caratterizzati da un momento angolare totale \(j=3/2\), sono separati dalla banda di conduzione più bassa tramite l’accoppiamento spin-orbita.
Scrivere l’equazione di Schrödinger in forma matricialeScrivere l’equazione di Schrödinger in forma matriciale
Nel modello a otto bande, la funzione d’onda è rappresentata da otto coefficienti, uno per ciascuno stato di base. L’equazione di Schrödinger diventa quindi un problema di autovalori matriciale:Nel modello a otto bande, la funzione d’onda è rappresentata da otto coefficienti, uno per ciascuno stato di base. L’equazione di Schrödinger diventa quindi un problema di autovalori matriciale:
\[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \] \[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \]
In questo caso, \(H(\mathbf{k})\) rappresenta il nostro \(8\times8\) hamiltoniano, \(E_n(\mathbf{k})\) è uno dei suoi valori energetici ammissibili e \(\mathbf{u}_n(\mathbf{k})\) è l’autovettore corrispondente a otto componenti.In questo caso, \(H(\mathbf{k})\) rappresenta il nostro \(8\times8\) hamiltoniano, \(E_n(\mathbf{k})\) è uno dei suoi valori energetici ammissibili e \(\mathbf{u}_n(\mathbf{k})\) è l’autovettore corrispondente a otto componenti.
La matrice esplicita riportata nell’Appendice A di Gawarecki e collaboratori utilizza una base basata sul momento angolare totale. Gli stati sono ordinati come segue, con i colori corrispondenti alle bande presenti nel nostro precedente diagramma di MAPbI3:La matrice esplicita riportata nell’Appendice A di Gawarecki e collaboratori utilizza una base basata sul momento angolare totale. Gli stati sono ordinati come segue, con i colori corrispondenti alle bande presenti nel nostro precedente diagramma di MAPbI3:
\[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \] \[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \]
Le etichette indicano il momento angolare totale e la sua proiezione. Si noti che, in questa particolare sequenza, i due stati di valenza sono elencati per primi, seguiti dai quattro stati di conduzione superiori e, infine, dai due stati di conduzione inferiori.Le etichette indicano il momento angolare totale e la sua proiezione. Si noti che, in questa particolare sequenza, i due stati di valenza sono elencati per primi, seguiti dai quattro stati di conduzione superiori e, infine, dai due stati di conduzione inferiori.
L’Hamiltoniana completa a otto bande.L’Hamiltoniana completa a otto bande.
Possiamo ora sostituire l’Hamiltoniana completa nell’equazione di Schrödinger. Seguendo la formulazione a matrice presentata nell’Appendice A, equazione (A1), di Gawarecki e collaboratori, otteniamo:Possiamo ora sostituire l’Hamiltoniana completa nell’equazione di Schrödinger. Seguendo la formulazione a matrice presentata nell’Appendice A, equazione (A1), di Gawarecki e collaboratori, otteniamo:
Sebbene la matrice possa sembrare complessa a prima vista, la sua struttura è in realtà piuttosto semplice. Le voci diagonali colorate descrivono i tre gruppi di bande elettroniche:Sebbene la matrice possa sembrare complessa a prima vista, la sua struttura è in realtà piuttosto semplice. Le voci diagonali colorate descrivono i tre gruppi di bande elettroniche:
- Arancione — \(E_v\): I due stati della banda di valenza.Arancione — \(E_v\): I due stati della banda di valenza.
- Curva viola — \(E_{hc}\) e \(E_{lc}\): i quattro livelli superiori della banda di conduzione, spesso descritti come i rami degli elettroni pesanti e leggeri.Curva viola — \(E_{hc}\) e \(E_{lc}\): i quattro livelli superiori della banda di conduzione, spesso descritti come i rami degli elettroni pesanti e leggeri.
- Blu — \(E_{sc}\): I due livelli energetici più bassi della banda di conduzione, separati dalle bande di conduzione superiori dall’accoppiamento spin-orbita.Blu — \(E_{sc}\): I due livelli energetici più bassi della banda di conduzione, separati dalle bande di conduzione superiori dall’accoppiamento spin-orbita.
Le voci rimanenti descrivono le interazioni tra questi stati. Questi termini fanno sì che le bande si mescolino e influenzino le loro energie e la loro curvatura mentre ci muoviamo nello spazio k. L’asterisco indica la coniugazione complessa. L’hamiltoniana è hermitiana, il che significa che gli elementi situati sui lati opposti della diagonale sono l’uno la coniugata complessa dell’altro.Le voci rimanenti descrivono le interazioni tra questi stati. Questi termini fanno sì che le bande si mescolino e influenzino le loro energie e la loro curvatura mentre ci muoviamo nello spazio k. L’asterisco indica la coniugazione complessa. L’hamiltoniana è hermitiana, il che significa che gli elementi situati sui lati opposti della diagonale sono l’uno la coniugata complessa dell’altro.
Qual è il significato dei singoli elementi della matrice?Qual è il significato dei singoli elementi della matrice?
I simboli presenti nell’hamiltoniana vengono calcolati a partire dai parametri del materiale e dal vettore d’onda \(\mathbf{k}=(k_x,k_y,k_z)\). In primo luogo, le energie sulla diagonale sono date da:I simboli presenti nell’hamiltoniana vengono calcolati a partire dai parametri del materiale e dal vettore d’onda \(\mathbf{k}=(k_x,k_y,k_z)\). In primo luogo, le energie sulla diagonale sono date da:
\[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \] \[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \]
In questo caso, \(m_0\) rappresenta la massa degli elettroni liberi e \(k^2=k_x^2+k_y^2+k_z^2\). Il divario di banda \(E_g\) determina l’energia della banda di conduzione più bassa, mentre \(\Delta_c\) descrive la separazione prodotta dall’accoppiamento spin-orbita. Il parametro \(\delta\) introduce una separazione aggiuntiva degli stati di conduzione superiori quando la simmetria del cristallo diminuisce.In questo caso, \(m_0\) rappresenta la massa degli elettroni liberi e \(k^2=k_x^2+k_y^2+k_z^2\). Il divario di banda \(E_g\) determina l’energia della banda di conduzione più bassa, mentre \(\Delta_c\) descrive la separazione prodotta dall’accoppiamento spin-orbita. Il parametro \(\delta\) introduce una separazione aggiuntiva degli stati di conduzione superiori quando la simmetria del cristallo diminuisce.
I termini rimanenti descrivono l’interazione tra i diversi stati elettronici:I termini rimanenti descrivono l’interazione tra i diversi stati elettronici:
\[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \] \[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \]
I parametri \(P_{\parallel}\) e \(P_z\) descrivono l’interazione tra gli stati di valenza e di conduzione nelle diverse direzioni del cristallo. I parametri \(\gamma'_1\), \(\gamma'_2\) e \(\gamma'_3\) influenzano la curvatura, la miscelazione e la dipendenza direzionale delle bande elettroniche. Infine, \(\zeta\) introduce un’ulteriore interazione associata a una minore simmetria.I parametri \(P_{\parallel}\) e \(P_z\) descrivono l’interazione tra gli stati di valenza e di conduzione nelle diverse direzioni del cristallo. I parametri \(\gamma'_1\), \(\gamma'_2\) e \(\gamma'_3\) influenzano la curvatura, la miscelazione e la dipendenza direzionale delle bande elettroniche. Infine, \(\zeta\) introduce un’ulteriore interazione associata a una minore simmetria.
Queste espressioni, unitamente all’hamiltoniana completa indicata sopra, sono riportate nell’Appendice A di Gawarecki e altri.I valori numerici relativi a tutti e sei i materiali sono indicati nella tabella dei parametri che si trova più avanti in questa pagina. Queste espressioni, unitamente all’hamiltoniana completa indicata sopra, sono riportate nell’Appendice A di Gawarecki e altri.I valori numerici relativi a tutti e sei i materiali sono indicati nella tabella dei parametri che si trova più avanti in questa pagina.
Risolvere l’hamiltoniana per calcolare la struttura a bande.Risolvere l’hamiltoniana per calcolare la struttura a bande.
Dopo aver definito l’Hamiltoniana a otto bande, possiamo ora risolverla per ottenere la struttura delle bande elettroniche. Nel punto R, dove si trova \(k_x=k_y=k_z=0\), l’Hamiltoniana diventa notevolmente più semplice. Considerando il massimo della banda di valenza come riferimento energetico, le principali energie ai bordi delle bande possono essere individuate a partire da:Dopo aver definito l’Hamiltoniana a otto bande, possiamo ora risolverla per ottenere la struttura delle bande elettroniche. Nel punto R, dove si trova \(k_x=k_y=k_z=0\), l’Hamiltoniana diventa notevolmente più semplice. Considerando il massimo della banda di valenza come riferimento energetico, le principali energie ai bordi delle bande possono essere individuate a partire da:
\[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \] \[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \]
Queste espressioni individuano le principali scale di energia della banda di valenza, della banda di conduzione più bassa e delle due bande di conduzione superiori. La loro separazione è illustrata in ??. Nel limite cubico, in \(\delta=\zeta=0\) e \(P_{\parallel}=P_z\). Per i materiali pseudo-cubici, un ulteriore accoppiamento dipendente dalla simmetria può modificare i valori propri esatti, pertanto otteniamo le energie finali diagonalizzando l’Hamiltoniana completa.Queste espressioni individuano le principali scale di energia della banda di valenza, della banda di conduzione più bassa e delle due bande di conduzione superiori. La loro separazione è illustrata in ??. Nel limite cubico, in \(\delta=\zeta=0\) e \(P_{\parallel}=P_z\). Per i materiali pseudo-cubici, un ulteriore accoppiamento dipendente dalla simmetria può modificare i valori propri esatti, pertanto otteniamo le energie finali diagonalizzando l’Hamiltoniana completa.
Man mano che ci allontaniamo da R, i termini relativi al vettore d’onda diventano diversi da zero. Gli elementi della matrice cambiano, gli stati elettronici interagiscono e gli autovalori risultanti iniziano a divergere. Questo dà origine alle bande elettroniche curve che si osservano nei nostri diagrammi della struttura a bande.Man mano che ci allontaniamo da R, i termini relativi al vettore d’onda diventano diversi da zero. Gli elementi della matrice cambiano, gli stati elettronici interagiscono e gli autovalori risultanti iniziano a divergere. Questo dà origine alle bande elettroniche curve che si osservano nei nostri diagrammi della struttura a bande.
In pratica, OghmaNano esegue un calcolo iterativo degli autovalori. Per ogni vettore d’onda selezionato, sostituisce \(k_x\), \(k_y\), \(k_z\) e i parametri del materiale nelle espressioni indicate in precedenza, costruisce l’Hamiltoniana numerica \(8\times8\) e risolve l’equazione di Schrödinger:In pratica, OghmaNano esegue un calcolo iterativo degli autovalori. Per ogni vettore d’onda selezionato, sostituisce \(k_x\), \(k_y\), \(k_z\) e i parametri del materiale nelle espressioni indicate in precedenza, costruisce l’Hamiltoniana numerica \(8\times8\) e risolve l’equazione di Schrödinger:
\[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \] \[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \]
Questo fornisce otto autovalori (i livelli di energia consentiti per gli elettroni) e otto autovettori corrispondenti (gli stati elettronici). Il calcolo viene quindi ripetuto in posizioni successive nello spazio k. Ad esempio, per calcolare la struttura a bande lungo la direzione x, valutiamo l’hamiltoniana nei seguenti punti:Questo fornisce otto autovalori (i livelli di energia consentiti per gli elettroni) e otto autovettori corrispondenti (gli stati elettronici). Il calcolo viene quindi ripetuto in posizioni successive nello spazio k. Ad esempio, per calcolare la struttura a bande lungo la direzione x, valutiamo l’hamiltoniana nei seguenti punti:
\[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \] \[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \]
In ogni punto, gli otto autovalori calcolati forniscono i valori dell’energia elettronica corrispondenti a quel vettore d’onda:In ogni punto, gli otto autovalori calcolati forniscono i valori dell’energia elettronica corrispondenti a quel vettore d’onda:
\[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \] \[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \]
Rappresentando graficamente queste energie in funzione del vettore d’onda, si ottiene il noto diagramma della struttura a bande E–k. È possibile esplorare altre direzioni del cristallo modificando il percorso nello spazio k, mentre un calcolo tridimensionale completo analizza contemporaneamente i punti \(k_x\), \(k_y\) e \(k_z\). Il flusso di lavoro numerico completo è riassunto in ??.Rappresentando graficamente queste energie in funzione del vettore d’onda, si ottiene il noto diagramma della struttura a bande E–k. È possibile esplorare altre direzioni del cristallo modificando il percorso nello spazio k, mentre un calcolo tridimensionale completo analizza contemporaneamente i punti \(k_x\), \(k_y\) e \(k_z\). Il flusso di lavoro numerico completo è riassunto in ??.
\(E_g,\Delta_c,P,\gamma'\ldots\)
\((k_x,k_y,k_z)\)
\(H(\mathbf{k})\), 8 × 8
Eight eigenvalues
and eigenvectors
Electronic band structure
La struttura a bande calcolata fornisce anche informazioni sulle masse effettive degli elettroni e delle lacune. In prossimità di un estremo di banda semplice, la massa effettiva in una determinata direzione può essere ricavata dalla curvatura della banda energetica:La struttura a bande calcolata fornisce anche informazioni sulle masse effettive degli elettroni e delle lacune. In prossimità di un estremo di banda semplice, la massa effettiva in una determinata direzione può essere ricavata dalla curvatura della banda energetica:
\[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \] \[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \]
utilizzando la convenzione corrispondente per la massa positiva, applicata ai vuoti. Tuttavia, come vedremo di seguito, l’analisi completa delle bande elettroniche e delle funzioni d’onda fornisce molte più informazioni rispetto al semplice valore della massa efficace.utilizzando la convenzione corrispondente per la massa positiva, applicata ai vuoti. Tuttavia, come vedremo di seguito, l’analisi completa delle bande elettroniche e delle funzioni d’onda fornisce molte più informazioni rispetto al semplice valore della massa efficace.
Parametri dei materiali e modalità di inserimento nel modelloParametri dei materiali e modalità di inserimento nel modello
Per costruire l’hamiltoniana a otto bande, è necessario un insieme di parametri numerici che descrivano le proprietà elettroniche del materiale. Gawarecki e collaboratori hanno ottenuto questi parametri adattando il modello k·p a otto bande alle strutture a bande elettroniche calcolate utilizzando la teoria del funzionale della densità (DFT) con funzionali ibridi, includendo l’accoppiamento spin-orbita (cfr. le sezioni III–IV del loro articolo).Per costruire l’hamiltoniana a otto bande, è necessario un insieme di parametri numerici che descrivano le proprietà elettroniche del materiale. Gawarecki e collaboratori hanno ottenuto questi parametri adattando il modello k·p a otto bande alle strutture a bande elettroniche calcolate utilizzando la teoria del funzionale della densità (DFT) con funzionali ibridi, includendo l’accoppiamento spin-orbita (cfr. le sezioni III–IV del loro articolo).
I valori riportati di seguito sono tratti dalla Tabella I di Gawarecki e collaboratori e si riferiscono ai sei materiali perovskitici alogenuri metallici puri presenti nella libreria di materiali OghmaNano.I valori riportati di seguito sono tratti dalla Tabella I di Gawarecki e collaboratori e si riferiscono ai sei materiali perovskitici alogenuri metallici puri presenti nella libreria di materiali OghmaNano.
| ParametroParametro | CsPbCl3CsPbCl3 | CsPbBr3CsPbBr3 | CsPbI3CsPbI3 | MAPbCl3MAPbCl3 | MAPbBr3MAPbBr3 | MAPbI3MAPbI3 |
|---|---|---|---|---|---|---|
| Eg (elettronvolt)Eg (elettronvolt) | 2.7442.744 | 2.0732.073 | 1.4161.416 | 3.0073.007 | 2.2772.277 | 1.5491.549 |
| Δc (eV)Δc (eV) | 1.4441.444 | 1.4761.476 | 1.4941.494 | 1.5061.506 | 1.5081.508 | 1.5001.500 |
| δ (eV)δ (eV) | 00 | 00 | 00 | 0.0450.045 | 0.0570.057 | 0.0750.075 |
| ζ (eV)ζ (eV) | 00 | 00 | 00 | 0.0160.016 | 0.0300.030 | 0.0450.045 |
| P parallelo (eV·Å)P parallelo (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 8.8788.878 | 8.6238.623 | 8.0978.097 |
| Pz (eV·Å)Pz (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 9.8969.896 | 9.3029.302 | 9.0589.058 |
| γ′1γ′1 | 1.6431.643 | 2.1832.183 | 2.9972.997 | 1.5811.581 | 2.1442.144 | 2.9672.967 |
| γ′2γ′2 | 0.1900.190 | 0.3940.394 | 0.6830.683 | 0.1400.140 | 0.1900.190 | 0.2860.286 |
| γ′3γ′3 | −0.691−0.691 | −1.081−1.081 | −1.169−1.169 | −0.599−0.599 | −1.060−1.060 | −1.150−1.150 |
I diversi parametri determinano la modalità di costruzione dell’hamiltoniana e il comportamento delle bande elettroniche che ne derivano:I diversi parametri determinano la modalità di costruzione dell’hamiltoniana e il comportamento delle bande elettroniche che ne derivano:
- \(E_g\): La banda proibita fondamentale. Questo valore determina l’energia della banda di conduzione più bassa rispetto al massimo della banda di valenza.\(E_g\): La banda proibita fondamentale. Questo valore determina l’energia della banda di conduzione più bassa rispetto al massimo della banda di valenza.
- \(\Delta_c\): La principale separazione dovuta all’accoppiamento spin-orbita tra i gruppi della banda di conduzione inferiore e superiore. Essa sposta gli stati della banda di conduzione superiore rispetto alla banda di conduzione inferiore.\(\Delta_c\): La principale separazione dovuta all’accoppiamento spin-orbita tra i gruppi della banda di conduzione inferiore e superiore. Essa sposta gli stati della banda di conduzione superiore rispetto alla banda di conduzione inferiore.
- \(\delta\) e \(\zeta\): parametri aggiuntivi di suddivisione e accoppiamento associati alla ridotta simmetria cristallina. Entrambi sono nulli per gli insiemi di parametri cubici CsPbX3, ma possono essere diversi da zero per il MAPbX3 pseudo-cubico.\(\delta\) e \(\zeta\): parametri aggiuntivi di suddivisione e accoppiamento associati alla ridotta simmetria cristallina. Entrambi sono nulli per gli insiemi di parametri cubici CsPbX3, ma possono essere diversi da zero per il MAPbX3 pseudo-cubico.
- \(P_{\parallel}\) e \(P_z\): descrivete l’interazione tra gli stati di valenza, che presentano principalmente caratteristiche di tipo «s», e gli stati di conduzione, che presentano principalmente caratteristiche di tipo «p». Vengono utilizzati valori distinti per le direzioni cristalline parallele e perpendicolari al piano. Le unità di misura sono eV·Å.\(P_{\parallel}\) e \(P_z\): descrivete l’interazione tra gli stati di valenza, che presentano principalmente caratteristiche di tipo «s», e gli stati di conduzione, che presentano principalmente caratteristiche di tipo «p». Vengono utilizzati valori distinti per le direzioni cristalline parallele e perpendicolari al piano. Le unità di misura sono eV·Å.
- \(\gamma'_1\), \(\gamma'_2\) e \(\gamma'_3\): coefficienti dei termini dipendenti dal vettore d’onda nell’hamiltoniana. Essi influenzano la curvatura media delle bande, l’anisotropia e il mescolamento tra gli stati di conduzione, includendo anche i contributi provenienti da bande esterne al modello a otto bande.\(\gamma'_1\), \(\gamma'_2\) e \(\gamma'_3\): coefficienti dei termini dipendenti dal vettore d’onda nell’hamiltoniana. Essi influenzano la curvatura media delle bande, l’anisotropia e il mescolamento tra gli stati di conduzione, includendo anche i contributi provenienti da bande esterne al modello a otto bande.
- \(a_{\mathrm{exp}}\) e \(a_{\mathrm{DFT}}\): rispettivamente, i parametri di reticolo ottenuti sperimentalmente e tramite calcoli DFT. Questi dati sono forniti a scopo di riferimento strutturale e non rappresentano coefficienti aggiuntivi nell’Hamiltoniana mostrata.\(a_{\mathrm{exp}}\) e \(a_{\mathrm{DFT}}\): rispettivamente, i parametri di reticolo ottenuti sperimentalmente e tramite calcoli DFT. Questi dati sono forniti a scopo di riferimento strutturale e non rappresentano coefficienti aggiuntivi nell’Hamiltoniana mostrata.
- \(m_v\) e i parametri non modificati \(\gamma_1,\gamma_2,\gamma_3\): le quantità derivate incluse nella pubblicazione originale. L’hamiltoniana utilizza i parametri modificati perché l’accoppiamento tra le bande esplicitamente incluse è già considerato nella matrice. Vedere le equazioni (2)–(4) di Gawarecki e altri.\(m_v\) e i parametri non modificati \(\gamma_1,\gamma_2,\gamma_3\): le quantità derivate incluse nella pubblicazione originale. L’hamiltoniana utilizza i parametri modificati perché l’accoppiamento tra le bande esplicitamente incluse è già considerato nella matrice. Vedere le equazioni (2)–(4) di Gawarecki e altri.
In OghmaNano, gli script relativi ai materiali puri contengono i valori dei parametri tabulati. Per i perovskiti misti di alogenuri, gli script dei materiali eseguono un'interpolazione tra i corrispondenti parametri finali prima di costruire l'Hamiltoniana. Ciò consente di eseguire lo stesso calcolo a otto bande per una composizione di iodio, bromo e cloro selezionata dall'utente. La procedura è spiegata nel guida all’uso dei perovskiti a base di alogenuri misti. In OghmaNano, gli script relativi ai materiali puri contengono i valori dei parametri tabulati. Per i perovskiti misti di alogenuri, gli script dei materiali eseguono un'interpolazione tra i corrispondenti parametri finali prima di costruire l'Hamiltoniana. Ciò consente di eseguire lo stesso calcolo a otto bande per una composizione di iodio, bromo e cloro selezionata dall'utente. La procedura è spiegata nel guida all’uso dei perovskiti a base di alogenuri misti.
Quali informazioni possiamo ricavare dalla struttura a bande?Quali informazioni possiamo ricavare dalla struttura a bande?
Una volta calcolata la struttura a bande elettronica e le corrispondenti funzioni d’onda, possiamo utilizzarle come punto di partenza per prevedere un’ampia gamma di proprietà dei semiconduttori. Queste includono le masse efficaci, le concentrazioni di portatori di carica, la diffusione dei fononi acustici e ottici, i tempi di rilassamento dei portatori, la mobilità degli elettroni e delle lacune, l’assorbimento ottico, l’emissione spontanea e il guadagno ottico.Una volta calcolata la struttura a bande elettronica e le corrispondenti funzioni d’onda, possiamo utilizzarle come punto di partenza per prevedere un’ampia gamma di proprietà dei semiconduttori. Queste includono le masse efficaci, le concentrazioni di portatori di carica, la diffusione dei fononi acustici e ottici, i tempi di rilassamento dei portatori, la mobilità degli elettroni e delle lacune, l’assorbimento ottico, l’emissione spontanea e il guadagno ottico.
Ad esempio, uno dei principali meccanismi di scattering intrinseco nei perovskiti alogenuri metallici polari è lo scattering di Fröhlich, in cui gli elettroni o le lacune interagiscono con i fononi ottici longitudinali (LO). Utilizzando la regola aurea di Fermi, la velocità di scattering può essere calcolata integrando tutti gli stati elettronici finali disponibili:Ad esempio, uno dei principali meccanismi di scattering intrinseco nei perovskiti alogenuri metallici polari è lo scattering di Fröhlich, in cui gli elettroni o le lacune interagiscono con i fononi ottici longitudinali (LO). Utilizzando la regola aurea di Fermi, la velocità di scattering può essere calcolata integrando tutti gli stati elettronici finali disponibili:
\[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \] \[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \]
In questo caso, \(M_{\pm}\) rappresenta l’elemento della matrice relativo all’assorbimento o all’emissione di fononi, comprensivo del fattore di occupazione fononica appropriato. La funzione delta di Dirac garantisce che l’energia venga conservata durante la transizione. Il calcolo della diffusione può quindi essere utilizzato per ottenere i tempi di rilassamento dell’impulso e, insieme alle velocità di banda e ai fattori di occupazione dei portatori, determinare la mobilità limitata da Fröhlich.In questo caso, \(M_{\pm}\) rappresenta l’elemento della matrice relativo all’assorbimento o all’emissione di fononi, comprensivo del fattore di occupazione fononica appropriato. La funzione delta di Dirac garantisce che l’energia venga conservata durante la transizione. Il calcolo della diffusione può quindi essere utilizzato per ottenere i tempi di rilassamento dell’impulso e, insieme alle velocità di banda e ai fattori di occupazione dei portatori, determinare la mobilità limitata da Fröhlich.
Analogamente, le bande elettroniche e gli elementi della matrice di transizione ottica possono essere utilizzati per calcolare il guadagno ottico. Nell’ambito di un approccio basato sulla regola aurea di Fermi, la sua dipendenza spettrale può essere espressa schematicamente come segue:Analogamente, le bande elettroniche e gli elementi della matrice di transizione ottica possono essere utilizzati per calcolare il guadagno ottico. Nell’ambito di un approccio basato sulla regola aurea di Fermi, la sua dipendenza spettrale può essere espressa schematicamente come segue:
\[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \] \[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \]
Questa espressione descrive le transizioni ottiche tra le bande di valenza e di conduzione calcolate. Le loro energie, funzioni d’onda e livelli di occupazione dei portatori di carica determinano la posizione spettrale e l’intensità dell’assorbimento o dell’emissione stimolata. Per ottenere previsioni quantitative, sono necessari ulteriori parametri relativi alla diffusione e alle proprietà ottiche.Questa espressione descrive le transizioni ottiche tra le bande di valenza e di conduzione calcolate. Le loro energie, funzioni d’onda e livelli di occupazione dei portatori di carica determinano la posizione spettrale e l’intensità dell’assorbimento o dell’emissione stimolata. Per ottenere previsioni quantitative, sono necessari ulteriori parametri relativi alla diffusione e alle proprietà ottiche.
Una spiegazione completa dell’assorbimento e dell’emissione dei fononi LO, nonché il calcolo della mobilità dei portatori di carica, è disponibile sul nostro sito. Pagina sulla teoria della diffusione di FröhlichPer capire come vengono effettuate in pratica le simulazioni della struttura a bande e della mobilità dei materiali perovskitici, compresi i materiali costituiti da alogenuri puri e misti, consultare la sezione. tutorial dettagliato su OghmaNano. Una spiegazione completa dell’assorbimento e dell’emissione dei fononi LO, nonché il calcolo della mobilità dei portatori di carica, è disponibile sul nostro sito. Pagina sulla teoria della diffusione di FröhlichPer capire come vengono effettuate in pratica le simulazioni della struttura a bande e della mobilità dei materiali perovskitici, compresi i materiali costituiti da alogenuri puri e misti, consultare la sezione. tutorial dettagliato su OghmaNano.
Riferimenti e ulteriori letture.Riferimenti e ulteriori letture.
Modello principale: K. Gawarecki, M. Wiśniewski, M. Polak, R. Kudrawiec e M. Gładysiewicz, «Descrizione a otto bande del modello k·p e guadagno del materiale per perovskiti cubiche e pseudo-cubiche selezionate», *Physical Review Applied* 22, 014058 (2024). DOI: 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (pre-pubblicazione gratuita). Consultare in particolare la Sezione IV e l’Appendice A per l’Hamiltoniana completa e la Tabella I per i parametri.Modello principale: K. Gawarecki, M. Wiśniewski, M. Polak, R. Kudrawiec e M. Gładysiewicz, «Descrizione a otto bande del modello k·p e guadagno del materiale per perovskiti cubiche e pseudo-cubiche selezionate», *Physical Review Applied* 22, 014058 (2024). DOI: 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (pre-pubblicazione gratuita). Consultare in particolare la Sezione IV e l’Appendice A per l’Hamiltoniana completa e la Tabella I per i parametri.