

Structura benzilor perovskitelor (modelul cu 8 benzi k·p) — perovskite cubice de tip CsPbX3, MAPbX3 și aliaje cu halogeni amestecați.Structura benzilor perovskitelor (modelul cu 8 benzi k·p) — perovskite cubice de tip CsPbX3, MAPbX3 și aliaje cu halogeni amestecați.
1. Introducere1. Introducere
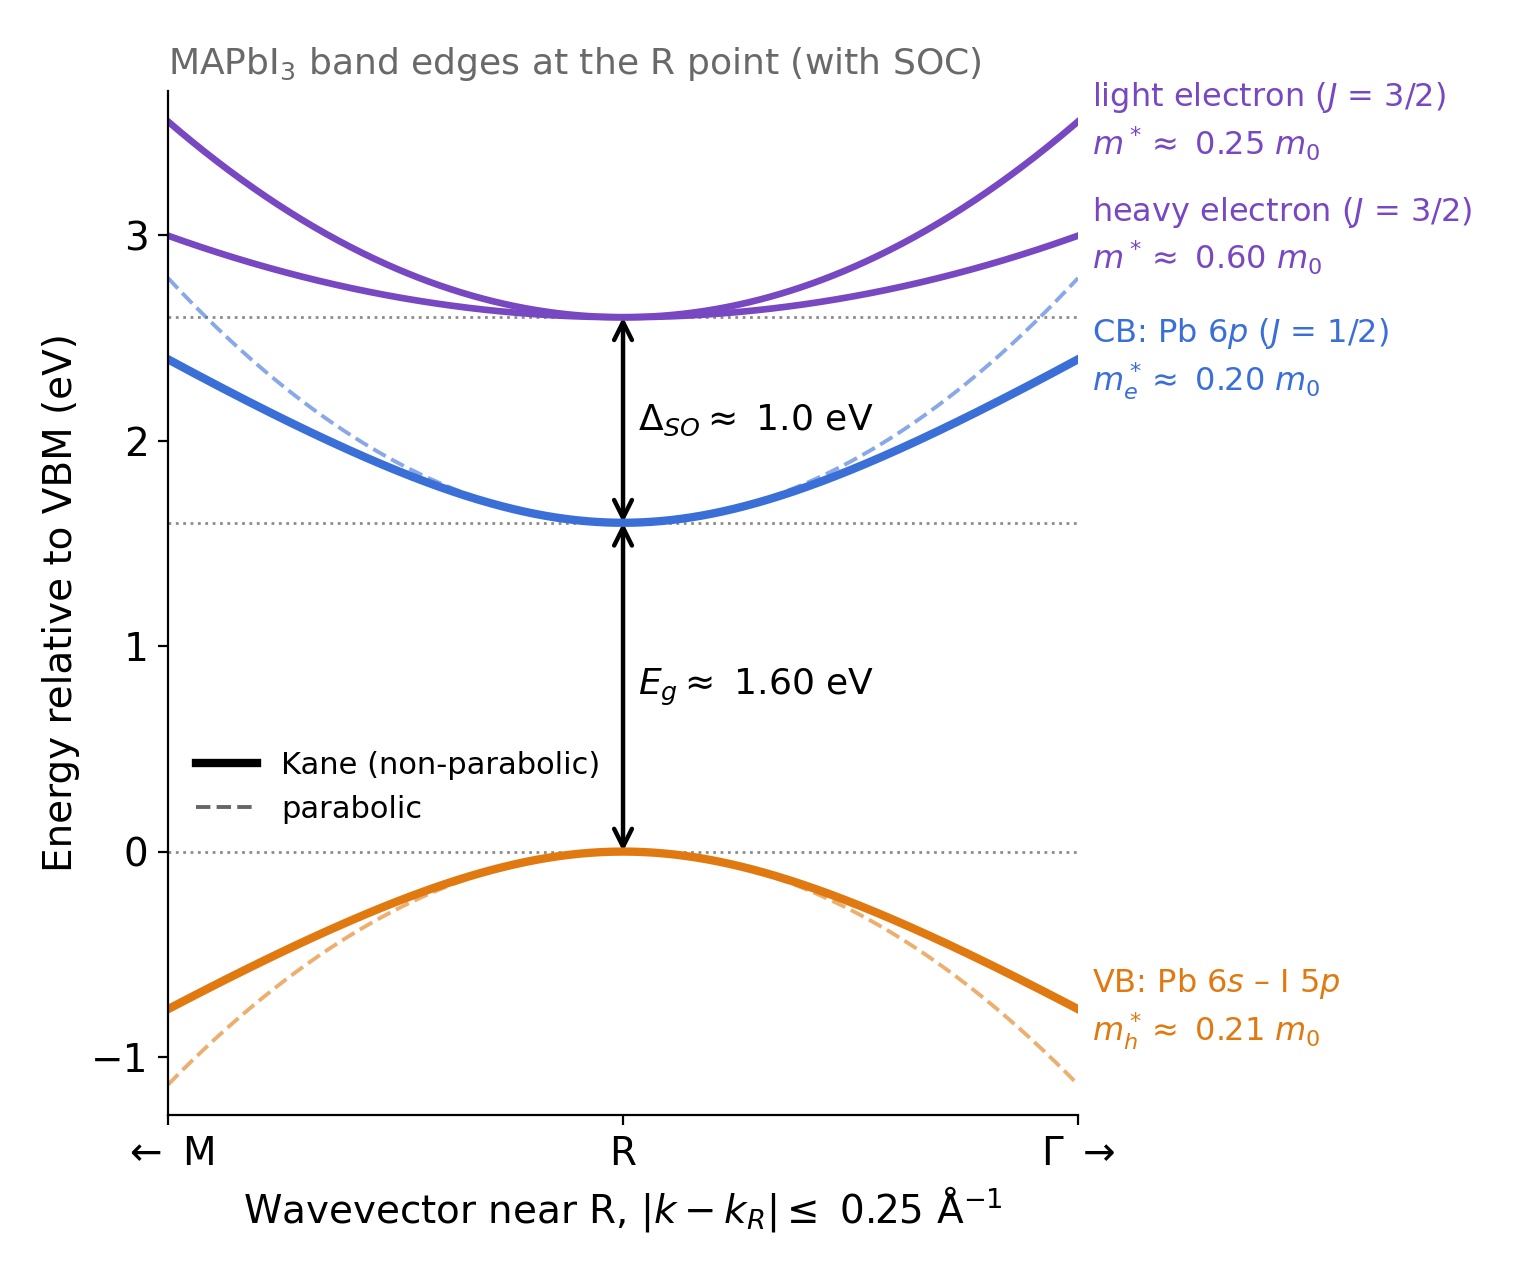
Calcularea structurii de bandă și a mobilității purtătorilor de sarcină ale perovskitelor cu halogenuri metalice este importantă pentru înțelegerea performanței acestora în celulele solare, LED-uri și lasere. Materiale precum CsPbI3, CsPbBr3 și MAPbI3 (MA = metilamoniu) prezintă structuri electronice neobișnuite, ilustrate în ??. Spre deosebire de semiconductorii convenționali de tip III–V, cum ar fi GaAs, banda de valență a acestora este predominant de tip s, iar benzile de conducție sunt de tip p. Cuplajul puternic spin-orbită separă benzile de conducție cu aproximativ 1,4–1,5 eV, cea mai joasă bandă de conducție separată formând banda fundamentală la punctul R al zonei Brillouin în faza cubică.Calcularea structurii de bandă și a mobilității purtătorilor de sarcină ale perovskitelor cu halogenuri metalice este importantă pentru înțelegerea performanței acestora în celulele solare, LED-uri și lasere. Materiale precum CsPbI3, CsPbBr3 și MAPbI3 (MA = metilamoniu) prezintă structuri electronice neobișnuite, ilustrate în ??. Spre deosebire de semiconductorii convenționali de tip III–V, cum ar fi GaAs, banda de valență a acestora este predominant de tip s, iar benzile de conducție sunt de tip p. Cuplajul puternic spin-orbită separă benzile de conducție cu aproximativ 1,4–1,5 eV, cea mai joasă bandă de conducție separată formând banda fundamentală la punctul R al zonei Brillouin în faza cubică.
Aceste benzi electronice determină proprietăți importante, printre care masa efectivă, statisticile purtătorilor de sarcină, câștigul optic și mobilitatea. Deși teoria funcțională a densității (DFT), bazată pe principii fundamentale, poate calcula structura electronică, evaluarea rețelelor dense de vectori de undă pentru calculele de transport poate fi costisitoare. Metoda k·p cu opt benzi oferă o alternativă eficientă, utilizând un Hamiltonian compact, parametrizat în raport cu DFT. Aici, folosim modelul lui Gawarecki și colab., Physical Review Applied 22, 014058 (2024) (DOI; arXiv), care descrie șase perovskite halogenați de plumb cubici și pseudocubici.Aceste benzi electronice determină proprietăți importante, printre care masa efectivă, statisticile purtătorilor de sarcină, câștigul optic și mobilitatea. Deși teoria funcțională a densității (DFT), bazată pe principii fundamentale, poate calcula structura electronică, evaluarea rețelelor dense de vectori de undă pentru calculele de transport poate fi costisitoare. Metoda k·p cu opt benzi oferă o alternativă eficientă, utilizând un Hamiltonian compact, parametrizat în raport cu DFT. Aici, folosim modelul lui Gawarecki și colab., Physical Review Applied 22, 014058 (2024) (DOI; arXiv), care descrie șase perovskite halogenați de plumb cubici și pseudocubici.
Acest tutorial explică modul de calcul al structurii benzilor electronice pentru CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 și aliajele cu halogeni amestecați, folosind OghmaNano. Pornind de la parametrii k·p publicați, calculăm dispersia benzilor și apoi utilizăm stările electronice rezultate pentru a evalua împrăștierea electron-fonon Fröhlich, timpul de relaxare și mobilitatea purtătorilor limitată de fononi. De asemenea, analizăm statisticile purtătorilor și nivelul Fermi în funcție de densitatea purtătorilor.Acest tutorial explică modul de calcul al structurii benzilor electronice pentru CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 și aliajele cu halogeni amestecați, folosind OghmaNano. Pornind de la parametrii k·p publicați, calculăm dispersia benzilor și apoi utilizăm stările electronice rezultate pentru a evalua împrăștierea electron-fonon Fröhlich, timpul de relaxare și mobilitatea purtătorilor limitată de fononi. De asemenea, analizăm statisticile purtătorilor și nivelul Fermi în funcție de densitatea purtătorilor.
2. Crearea unei noi simulări.2. Crearea unei noi simulări.
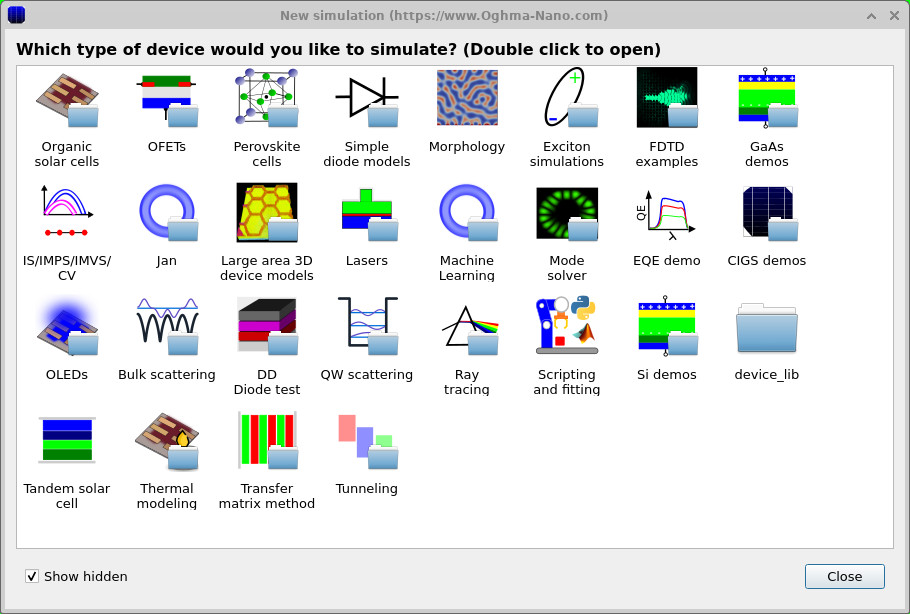
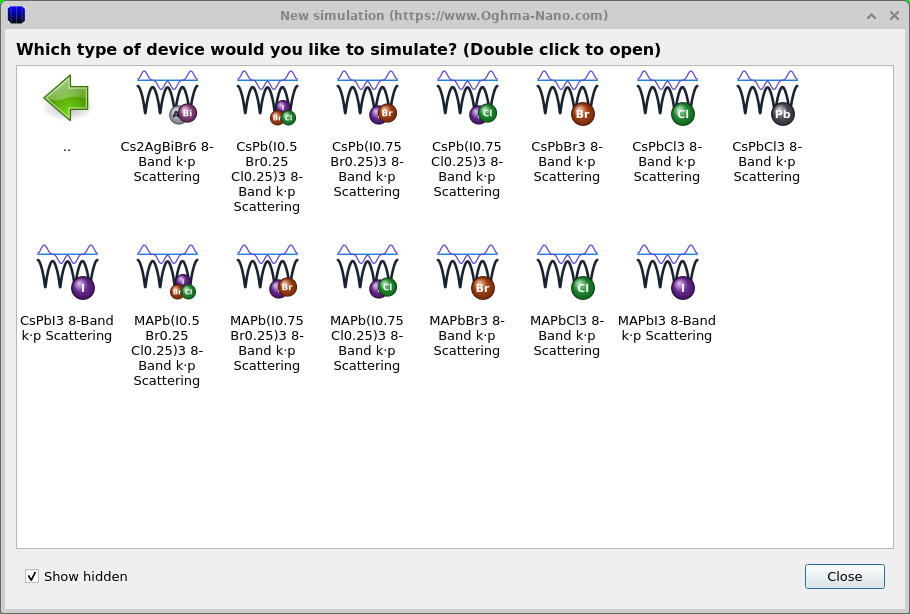
Pentru a începe calculul structurii de bandă și al mobilității purtătorilor de sarcină pentru un perovskit, faceți clic pe „Simulare nouă” în bara de instrumente OghmaNano pentru a deschide fereastra de dialog pentru tipul de simulare (vezi ??). Faceți dublu clic pe „Împrăștiere în volum” pentru a afișa cele opt exemple de perovskit disponibile, bazate pe modelul k·p (vezi ??).Pentru a începe calculul structurii de bandă și al mobilității purtătorilor de sarcină pentru un perovskit, faceți clic pe „Simulare nouă” în bara de instrumente OghmaNano pentru a deschide fereastra de dialog pentru tipul de simulare (vezi ??). Faceți dublu clic pe „Împrăștiere în volum” pentru a afișa cele opt exemple de perovskit disponibile, bazate pe modelul k·p (vezi ??).
Sunt oferite exemple pentru CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 și pentru mai multe aliaje cu halogeni amestecați. Oricare dintre acestea poate fi utilizat împreună cu acest tutorial, dar vom începe cu CsPbCl3. Faceți dublu clic pe exemplul corespunzător, intitulat „8-Band k·p Scattering”, alegeți un director și salvați noua simulare.Sunt oferite exemple pentru CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 și pentru mai multe aliaje cu halogeni amestecați. Oricare dintre acestea poate fi utilizat împreună cu acest tutorial, dar vom începe cu CsPbCl3. Faceți dublu clic pe exemplul corespunzător, intitulat „8-Band k·p Scattering”, alegeți un director și salvați noua simulare.
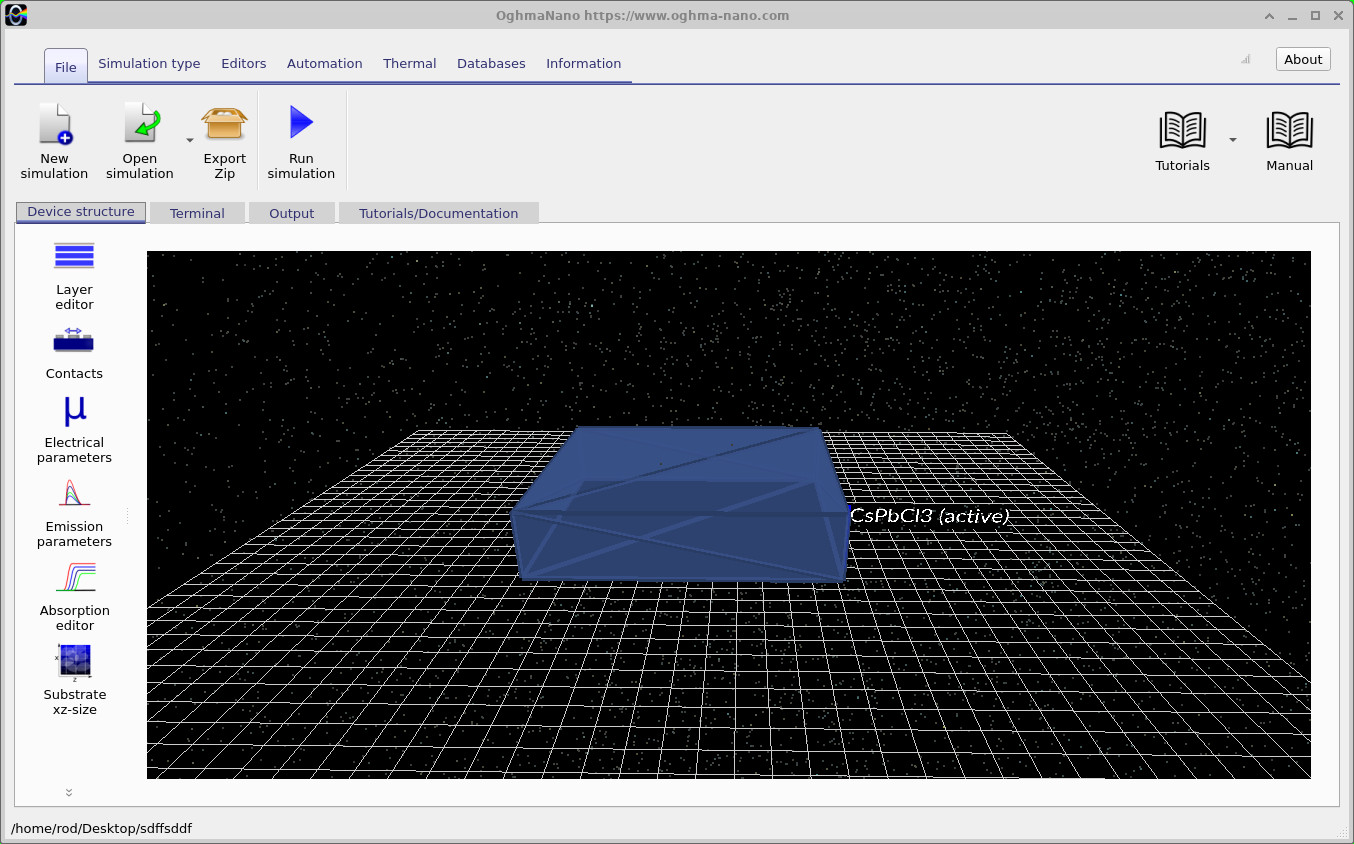
Odată salvată, OghmaNano deschide fereastra principală de simulare (vezi ??), afișând un singur strat activ de CsPbCl3. Deoarece aceasta este o simulare a unui material masiv, stratul este folosit pur și simplu pentru a defini materialul studiat; grosimea sa fizică nu afectează structura de bandă a materialului masiv, care este calculată. Acum, simularea este pregătită pentru a examina parametrii materialului și modelul k·p cu opt benzi.Odată salvată, OghmaNano deschide fereastra principală de simulare (vezi ??), afișând un singur strat activ de CsPbCl3. Deoarece aceasta este o simulare a unui material masiv, stratul este folosit pur și simplu pentru a defini materialul studiat; grosimea sa fizică nu afectează structura de bandă a materialului masiv, care este calculată. Acum, simularea este pregătită pentru a examina parametrii materialului și modelul k·p cu opt benzi.
3. Explorarea parametrilor de simulare și a materialelor.3. Explorarea parametrilor de simulare și a materialelor.
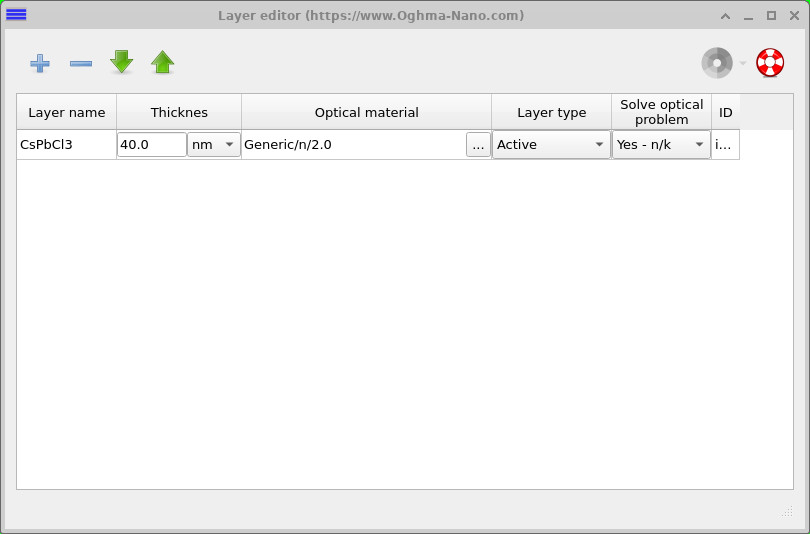
Înainte de a efectua calculul structurii de bandă, merită să ne oprim puțin și să înțelegem cum este configurată simularea. Deschideți editorul de straturi (vedeți ??). Veți vedea un singur strat de 40 nm de CsPbCl3, cu materialul optic setat la Generic/n/2.0. Acesta este doar un element de substituție: deoarece calculăm proprietățile electronice ale unui material masiv, nici grosimea stratului, nici constantele sale optice nu sunt utilizate în calculele structurii de bandă sau ale mobilității. Prin urmare, nu este necesar să modificați nimic în editorul de straturi.Înainte de a efectua calculul structurii de bandă, merită să ne oprim puțin și să înțelegem cum este configurată simularea. Deschideți editorul de straturi (vedeți ??). Veți vedea un singur strat de 40 nm de CsPbCl3, cu materialul optic setat la Generic/n/2.0. Acesta este doar un element de substituție: deoarece calculăm proprietățile electronice ale unui material masiv, nici grosimea stratului, nici constantele sale optice nu sunt utilizate în calculele structurii de bandă sau ale mobilității. Prin urmare, nu este necesar să modificați nimic în editorul de straturi.
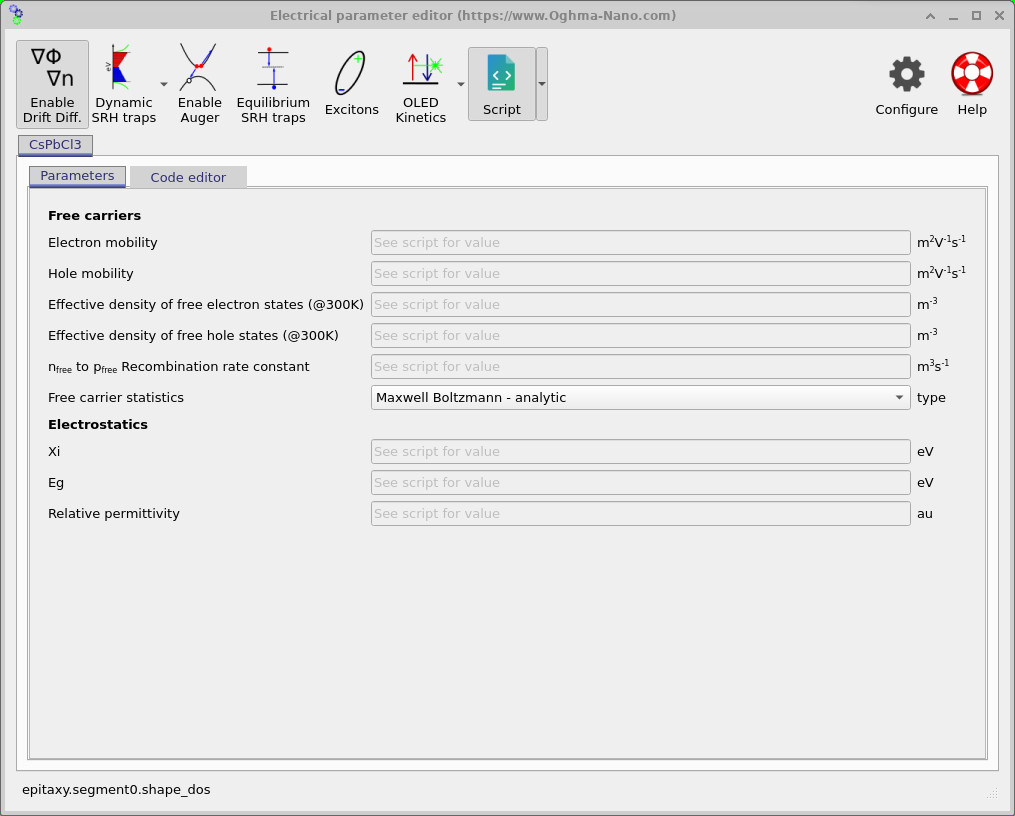
În schimb, deschideți secțiunea Parametri electrici din fila Structura dispozitivului (vedeți ??). Veți observa că parametrii uzuali ai materialului, inclusiv mobilitatea, lățimea de bandă, densitatea efectivă a stărilor și permitivitatea, sunt afișați în gri și indică „Vezi scriptul pentru valoare”. Acest lucru este intenționat. În loc să introduceți valori individuale prin intermediul interfeței grafice, această simulare utilizează un script Lua pentru material, pentru a defini proprietățile sale fizice.În schimb, deschideți secțiunea Parametri electrici din fila Structura dispozitivului (vedeți ??). Veți observa că parametrii uzuali ai materialului, inclusiv mobilitatea, lățimea de bandă, densitatea efectivă a stărilor și permitivitatea, sunt afișați în gri și indică „Vezi scriptul pentru valoare”. Acest lucru este intenționat. În loc să introduceți valori individuale prin intermediul interfeței grafice, această simulare utilizează un script Lua pentru material, pentru a defini proprietățile sale fizice.
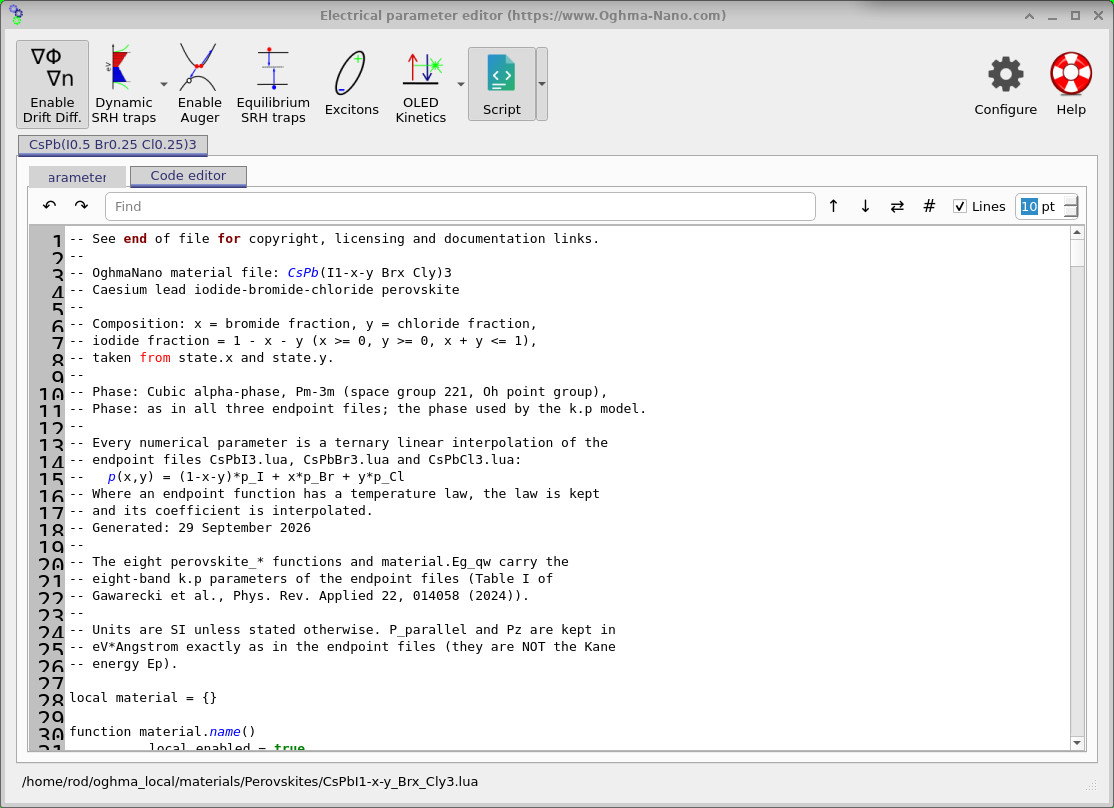
Faceți clic pe fila „Editor de cod” pentru a vizualiza scriptul materialului, CsPbCl3.lua (vezi ??). Începutul fișierului conține informații despre material, structura sa cristalină, sursele parametrilor și convențiile de unități. Proprietățile materialului sunt definite mai jos în fișier și, după caz, pot depinde de temperatură sau de compoziție.Faceți clic pe fila „Editor de cod” pentru a vizualiza scriptul materialului, CsPbCl3.lua (vezi ??). Începutul fișierului conține informații despre material, structura sa cristalină, sursele parametrilor și convențiile de unități. Proprietățile materialului sunt definite mai jos în fișier și, după caz, pot depinde de temperatură sau de compoziție.
Derulați în jos până la sfârșitul scriptului (vedeți ??). Aici veți găsi parametrii numerici utilizați pentru a calcula structura benzilor electronice, inclusiv lățimea benzii, divizarea spin-orbită și câțiva parametri care controlează forma benzilor. Fiecare valoare este însoțită de o referință bibliografică, ceea ce permite urmărirea calculului până la cercetarea originală.Derulați în jos până la sfârșitul scriptului (vedeți ??). Aici veți găsi parametrii numerici utilizați pentru a calcula structura benzilor electronice, inclusiv lățimea benzii, divizarea spin-orbită și câțiva parametri care controlează forma benzilor. Fiecare valoare este însoțită de o referință bibliografică, ceea ce permite urmărirea calculului până la cercetarea originală.
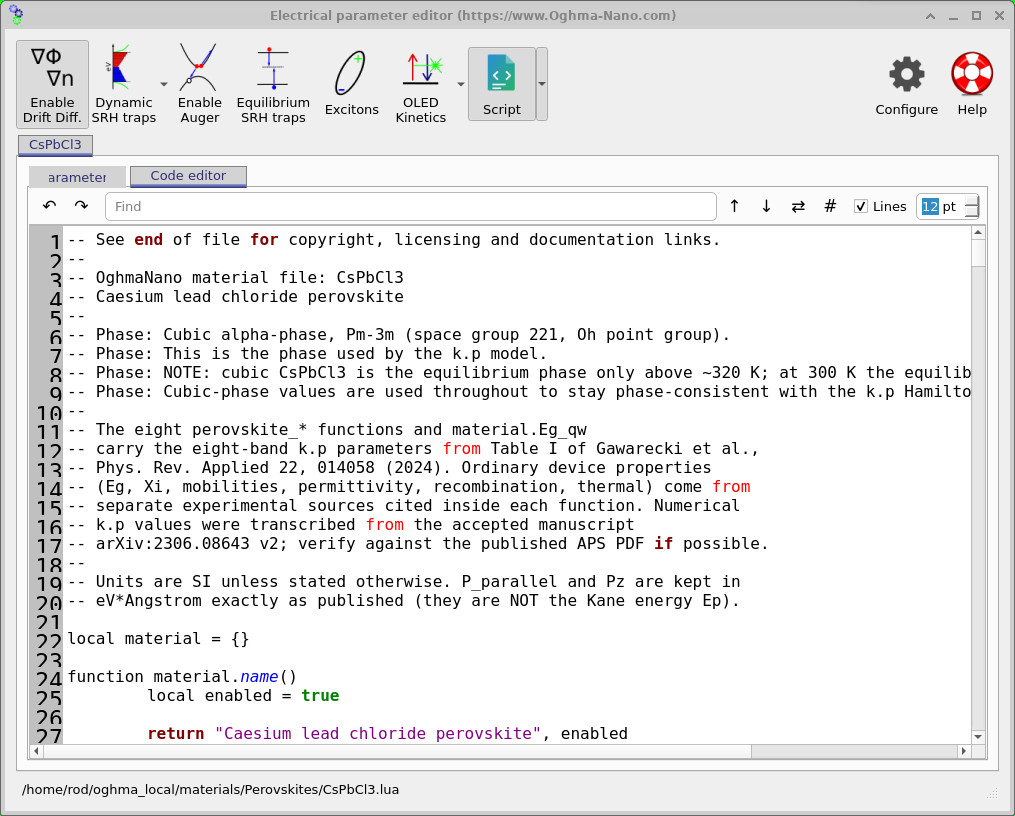
CsPbCl3.lua și sursele parametrilor săi.Editorul de cod afișează antetul CsPbCl3.lua și sursele parametrilor săi.
Înțelegerea parametrilor utilizați pentru a calcula structura de bandă.Înțelegerea parametrilor utilizați pentru a calcula structura de bandă.
Calculul structurii de bandă utilizează un set de parametri ai materialului preluați din lucrarea lui Gawarecki și colaboratorii (2024). Acești parametri descriu energia și forma benzilor electronice din apropierea intervalului de energie. Valorile pentru toate cele șase perovskite analizate sunt prezentate în ??. Partea superioară a tabelului conține parametrii utilizați direct în calcul, în timp ce partea inferioară listează valori suplimentare, derivate din aceștia.Calculul structurii de bandă utilizează un set de parametri ai materialului preluați din lucrarea lui Gawarecki și colaboratorii (2024). Acești parametri descriu energia și forma benzilor electronice din apropierea intervalului de energie. Valorile pentru toate cele șase perovskite analizate sunt prezentate în ??. Partea superioară a tabelului conține parametrii utilizați direct în calcul, în timp ce partea inferioară listează valori suplimentare, derivate din aceștia.
| ParametruParametru | CsPbCl3CsPbCl3 | CsPbBr3CsPbBr3 | CsPbI3CsPbI3 | MAPbCl3MAPbCl3 | MAPbBr3MAPbBr3 | MAPbI3MAPbI3 |
|---|---|---|---|---|---|---|
| Exemplu (eV)Exemplu (eV) | 2.7442.744 | 2.0732.073 | 1.4161.416 | 3.0073.007 | 2.2772.277 | 1.5491.549 |
| Δc (eV)Δc (eV) | 1.4441.444 | 1.4761.476 | 1.4941.494 | 1.5061.506 | 1.5081.508 | 1.5001.500 |
| δ (eV)δ (eV) | 00 | 00 | 00 | 0.0450.045 | 0.0570.057 | 0.0750.075 |
| ζ (electronvolți)ζ (electronvolți) | 00 | 00 | 00 | 0.0160.016 | 0.0300.030 | 0.0450.045 |
| P paralel (eV·Å)P paralel (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 8.8788.878 | 8.6238.623 | 8.0978.097 |
| Pz (eV·Å)Pz (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 9.8969.896 | 9.3029.302 | 9.0589.058 |
| γ′1 γ′1 | 1.6431.643 | 2.1832.183 | 2.9972.997 | 1.5811.581 | 2.1442.144 | 2.9672.967 |
| γ′2 γ′2 | 0.1900.190 | 0.3940.394 | 0.6830.683 | 0.1400.140 | 0.1900.190 | 0.2860.286 |
| γ′3 γ′3 | −0.691−0.691 | −1.081−1.081 | −1.169−1.169 | −0.599−0.599 | −1.060−1.060 | −1.150−1.150 |
Ce înseamnă parametrii?Ce înseamnă parametrii?
Parametrii principali utilizați în calculul structurii de bandă sunt explicați mai jos. Nu este necesar să modificați aceste valori pentru a parcurge tutorialul, dar înțelegerea semnificației lor vă va ajuta atunci când comparați diferite materiale perovskite.Parametrii principali utilizați în calculul structurii de bandă sunt explicați mai jos. Nu este necesar să modificați aceste valori pentru a parcurge tutorialul, dar înțelegerea semnificației lor vă va ajuta atunci când comparați diferite materiale perovskite.
- aexp și aDFT – Dimensiunea cristalului: Dimensiunea celulei unitare a cristalului, obținută din experiment, respectiv din calcule DFT. Ambele valori sunt exprimate în ångströmi (Å).aexp și aDFT – Dimensiunea cristalului: Dimensiunea celulei unitare a cristalului, obținută din experiment, respectiv din calcule DFT. Ambele valori sunt exprimate în ångströmi (Å).
- De exemplu – Banda interzisă: diferența de energie dintre limita superioară a benzii de valență și limita inferioară a celei mai joase benzi de conducție. Aceasta este una dintre cele mai importante proprietăți ale unui semiconductor, în special pentru celulele solare și dispozitivele emițătoare de lumină.De exemplu – Banda interzisă: diferența de energie dintre limita superioară a benzii de valență și limita inferioară a celei mai joase benzi de conducție. Aceasta este una dintre cele mai importante proprietăți ale unui semiconductor, în special pentru celulele solare și dispozitivele emițătoare de lumină.
- Δc — Descompunerea interacției spin-orbită: Descrie diferența de energie dintre banda de conducție inferioară și celelalte benzi de conducție. Această descompunere este deosebit de mare în cazul perovskitelor cu halogenuri de plumb, datorită prezenței atomilor grei de plumb.Δc — Descompunerea interacției spin-orbită: Descrie diferența de energie dintre banda de conducție inferioară și celelalte benzi de conducție. Această descompunere este deosebit de mare în cazul perovskitelor cu halogenuri de plumb, datorită prezenței atomilor grei de plumb.
- δ – Diviziune suplimentară a benzilor: Ține cont de o separare suplimentară, chiar dacă mică, între benzile superioare de conducție, atunci când structura cristalină nu este perfect cubică.δ – Diviziune suplimentară a benzilor: Ține cont de o separare suplimentară, chiar dacă mică, între benzile superioare de conducție, atunci când structura cristalină nu este perfect cubică.
- ζ — Divizarea dependentă de spin: Descrie o divizare suplimentară a benzilor electronice care poate apărea în materialele cu simetrie cristalină redusă. Acest efect este cunoscut și sub numele de divizarea Rashba.ζ — Divizarea dependentă de spin: Descrie o divizare suplimentară a benzilor electronice care poate apărea în materialele cu simetrie cristalină redusă. Acest efect este cunoscut și sub numele de divizarea Rashba.
- P∥ și Pz – Cuplarea benzilor: Descrieți cât de puternic interacționează benzile de valență și de conducție. Aceste valori influențează forma și curbura benzilor calculate și, prin urmare, masele efective ale purtătorilor de sarcină. Valorile separate descriu diferite direcții cristaline.P∥ și Pz – Cuplarea benzilor: Descrieți cât de puternic interacționează benzile de valență și de conducție. Aceste valori influențează forma și curbura benzilor calculate și, prin urmare, masele efective ale purtătorilor de sarcină. Valorile separate descriu diferite direcții cristaline.
- γ′1, γ′2 și γ′3 – Parametrii care definesc forma benzilor: ajută la determinarea modului în care benzile electronice se curbează și se modifică în funcție de direcție în interiorul cristalului. Acești parametri sunt importanți atunci când se calculează masele efective și mobilitatea purtătorilor de sarcină.γ′1, γ′2 și γ′3 – Parametrii care definesc forma benzilor: ajută la determinarea modului în care benzile electronice se curbează și se modifică în funcție de direcție în interiorul cristalului. Acești parametri sunt importanți atunci când se calculează masele efective și mobilitatea purtătorilor de sarcină.
- mv — Masa efectivă a benzii de valență: Descrie modul în care un „gol” (o absență de electron) reacționează la o forță aplicată în interiorul materialului. Este legată de curbura benzii de valență și este exprimată în raport cu masa unui electron liber (m0).mv — Masa efectivă a benzii de valență: Descrie modul în care un „gol” (o absență de electron) reacționează la o forță aplicată în interiorul materialului. Este legată de curbura benzii de valență și este exprimată în raport cu masa unui electron liber (m0).
- γ1, γ2 și γ3 – Parametri derivați: valori suplimentare calculate pe baza modelului și incluse în publicația inițială, pentru referință. Calculul structurii de bandă utilizează valorile indicate mai sus, și nu aceste cantități derivate.γ1, γ2 și γ3 – Parametri derivați: valori suplimentare calculate pe baza modelului și incluse în publicația inițială, pentru referință. Calculul structurii de bandă utilizează valorile indicate mai sus, și nu aceste cantități derivate.
Toți acești parametri sunt deja incluși în fișierele materialului OghmaNano, astfel încât nu este necesar să îi introduceți manual. Atunci când este selectat un material diferit, parametrii corespunzători sunt încărcați automat. În secțiunea următoare, vom analiza modul în care se face trecerea între perovskite și vom explora diferite compoziții de materiale.Toți acești parametri sunt deja incluși în fișierele materialului OghmaNano, astfel încât nu este necesar să îi introduceți manual. Atunci când este selectat un material diferit, parametrii corespunzători sunt încărcați automat. În secțiunea următoare, vom analiza modul în care se face trecerea între perovskite și vom explora diferite compoziții de materiale.
4. Modificarea parametrilor materialului.4. Modificarea parametrilor materialului.
În aceste calcule ale structurii de bandă efectuate pentru un număr mare de materiale, materialul este definit în întregime prin intermediul scriptului Lua specific materialului. Simularea este, în esență, un calcul electric unidimensional (1D), ceea ce înseamnă că dimensiunile fizice afișate în editorul de straturi nu sunt utilizate. În schimb, toate proprietățile materialului necesare pentru a calcula structura de bandă, împrăștierea și mobilitatea sunt obținute direct din script.În aceste calcule ale structurii de bandă efectuate pentru un număr mare de materiale, materialul este definit în întregime prin intermediul scriptului Lua specific materialului. Simularea este, în esență, un calcul electric unidimensional (1D), ceea ce înseamnă că dimensiunile fizice afișate în editorul de straturi nu sunt utilizate. În schimb, toate proprietățile materialului necesare pentru a calcula structura de bandă, împrăștierea și mobilitatea sunt obținute direct din script.
Există două modalități de a modifica parametrii materialului. Puteți edita direct scriptul existent, de exemplu, dacă găsiți valori alternative în literatura de specialitate sau dacă doriți să investigați modul în care modificarea unui anumit parametru afectează rezultatele. Alternativ, puteți încărca un perovskit complet diferit din baza de date de materiale OghmaNano.Există două modalități de a modifica parametrii materialului. Puteți edita direct scriptul existent, de exemplu, dacă găsiți valori alternative în literatura de specialitate sau dacă doriți să investigați modul în care modificarea unui anumit parametru afectează rezultatele. Alternativ, puteți încărca un perovskit complet diferit din baza de date de materiale OghmaNano.
Pentru a importa un material nou, faceți clic pe săgeata mică de lângă butonul „Script” din editorul de parametri electrici și selectați „Importă script material” (vezi ??). Aceasta va deschide biblioteca de materiale la materials/Perovskites/ (vezi ??). Biblioteca conține definițiile materialelor pentru CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 și perovskite cu halogeni amestecați.Pentru a importa un material nou, faceți clic pe săgeata mică de lângă butonul „Script” din editorul de parametri electrici și selectați „Importă script material” (vezi ??). Aceasta va deschide biblioteca de materiale la materials/Perovskites/ (vezi ??). Biblioteca conține definițiile materialelor pentru CsPbCl3, CsPbBr3, CsPbI3, MAPbCl3, MAPbBr3, MAPbI3 și perovskite cu halogeni amestecați.
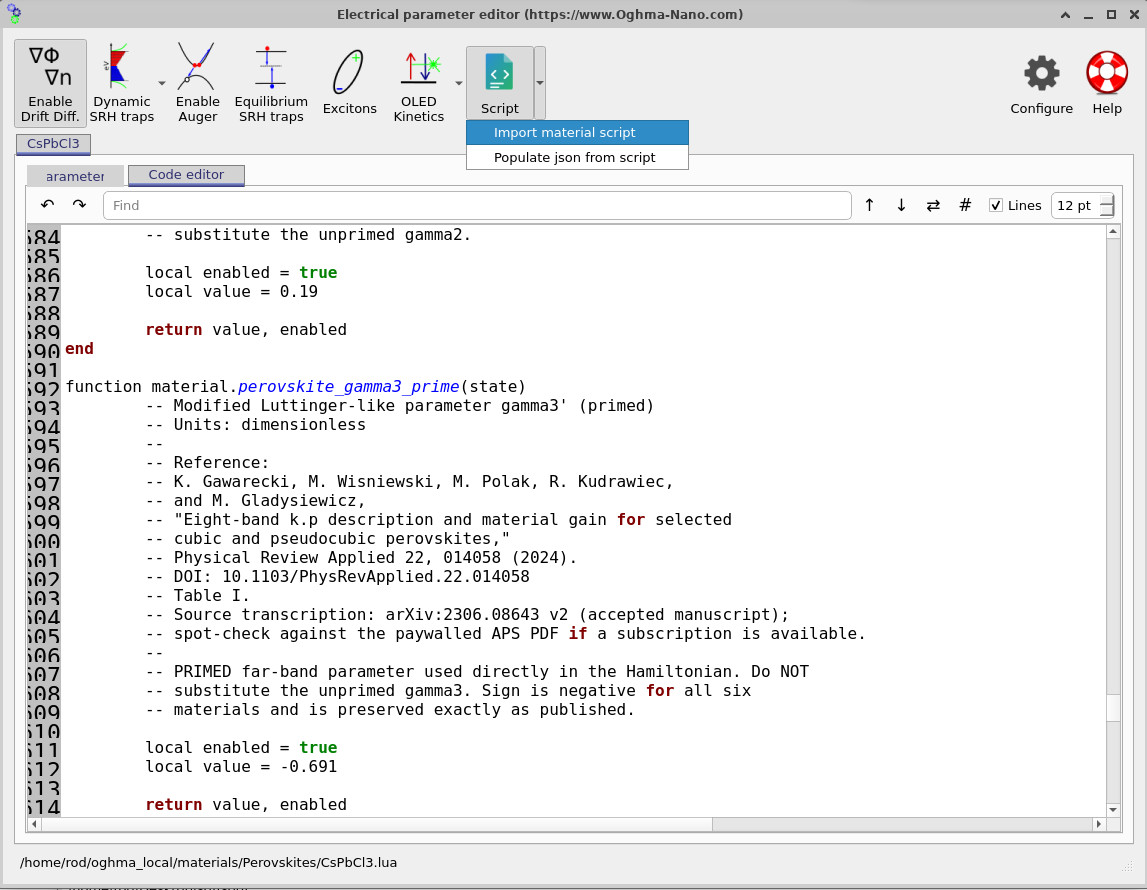
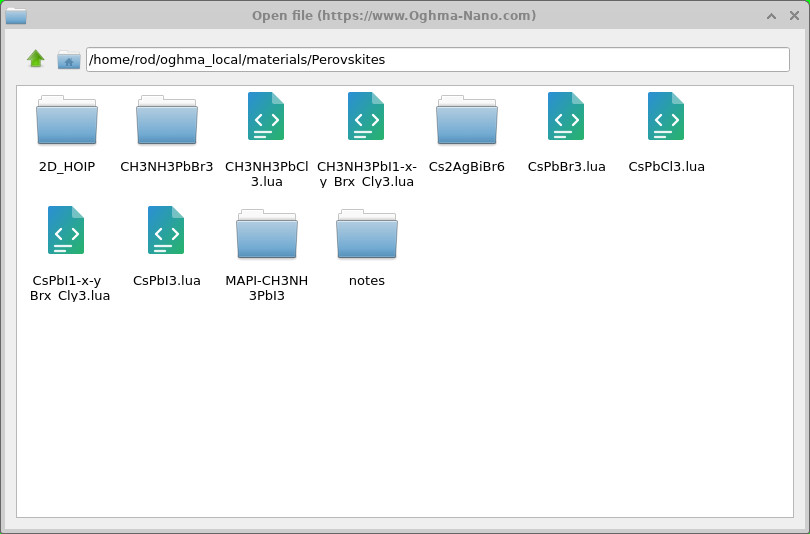
Dând dublu clic pe un script de material, întregul set de parametri al acestuia este importat în simularea curentă. Scriptul importat este copiat în directorul simulării, unde poate fi vizualizat sau modificat folosind editorul de cod. De exemplu, importarea scriptului CsPbBr3.lua înlocuiește parametrii inițiali ai materialului CsPbCl3 cu cei ai materialului CsPbBr3. Noile valori vor fi utilizate la următoarea rulare a simulării.Dând dublu clic pe un script de material, întregul set de parametri al acestuia este importat în simularea curentă. Scriptul importat este copiat în directorul simulării, unde poate fi vizualizat sau modificat folosind editorul de cod. De exemplu, importarea scriptului CsPbBr3.lua înlocuiește parametrii inițiali ai materialului CsPbCl3 cu cei ai materialului CsPbBr3. Noile valori vor fi utilizate la următoarea rulare a simulării.
Dacă modificați manual anumite valori, este recomandat să actualizați și referințele bibliografice aferente, astfel încât sursa fiecărui parametru să rămână clară. Rețineți că, în cazul acestor calcule în masă, modificarea scriptului Lua este cea care modifică materialul; nu este necesar să modificați editorul de straturi.Dacă modificați manual anumite valori, este recomandat să actualizați și referințele bibliografice aferente, astfel încât sursa fiecărui parametru să rămână clară. Rețineți că, în cazul acestor calcule în masă, modificarea scriptului Lua este cea care modifică materialul; nu este necesar să modificați editorul de straturi.
5. Executarea simulării și calcularea structurii de bandă.5. Executarea simulării și calcularea structurii de bandă.
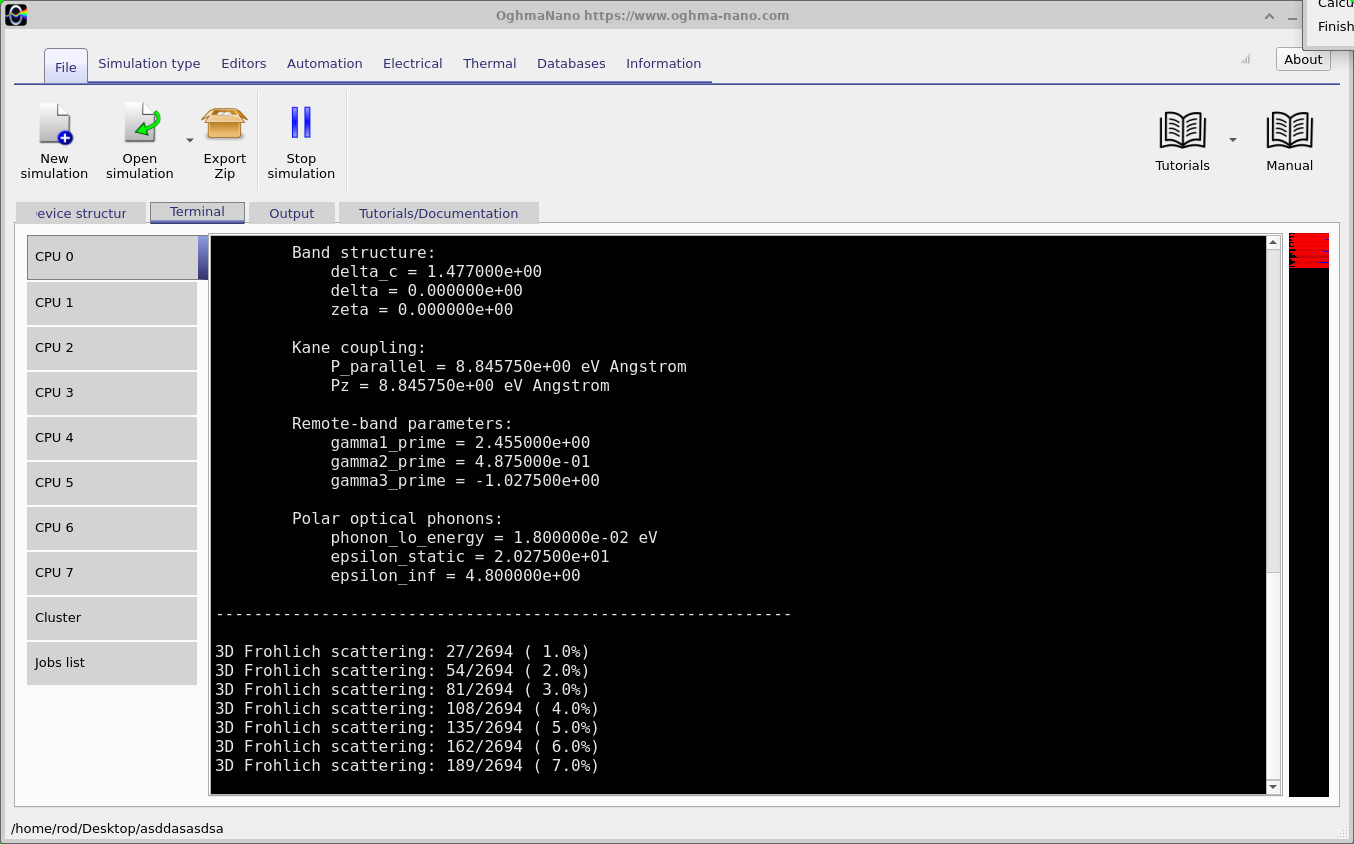
Acum suntem pregătiți să calculăm structura benzilor electronice a perovskitului nostru. Faceți clic pe „Rulează simularea” în fereastra principală OghmaNano. În fila „Terminal” vor fi afișate parametrii materialului utilizați, urmați de progresul calculului structurii benzilor și al împrăștierii (vezi ??). Este recomandat să verificați aceste valori, în special dacă ați modificat scriptul materialului sau ați selectat o compoziție cu halogeni amestecați.Acum suntem pregătiți să calculăm structura benzilor electronice a perovskitului nostru. Faceți clic pe „Rulează simularea” în fereastra principală OghmaNano. În fila „Terminal” vor fi afișate parametrii materialului utilizați, urmați de progresul calculului structurii benzilor și al împrăștierii (vezi ??). Este recomandat să verificați aceste valori, în special dacă ați modificat scriptul materialului sau ați selectat o compoziție cu halogeni amestecați.
În acest exemplu, calculăm proprietățile compusului CsPb(I0.5Br0.25Cl0.25)3. Parametrii afișați în Terminal pot fi verificați în raport cu valorile din ?? folosind metoda de interpolare liniară descrisă în secțiunea anterioară. De exemplu, divizarea spin-orbit este calculată astfel:În acest exemplu, calculăm proprietățile compusului CsPb(I0.5Br0.25Cl0.25)3. Parametrii afișați în Terminal pot fi verificați în raport cu valorile din ?? folosind metoda de interpolare liniară descrisă în secțiunea anterioară. De exemplu, divizarea spin-orbit este calculată astfel:
\[ \Delta_c = 0.5(1.494) + 0.25(1.476) + 0.25(1.444) = 1.477\ \mathrm{eV}. \]Aceasta este valoarea afișată de programul de rezolvare. Restul parametrilor structurii de bandă sunt calculați în același mod, oferind o verificare utilă pentru a confirma că compoziția aliajului selectată a fost încărcată corect.Aceasta este valoarea afișată de programul de rezolvare. Restul parametrilor structurii de bandă sunt calculați în același mod, oferind o verificare utilă pentru a confirma că compoziția aliajului selectată a fost încărcată corect.
După finalizarea simulării, deschideți fila „Rezultate” (vedeți ??). OghmaNano salvează rezultatele calculate ca fișiere CSV, care pot fi vizualizate direct în cadrul programului sau exportate pentru o analiză ulterioară. Benzile electronice individuale sunt salvate în directorul bands, în timp ce trei fișiere suplimentare oferă modalități convenabile de vizualizare a rezultatelor:După finalizarea simulării, deschideți fila „Rezultate” (vedeți ??). OghmaNano salvează rezultatele calculate ca fișiere CSV, care pot fi vizualizate direct în cadrul programului sau exportate pentru o analiză ulterioară. Benzile electronice individuale sunt salvate în directorul bands, în timp ce trei fișiere suplimentare oferă modalități convenabile de vizualizare a rezultatelor:
Ec.csv– benzile de conducție calculate.Ec.csv– benzile de conducție calculate.Ev.csv– benzile de valență calculate.Ev.csv– benzile de valență calculate.Ec_Ev.csv– structura combinată a benzii de conducție și a benzii de valență.Ec_Ev.csv– structura combinată a benzii de conducție și a benzii de valență.
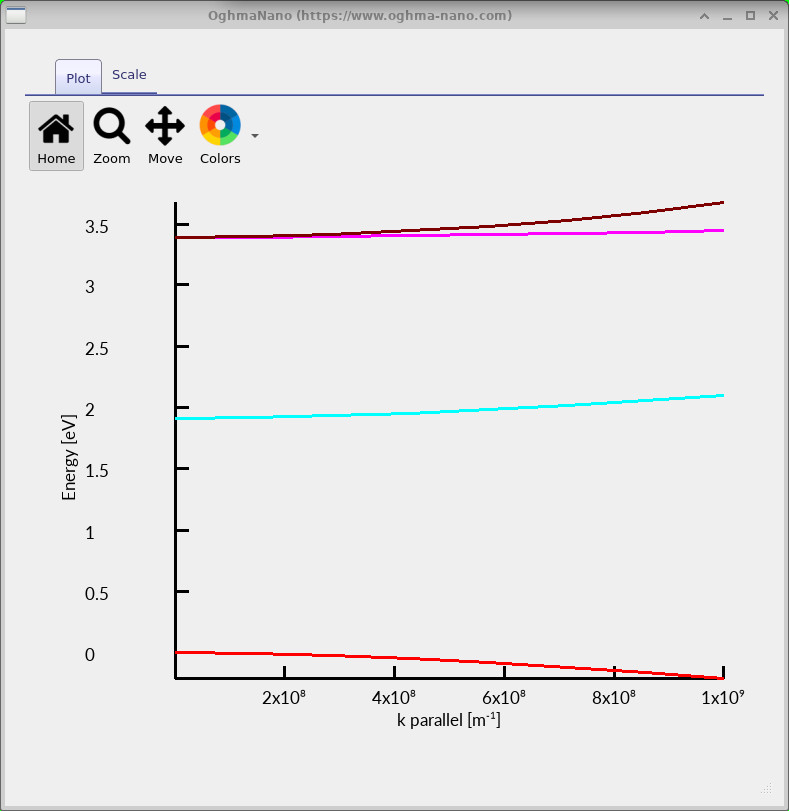
Faceți dublu clic pe Ec_Ev.csv pentru a afișa structura de bandă a perovskitului calculată, așa cum se arată în ??. Această diagramă prezintă modul în care energia stărilor electronice disponibile se modifică în funcție de vectorul de undă (k). Pe scurt, prezintă forma benzilor electronice, din care pot fi determinate proprietăți importante, cum ar fi lățimea de bandă și masele efective.Faceți dublu clic pe Ec_Ev.csv pentru a afișa structura de bandă a perovskitului calculată, așa cum se arată în ??. Această diagramă prezintă modul în care energia stărilor electronice disponibile se modifică în funcție de vectorul de undă (k). Pe scurt, prezintă forma benzilor electronice, din care pot fi determinate proprietăți importante, cum ar fi lățimea de bandă și masele efective.
Pentru a înțelege rezultatele, analizați mai întâi centrul graficului, unde k = 0 corespunde punctului R din zona Brillouin. Vârful benzii de valență este folosit ca referință energetică și, prin urmare, este setat la 0 eV. Pornind de la partea de jos a graficului și analizând în sus, se pot identifica trei caracteristici principale:Pentru a înțelege rezultatele, analizați mai întâi centrul graficului, unde k = 0 corespunde punctului R din zona Brillouin. Vârful benzii de valență este folosit ca referință energetică și, prin urmare, este setat la 0 eV. Pornind de la partea de jos a graficului și analizând în sus, se pot identifica trei caracteristici principale:
- Banda de valență (roșie): Cea mai înaltă bandă de valență are o curbură descendentă începând de la 0 eV. Curbura acesteia este legată de masa efectivă a golurilor din material.Banda de valență (roșie): Cea mai înaltă bandă de valență are o curbură descendentă începând de la 0 eV. Curbura acesteia este legată de masa efectivă a golurilor din material.
- Banda de conducție inferioară (cian): Aceasta începe la aproximativ 1,91 eV, determinând astfel intervalul de energie fundamental al perovskitului cu halogeni amestecați. Această valoare este în concordanță cu valoarea calculată prin interpolarea intervalelor de energie ale celor trei compuși puri din secțiunea anterioară (1,912 eV).Banda de conducție inferioară (cian): Aceasta începe la aproximativ 1,91 eV, determinând astfel intervalul de energie fundamental al perovskitului cu halogeni amestecați. Această valoare este în concordanță cu valoarea calculată prin interpolarea intervalelor de energie ale celor trei compuși puri din secțiunea anterioară (1,912 eV).
- Benzile de conducție superioare: Acestea încep la aproximativ 3,39 eV, cu aproximativ 1,477 eV deasupra celei mai joase benzi de conducție. Această separare este cauzată de cuplajul puternic dintre spin și orbita în perovskitele cu halogenuri de plumb. Benzile se separă pe măsură ce vectorul de undă crește, deoarece au curburi diferite.Benzile de conducție superioare: Acestea încep la aproximativ 3,39 eV, cu aproximativ 1,477 eV deasupra celei mai joase benzi de conducție. Această separare este cauzată de cuplajul puternic dintre spin și orbita în perovskitele cu halogenuri de plumb. Benzile se separă pe măsură ce vectorul de undă crește, deoarece au curburi diferite.
Un aspect important al structurii de bandă este curbura benzilor. Benzile care au o curbură mai pronunțată corespund, în general, purtătorilor de sarcină cu mase efective mai mici, în timp ce benzile mai puțin curbate corespund purtătorilor mai grei. Acest lucru devine deosebit de important atunci când se calculează mobilitatea purtătorilor de sarcină, deoarece structura de bandă determină modul în care electronii și golurile răspund la un câmp electric aplicat.Un aspect important al structurii de bandă este curbura benzilor. Benzile care au o curbură mai pronunțată corespund, în general, purtătorilor de sarcină cu mase efective mai mici, în timp ce benzile mai puțin curbate corespund purtătorilor mai grei. Acest lucru devine deosebit de important atunci când se calculează mobilitatea purtătorilor de sarcină, deoarece structura de bandă determină modul în care electronii și golurile răspund la un câmp electric aplicat.
În cele din urmă, este important să ne amintim că acest model descrie structura electronică din apropierea limitei de bandă, și nu pe întreaga zonă Brillouin. Domeniul vectorului de undă prezentat aici se extinde până la aproximativ 109 m−1 (0,1 Å−1), comparabil cu domeniul în care Gawarecki și colaboratorii săi demonstrează o bună concordanță cu calculele DFT (figura 3 din lucrarea lor). Prin urmare, predicțiile care se referă la puncte mult mai îndepărtate de punctul R ar trebui abordate cu precauție.În cele din urmă, este important să ne amintim că acest model descrie structura electronică din apropierea limitei de bandă, și nu pe întreaga zonă Brillouin. Domeniul vectorului de undă prezentat aici se extinde până la aproximativ 109 m−1 (0,1 Å−1), comparabil cu domeniul în care Gawarecki și colaboratorii săi demonstrează o bună concordanță cu calculele DFT (figura 3 din lucrarea lor). Prin urmare, predicțiile care se referă la puncte mult mai îndepărtate de punctul R ar trebui abordate cu precauție.
6. Calcularea structurii de bandă a perovskitelor cu halogeni amestecați.6. Calcularea structurii de bandă a perovskitelor cu halogeni amestecați.
Perovskitele cu halogeni amestecați oferă o modalitate convenabilă de a regla proprietățile electronice ale unui material prin modificarea proporțiilor relative de iod, brom și clor. De exemplu, înlocuirea unei părți din iodul din CsPbI3 cu brom duce, în general, la creșterea lățimii benzii de energie, permițând ajustarea proprietăților optice și electronice pentru diferite aplicații. În practică, cercetătorii efectuează adesea experimente cu compoziții care se situează undeva între cele trei compuși halogenați puri.Perovskitele cu halogeni amestecați oferă o modalitate convenabilă de a regla proprietățile electronice ale unui material prin modificarea proporțiilor relative de iod, brom și clor. De exemplu, înlocuirea unei părți din iodul din CsPbI3 cu brom duce, în general, la creșterea lățimii benzii de energie, permițând ajustarea proprietăților optice și electronice pentru diferite aplicații. În practică, cercetătorii efectuează adesea experimente cu compoziții care se situează undeva între cele trei compuși halogenați puri.
OghmaNano permite estimarea structurii de bandă a compozițiilor mixte de halide, indiferent de acestea, fără a fi necesar un set separat de parametri publicați pentru structura de bandă pentru fiecare amestec posibil. Acest lucru este deosebit de util atunci când se studiază materiale preparate în laborator: introducând compoziția unei probe, se poate calcula structura de bandă prezisă, se poate examina modul în care banda de energie variază în funcție de compoziție și, ulterior, se pot analiza proprietățile de împrăștiere și mobilitatea purtătorilor de sarcină. De asemenea, permite investigarea modului în care înlocuirea treptată a unui halogen cu altul afectează proprietățile electronice ale materialului.OghmaNano permite estimarea structurii de bandă a compozițiilor mixte de halide, indiferent de acestea, fără a fi necesar un set separat de parametri publicați pentru structura de bandă pentru fiecare amestec posibil. Acest lucru este deosebit de util atunci când se studiază materiale preparate în laborator: introducând compoziția unei probe, se poate calcula structura de bandă prezisă, se poate examina modul în care banda de energie variază în funcție de compoziție și, ulterior, se pot analiza proprietățile de împrăștiere și mobilitatea purtătorilor de sarcină. De asemenea, permite investigarea modului în care înlocuirea treptată a unui halogen cu altul afectează proprietățile electronice ale materialului.
Sunt prezentate două tipuri de materiale cu halogeni amestecați: CsPb(I1−x−yBrxCly)3 și echivalentul său cu metilamoniu (MA). Aici, x reprezintă fracția de bromură, y reprezintă fracția de clorură, iar restul, 1 − x − y, reprezintă fracția de iodură. Fracțiile trebuie să satisfacă condițiile x ≥ 0, y ≥ 0 și x + y ≤ 1, astfel încât compoziția totală a halogenilor să fie întotdeauna de 100%.Sunt prezentate două tipuri de materiale cu halogeni amestecați: CsPb(I1−x−yBrxCly)3 și echivalentul său cu metilamoniu (MA). Aici, x reprezintă fracția de bromură, y reprezintă fracția de clorură, iar restul, 1 − x − y, reprezintă fracția de iodură. Fracțiile trebuie să satisfacă condițiile x ≥ 0, y ≥ 0 și x + y ≤ 1, astfel încât compoziția totală a halogenilor să fie întotdeauna de 100%.
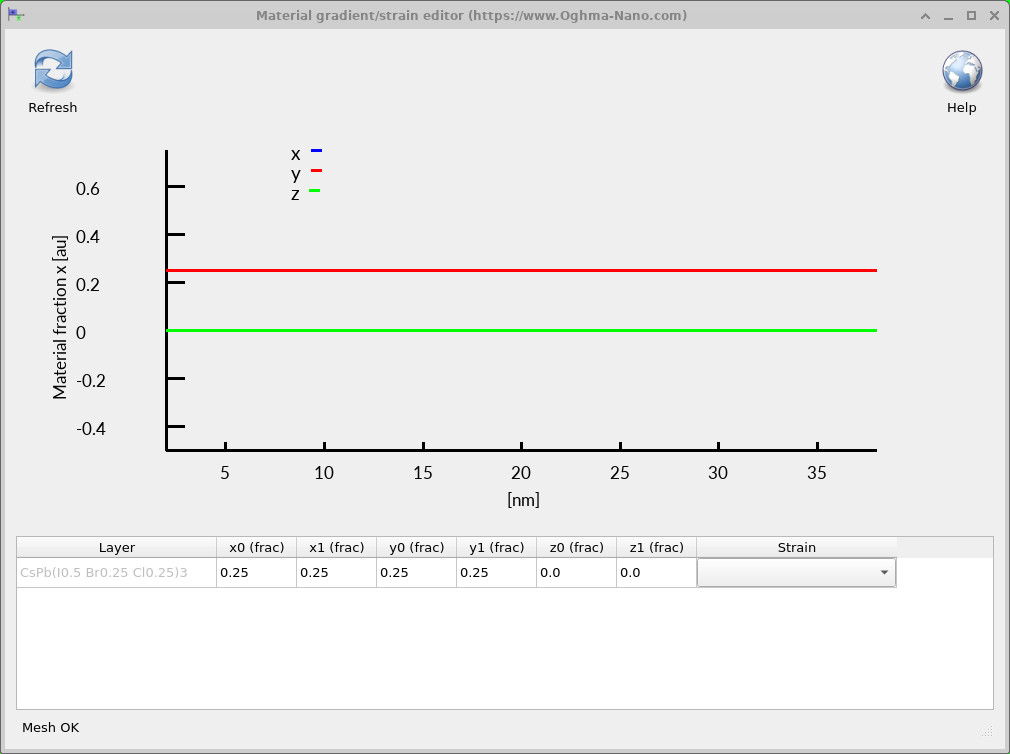
Pentru a calcula proprietățile unui aliaj, mai întâi importați scriptul corespunzător pentru materialul compus din halogeni, folosind metoda descrisă în secțiunea anterioară. Apoi, deschideți fila „Electrical” și faceți clic pe „Gradients/Strain” (vezi ??). Aceasta va deschide editorul de compoziție a materialului (vezi ??), unde pot fi introduse proporțiile de bromură și clorură.Pentru a calcula proprietățile unui aliaj, mai întâi importați scriptul corespunzător pentru materialul compus din halogeni, folosind metoda descrisă în secțiunea anterioară. Apoi, deschideți fila „Electrical” și faceți clic pe „Gradients/Strain” (vezi ??). Aceasta va deschide editorul de compoziție a materialului (vezi ??), unde pot fi introduse proporțiile de bromură și clorură.
Editorul permite specificarea compoziției la începutul (x0, y0, z0) și la sfârșitul (x1, y1, z1) stratului. Deoarece efectuăm un calcul în masă, compoziția ar trebui să fie uniformă, deci introduceți aceleași valori la ambele capete. De exemplu, dacă stabilim x0 = x1 = 0,25 și y0 = y1 = 0,25, obținem CsPb(I0,5Br0,25Cl0,25)3, care conține 50% iodură, 25% bromură și 25% clorură. Acest lucru este ilustrat în ??. Valorile z nu sunt utilizate de aceste scripturi pentru materiale.Editorul permite specificarea compoziției la începutul (x0, y0, z0) și la sfârșitul (x1, y1, z1) stratului. Deoarece efectuăm un calcul în masă, compoziția ar trebui să fie uniformă, deci introduceți aceleași valori la ambele capete. De exemplu, dacă stabilim x0 = x1 = 0,25 și y0 = y1 = 0,25, obținem CsPb(I0,5Br0,25Cl0,25)3, care conține 50% iodură, 25% bromură și 25% clorură. Acest lucru este ilustrat în ??. Valorile z nu sunt utilizate de aceste scripturi pentru materiale.
Pentru a estima proprietățile electronice ale unui aliaj, OghmaNano utilizează interpolarea liniară între parametrii celor trei compuși puri. Aceștia sunt aceiași parametri ai materialului publicați în ??. În loc să interpoleze structura de bandă finală, software-ul calculează mai întâi un nou set de parametri ai materialului pentru compoziția aleasă și apoi utilizează acești parametri pentru a efectua calculul structurii de bandă.Pentru a estima proprietățile electronice ale unui aliaj, OghmaNano utilizează interpolarea liniară între parametrii celor trei compuși puri. Aceștia sunt aceiași parametri ai materialului publicați în ??. În loc să interpoleze structura de bandă finală, software-ul calculează mai întâi un nou set de parametri ai materialului pentru compoziția aleasă și apoi utilizează acești parametri pentru a efectua calculul structurii de bandă.
De exemplu, banda interzisă, descompunerea spin-orbită și parametrii care controlează forma benzilor electronice sunt calculați, în fiecare caz, ca o medie ponderată a valorilor iodului, bromului și clorului. Expresia generală este:De exemplu, banda interzisă, descompunerea spin-orbită și parametrii care controlează forma benzilor electronice sunt calculați, în fiecare caz, ca o medie ponderată a valorilor iodului, bromului și clorului. Expresia generală este:
\[ p(x,y) = (1-x-y)\,p_{\mathrm{I}} + x\,p_{\mathrm{Br}} + y\,p_{\mathrm{Cl}}, \]unde p reprezintă un anumit parametru al materialului, iar pI, pBr și pCl sunt valorile corespunzătoare pentru cele trei compuși puri. În exemplul de mai sus, calculul utilizează 50% din valoarea iodului, 25% din valoarea bromului și 25% din valoarea clorului.unde p reprezintă un anumit parametru al materialului, iar pI, pBr și pCl sunt valorile corespunzătoare pentru cele trei compuși puri. În exemplul de mai sus, calculul utilizează 50% din valoarea iodului, 25% din valoarea bromului și 25% din valoarea clorului.
Ca exemplu, utilizând valorile intervalelor de energie din tabelul de parametri, intervalul de energie estimat pentru CsPb(I0.5Br0.25Cl0.25)3 este:Ca exemplu, utilizând valorile intervalelor de energie din tabelul de parametri, intervalul de energie estimat pentru CsPb(I0.5Br0.25Cl0.25)3 este:
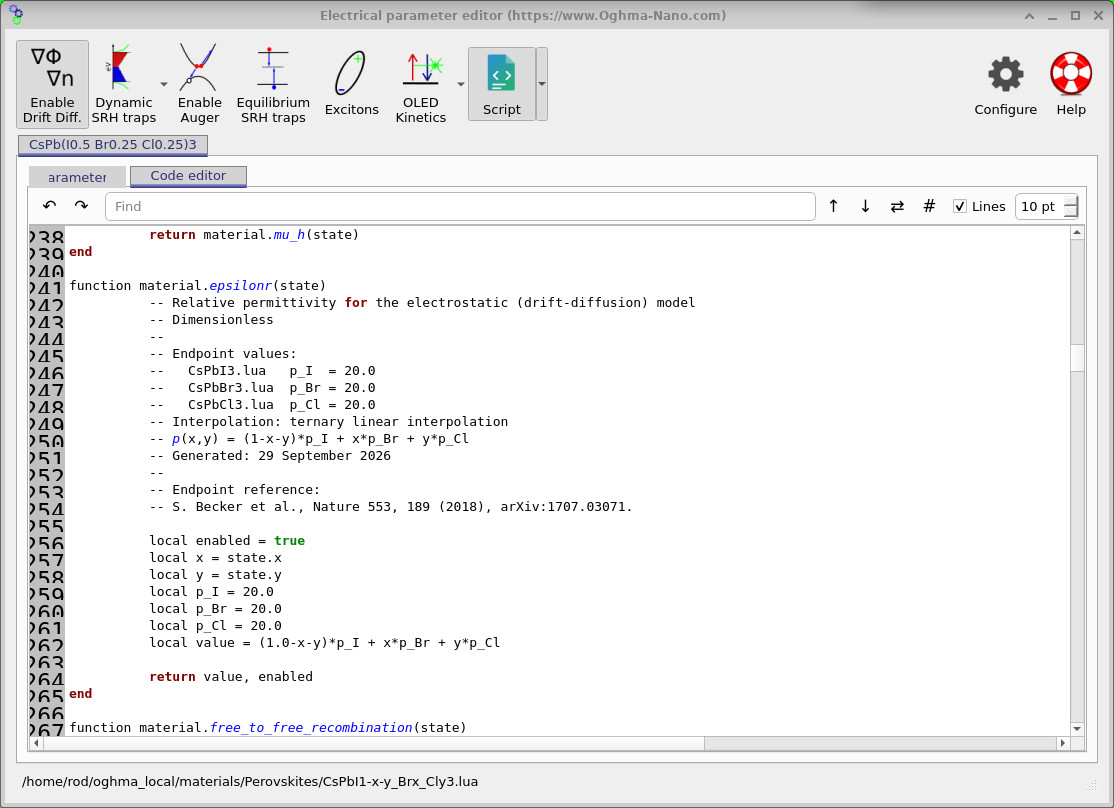
\[ E_g = 0.5(1.416) + 0.25(2.073) + 0.25(2.744) = 1.912\ \mathrm{eV}. \]Aceeași metodă de interpolare este aplicată și celorlalte proprietăți numerice din scriptul materialului, inclusiv permitivității relative prezentată în ??. În cazul în care o proprietate depinde de temperatură, coeficienții corespunzători sunt interpolați. Acest lucru permite generarea unui set coerent de parametri pentru orice compoziție mixtă de halogeni aleasă și apoi utilizarea acestora pentru a calcula structura benzilor electronice și proprietățile de transport ulterioare.Aceeași metodă de interpolare este aplicată și celorlalte proprietăți numerice din scriptul materialului, inclusiv permitivității relative prezentată în ??. În cazul în care o proprietate depinde de temperatură, coeficienții corespunzători sunt interpolați. Acest lucru permite generarea unui set coerent de parametri pentru orice compoziție mixtă de halogeni aleasă și apoi utilizarea acestora pentru a calcula structura benzilor electronice și proprietățile de transport ulterioare.
Interpolația liniară reprezintă un punct de plecare util pentru a analiza compozițiile materialelor, în special atunci când datele experimentale sunt limitate. Cu toate acestea, perovskitele reale, care conțin un amestec de halogeni, nu prezintă întotdeauna un comportament liniar. De exemplu, banda de energie poate prezenta o curbură, caz în care valoarea măsurată diferă de cea prezisă prin interpolare simplă. Modelul nu ia în considerare în mod explicit dezordinea locală a aliajului și păstrează ipotezele privind faza cristalină ale parametrilor inițiali. Pentru comparații cantitative cu un anumit eșantion de laborator, proprietățile calculate ar trebui, prin urmare, verificate în raport cu măsurătorile experimentale, ajustând scriptul Lua al materialului, după caz.Interpolația liniară reprezintă un punct de plecare util pentru a analiza compozițiile materialelor, în special atunci când datele experimentale sunt limitate. Cu toate acestea, perovskitele reale, care conțin un amestec de halogeni, nu prezintă întotdeauna un comportament liniar. De exemplu, banda de energie poate prezenta o curbură, caz în care valoarea măsurată diferă de cea prezisă prin interpolare simplă. Modelul nu ia în considerare în mod explicit dezordinea locală a aliajului și păstrează ipotezele privind faza cristalină ale parametrilor inițiali. Pentru comparații cantitative cu un anumit eșantion de laborator, proprietățile calculate ar trebui, prin urmare, verificate în raport cu măsurătorile experimentale, ajustând scriptul Lua al materialului, după caz.
6. Calcularea mobilității purtătorilor de sarcină și a împrăștierii în perovskite.6. Calcularea mobilității purtătorilor de sarcină și a împrăștierii în perovskite.
După ce a calculat structura benzilor electronice, OghmaNano poate utiliza acum aceste rezultate pentru a determina cât de ușor se deplasează electronii și găurile prin perovskit. Acest lucru ne obligă să luăm în considerare nu numai forma benzilor electronice, ci și modul în care purtătorii de sarcină interacționează cu vibrațiile rețelei cristaline, cunoscute sub numele de fononi. Aceste interacțiuni împrăștie purtătorii, limitându-le mobilitatea.După ce a calculat structura benzilor electronice, OghmaNano poate utiliza acum aceste rezultate pentru a determina cât de ușor se deplasează electronii și găurile prin perovskit. Acest lucru ne obligă să luăm în considerare nu numai forma benzilor electronice, ci și modul în care purtătorii de sarcină interacționează cu vibrațiile rețelei cristaline, cunoscute sub numele de fononi. Aceste interacțiuni împrăștie purtătorii, limitându-le mobilitatea.
În cazul perovskitelor cu halogenuri, o sursă importantă de împrăștiere este interacțiunea dintre purtătorii de sarcină și fononii optici longitudinali (LO), cunoscută sub numele de împrăștiere Fröhlich a electronilor și fononilor. Intensitatea acestei interacțiuni depinde de energia fononilor și de proprietățile dielectrice ale materialului. OghmaNano utilizează benzile electronice calculate, împreună cu parametrii fononilor definiți în scriptul Lua al materialului, pentru a evalua aceste procese de împrăștiere și a estima mobilitatea rezultantă a purtătorilor de sarcină. O explicație mai detaliată a principiilor fizice implicate poate fi găsită în ghidul nostru despre împrăștierea Fröhlich a electronilor și fononilor.În cazul perovskitelor cu halogenuri, o sursă importantă de împrăștiere este interacțiunea dintre purtătorii de sarcină și fononii optici longitudinali (LO), cunoscută sub numele de împrăștiere Fröhlich a electronilor și fononilor. Intensitatea acestei interacțiuni depinde de energia fononilor și de proprietățile dielectrice ale materialului. OghmaNano utilizează benzile electronice calculate, împreună cu parametrii fononilor definiți în scriptul Lua al materialului, pentru a evalua aceste procese de împrăștiere și a estima mobilitatea rezultantă a purtătorilor de sarcină. O explicație mai detaliată a principiilor fizice implicate poate fi găsită în ghidul nostru despre împrăștierea Fröhlich a electronilor și fononilor.
Parametrii fononici sunt obținuți din surse bibliografice separate, menționate în documentele materialelor; ei nu fac parte din setul inițial de parametri ai structurii de bandă al lui Gawarecki și colaboratorii. Prin urmare, mobilitățile calculate aici sunt mobilități limitate de modelul Fröhlich, descriind transportul de sarcină atunci când acest mecanism de împrăștiere este luat în considerare.Parametrii fononici sunt obținuți din surse bibliografice separate, menționate în documentele materialelor; ei nu fac parte din setul inițial de parametri ai structurii de bandă al lui Gawarecki și colaboratorii. Prin urmare, mobilitățile calculate aici sunt mobilități limitate de modelul Fröhlich, descriind transportul de sarcină atunci când acest mecanism de împrăștiere este luat în considerare.
După finalizarea simulării, deschideți fila „Rezultate” (vedeți ??). Pe lângă fișierele cu structura benzilor discutate anterior, veți găsi două directoare importante: scattering și mobility. Acestea conțin ratele de împrăștiere calculate, timpii de relaxare, statisticile purtătorilor de sarcină și rezultatele privind mobilitatea.După finalizarea simulării, deschideți fila „Rezultate” (vedeți ??). Pe lângă fișierele cu structura benzilor discutate anterior, veți găsi două directoare importante: scattering și mobility. Acestea conțin ratele de împrăștiere calculate, timpii de relaxare, statisticile purtătorilor de sarcină și rezultatele privind mobilitatea.
Deschiderea directorului scattering (vezi ??) dezvăluie o serie de fișiere CSV care descriu împrăștierea Fröhlich pentru diferite benzi electronice. Fișierele care conțin frohlich_rate indică rata de împrăștiere, în timp ce cele care conțin frohlich_tau oferă timpul de relaxare corespunzător. O rată de împrăștiere mai mare înseamnă, în general, că purtătorii de sarcină suferă împrăștiere mai frecvent, ceea ce duce la un timp de relaxare mai scurt.Deschiderea directorului scattering (vezi ??) dezvăluie o serie de fișiere CSV care descriu împrăștierea Fröhlich pentru diferite benzi electronice. Fișierele care conțin frohlich_rate indică rata de împrăștiere, în timp ce cele care conțin frohlich_tau oferă timpul de relaxare corespunzător. O rată de împrăștiere mai mare înseamnă, în general, că purtătorii de sarcină suferă împrăștiere mai frecvent, ceea ce duce la un timp de relaxare mai scurt.
În continuare, deschideți directorul mobility (vedeți ??). Acesta conține mobilitățile calculate ale electronilor și ale găurilor, ratele efective de împrăștiere, timpii de relaxare și nivelurile Fermi, exprimate ca funcții ale densității purtătorilor de sarcină. Aceste fișiere ne permit să analizăm modul în care se modifică proprietățile de transport pe măsură ce sunt introduși mai mulți purtători de sarcină în material.În continuare, deschideți directorul mobility (vedeți ??). Acesta conține mobilitățile calculate ale electronilor și ale găurilor, ratele efective de împrăștiere, timpii de relaxare și nivelurile Fermi, exprimate ca funcții ale densității purtătorilor de sarcină. Aceste fișiere ne permit să analizăm modul în care se modifică proprietățile de transport pe măsură ce sunt introduși mai mulți purtători de sarcină în material.
scattering și mobility.Rezultatele simulării care prezintă directoarele scattering și mobility.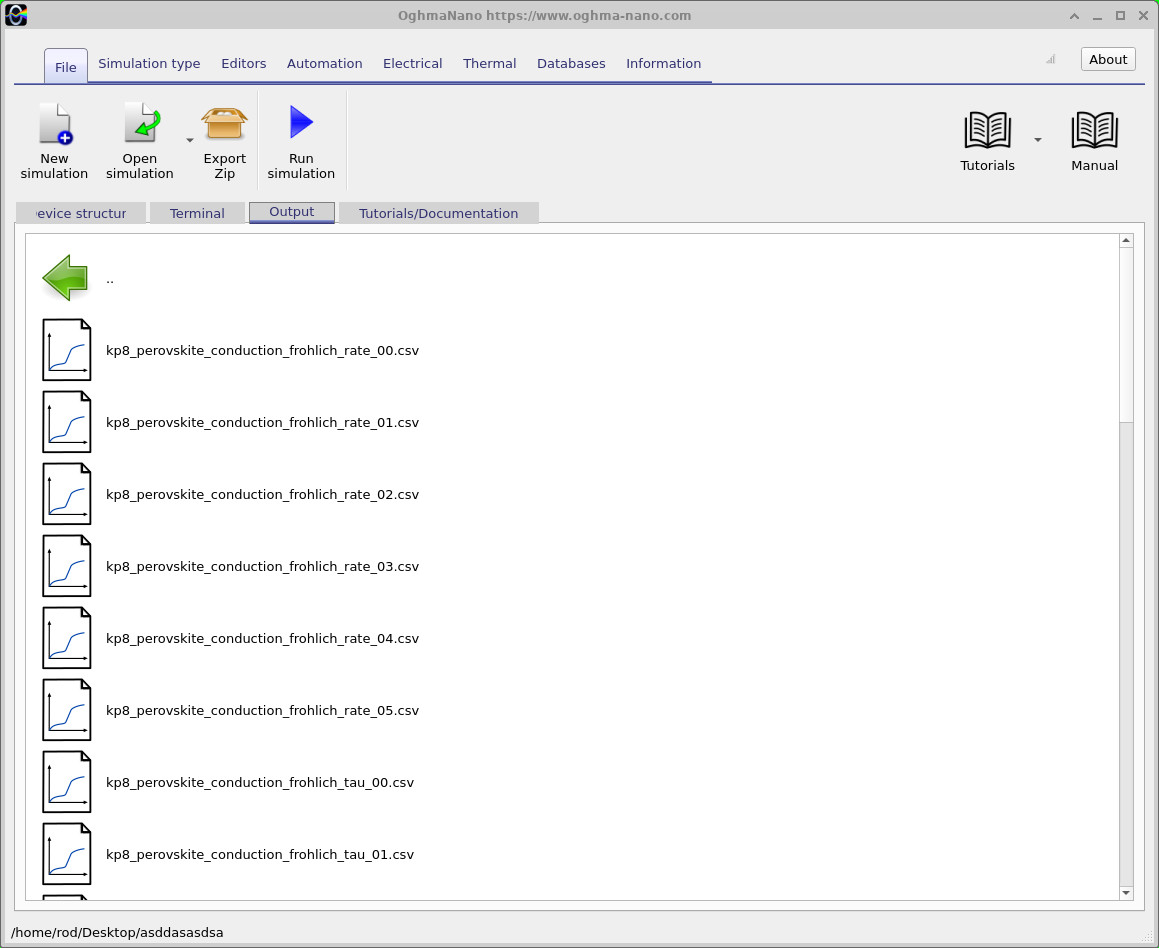
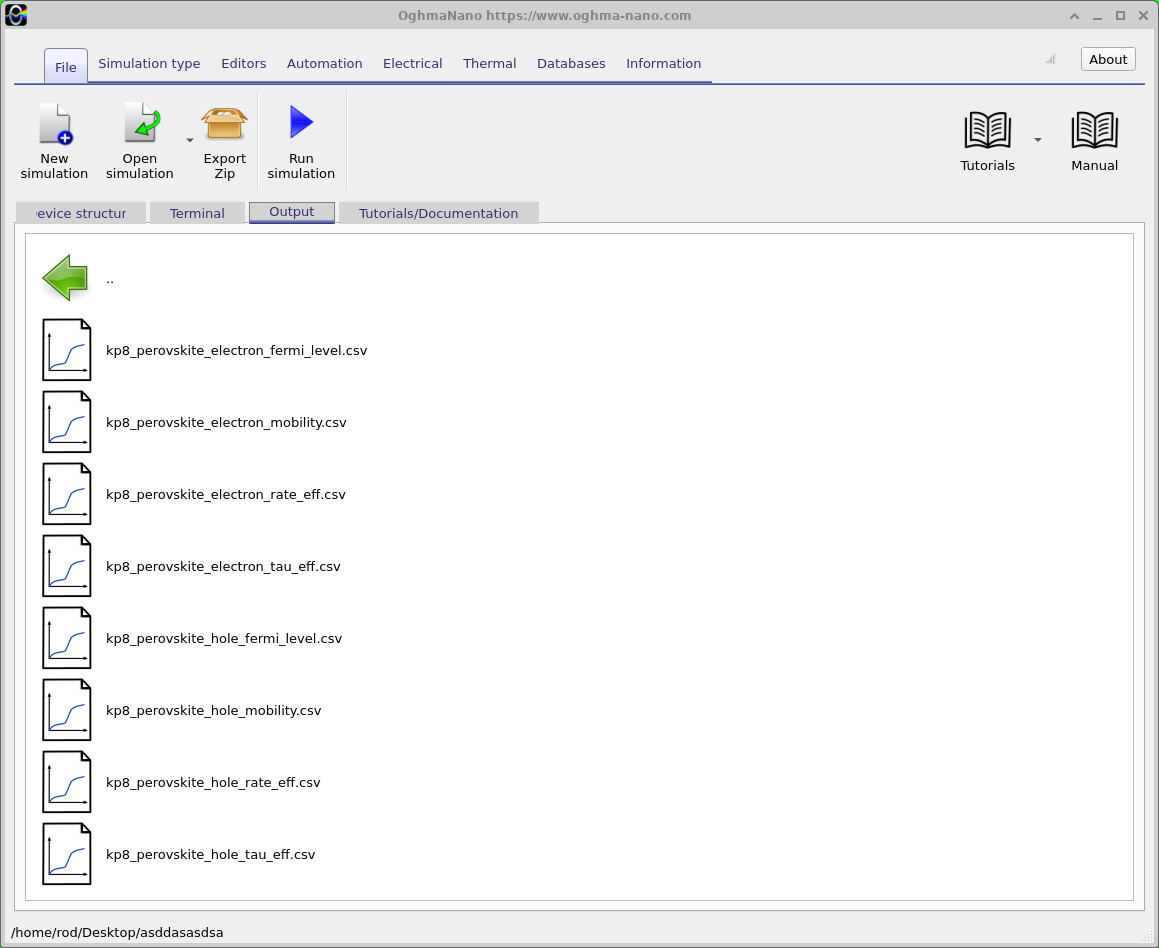
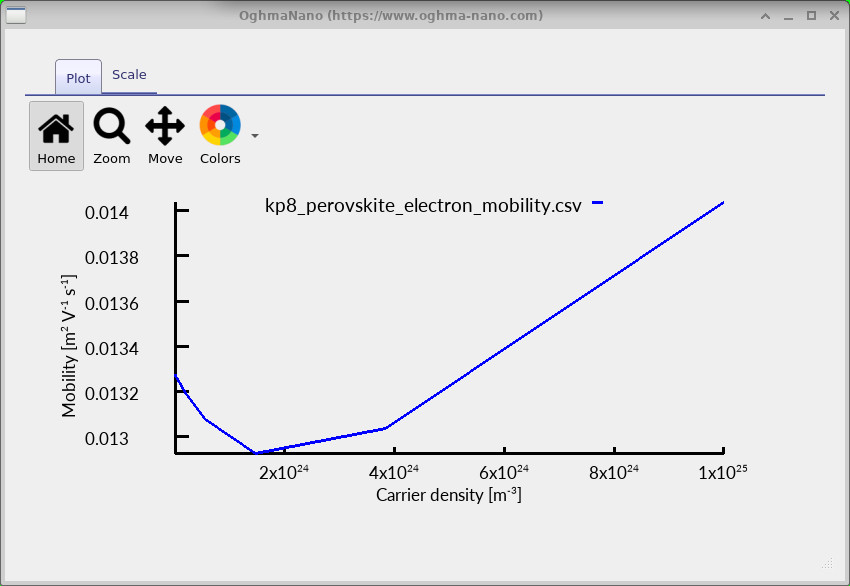
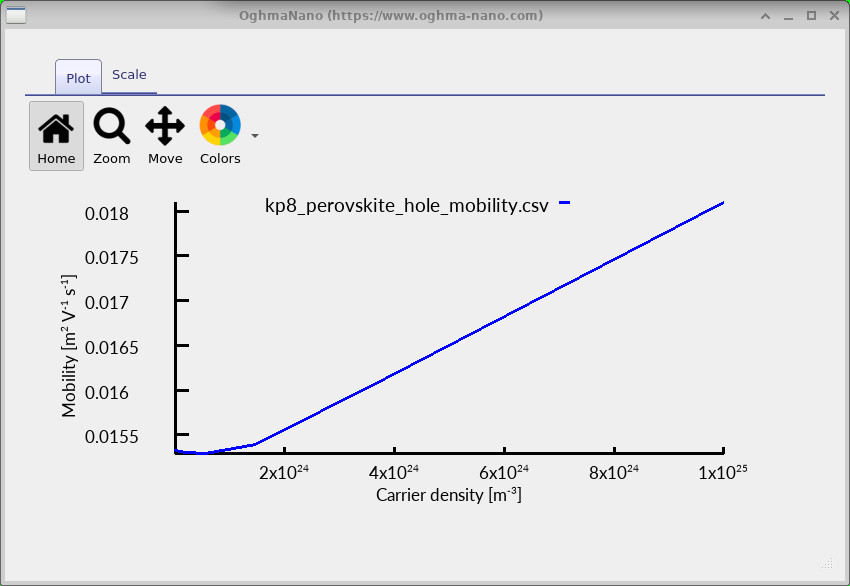
Pentru a analiza rezultatele, faceți dublu clic pe kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv și kp8_perovskite_hole_mobility.csv. Graficele rezultate sunt prezentate mai jos pentru CsPb(I0.5Br0.25Cl0.25)3.Pentru a analiza rezultatele, faceți dublu clic pe kp8_perovskite_electron_fermi_level.csv, kp8_perovskite_electron_mobility.csv și kp8_perovskite_hole_mobility.csv. Graficele rezultate sunt prezentate mai jos pentru CsPb(I0.5Br0.25Cl0.25)3.
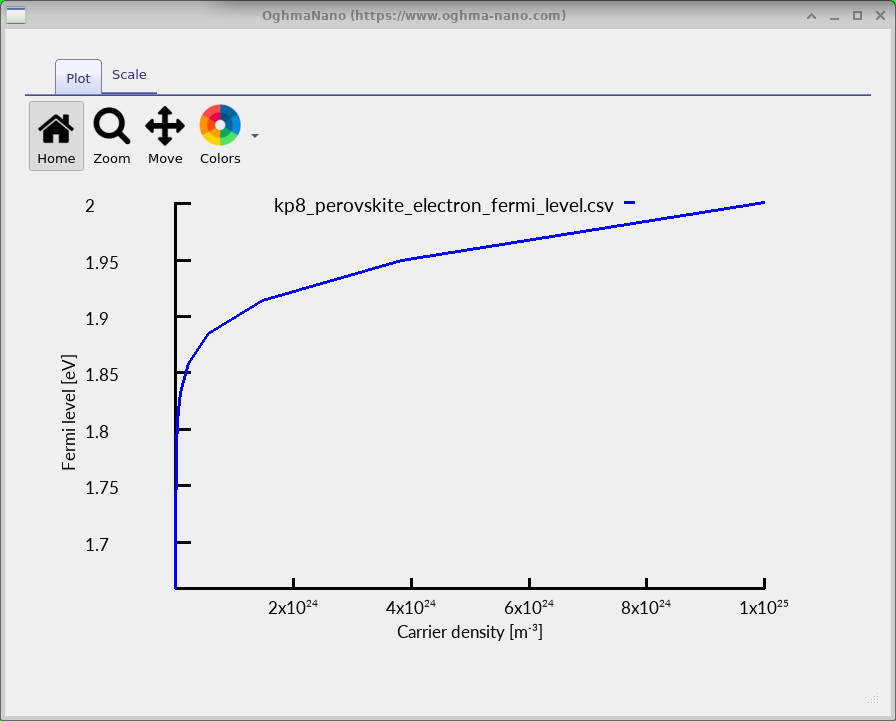
Prima diagramă (vezi ??) ilustrează modul în care nivelul Fermi al electronilor se modifică în funcție de densitatea purtătorilor de sarcină. Nivelul Fermi descrie modul în care electronii sunt distribuiți printre stările electronice disponibile. Pe măsură ce sunt introduși mai mulți electroni în material, stările cu energie mai mică devin din ce în ce mai ocupate, iar nivelul Fermi se deplasează în sus. Pentru acest aliaj, banda de conducție inferioară începe la aproximativ 1,91 eV. Pe măsură ce nivelul Fermi se apropie și intră în această bandă, distribuția electronilor se modifică, ceea ce poate afecta, de asemenea, proprietățile de transport calculate.Prima diagramă (vezi ??) ilustrează modul în care nivelul Fermi al electronilor se modifică în funcție de densitatea purtătorilor de sarcină. Nivelul Fermi descrie modul în care electronii sunt distribuiți printre stările electronice disponibile. Pe măsură ce sunt introduși mai mulți electroni în material, stările cu energie mai mică devin din ce în ce mai ocupate, iar nivelul Fermi se deplasează în sus. Pentru acest aliaj, banda de conducție inferioară începe la aproximativ 1,91 eV. Pe măsură ce nivelul Fermi se apropie și intră în această bandă, distribuția electronilor se modifică, ceea ce poate afecta, de asemenea, proprietățile de transport calculate.
Cele două grafice rămase prezintă mobilitățile corespunzătoare ale electronilor și ale golurilor. Este interesant faptul că mobilitatea nu rămâne constantă pe măsură ce densitatea purtătorilor de sarcină crește. În acest exemplu, mobilitatea electronilor scade inițial ușor, înainte de a crește la densități mai mari (vezi ??). Mobilitatea calculată a golurilor crește pe majoritatea aceleiași plaje de densitate (vezi ??).Cele două grafice rămase prezintă mobilitățile corespunzătoare ale electronilor și ale golurilor. Este interesant faptul că mobilitatea nu rămâne constantă pe măsură ce densitatea purtătorilor de sarcină crește. În acest exemplu, mobilitatea electronilor scade inițial ușor, înainte de a crește la densități mai mari (vezi ??). Mobilitatea calculată a golurilor crește pe majoritatea aceleiași plaje de densitate (vezi ??).
Mobilitatea calculată poate crește sau scădea în funcție de densitatea purtătorilor de sarcină, în funcție de material. Acest comportament este determinat de doi factori principali:Mobilitatea calculată poate crește sau scădea în funcție de densitatea purtătorilor de sarcină, în funcție de material. Acest comportament este determinat de doi factori principali:
- Structura benzilor de energie: Pe măsură ce densitatea purtătorilor de sarcină crește, stările electronice cu energie mai mare devin ocupate. Aceste stări pot avea curbură diferită a benzilor și viteze diferite ale purtătorilor de sarcină, ceea ce modifică ușurința cu care sarcina electrică se deplasează prin material.Structura benzilor de energie: Pe măsură ce densitatea purtătorilor de sarcină crește, stările electronice cu energie mai mare devin ocupate. Aceste stări pot avea curbură diferită a benzilor și viteze diferite ale purtătorilor de sarcină, ceea ce modifică ușurința cu care sarcina electrică se deplasează prin material.
- Împrăștiere: Viteza cu care purtătorii de sarcină interacționează cu fononii optici depinde, de asemenea, de energia acestora. Dacă purtătorii de sarcină ocupă din ce în ce mai mult stări cu rate de împrăștiere mai mici, mobilitatea poate crește. În schimb, o împrăștiere mai puternică poate duce la o scădere a mobilității.Împrăștiere: Viteza cu care purtătorii de sarcină interacționează cu fononii optici depinde, de asemenea, de energia acestora. Dacă purtătorii de sarcină ocupă din ce în ce mai mult stări cu rate de împrăștiere mai mici, mobilitatea poate crește. În schimb, o împrăștiere mai puternică poate duce la o scădere a mobilității.
În cazul perovskitului cu halogeni amestecați analizat aici, mobilitatea electronică calculată scade inițial ușor, apoi crește, în timp ce mobilitatea găurilor crește pe majoritatea intervalului de densitate reprezentat grafic. Alte compoziții de perovskit pot prezenta tendințe diferite, deoarece structurile lor de bandă și ratele de împrăștiere diferă. Prin urmare, aceste calcule ne permit să analizăm modul în care modificarea compoziției materialului afectează transportul purtătorilor de sarcină.În cazul perovskitului cu halogeni amestecați analizat aici, mobilitatea electronică calculată scade inițial ușor, apoi crește, în timp ce mobilitatea găurilor crește pe majoritatea intervalului de densitate reprezentat grafic. Alte compoziții de perovskit pot prezenta tendințe diferite, deoarece structurile lor de bandă și ratele de împrăștiere diferă. Prin urmare, aceste calcule ne permit să analizăm modul în care modificarea compoziției materialului afectează transportul purtătorilor de sarcină.
7. Domeniul de aplicare și limitele modelului.7. Domeniul de aplicare și limitele modelului.
Abordarea prezentată în acest tutorial oferă o metodă de calcul bazată pe principiile fizicii pentru a determina structura benzilor electronice și mobilitatea purtătorilor de sarcină în cazul perovskitelor metal-halogenate tridimensionale. Dispersia electron-fonon a lui Fröhlich este recunoscută pe scară largă ca fiind un mecanism intrinsec major care limitează mobilitatea purtătorilor de sarcină în aceste materiale, în special la temperatura camerei. Prin urmare, includerea acestei interacțiuni oferă o modalitate relevantă din punct de vedere fizic de a investiga transportul de sarcină și de a compara diferite compoziții de perovskite.Abordarea prezentată în acest tutorial oferă o metodă de calcul bazată pe principiile fizicii pentru a determina structura benzilor electronice și mobilitatea purtătorilor de sarcină în cazul perovskitelor metal-halogenate tridimensionale. Dispersia electron-fonon a lui Fröhlich este recunoscută pe scară largă ca fiind un mecanism intrinsec major care limitează mobilitatea purtătorilor de sarcină în aceste materiale, în special la temperatura camerei. Prin urmare, includerea acestei interacțiuni oferă o modalitate relevantă din punct de vedere fizic de a investiga transportul de sarcină și de a compara diferite compoziții de perovskite.
Modelul combină structura electronică calculată cu împrăștierea fononilor optici polari pentru a determina ratele de împrăștiere, timpii de relaxare și mobilitatea purtătorilor de sarcină, în funcție de energie. Principalele ipoteze sunt:Modelul combină structura electronică calculată cu împrăștierea fononilor optici polari pentru a determina ratele de împrăștiere, timpii de relaxare și mobilitatea purtătorilor de sarcină, în funcție de energie. Principalele ipoteze sunt:
- Mecanisme de împrăștiere: Implementarea actuală ia în considerare împrăștierea Fröhlich, dar nu include încă împrăștierea fononilor acustici, împrăștierea datorată defectelor sau împrăștierea datorată impurităților ionizate. Prin urmare, rezultatele reprezintă mobilitatea limitată de mecanismul Fröhlich, și nu efectele combinate ale tuturor mecanismelor de împrăștiere.Mecanisme de împrăștiere: Implementarea actuală ia în considerare împrăștierea Fröhlich, dar nu include încă împrăștierea fononilor acustici, împrăștierea datorată defectelor sau împrăștierea datorată impurităților ionizate. Prin urmare, rezultatele reprezintă mobilitatea limitată de mecanismul Fröhlich, și nu efectele combinate ale tuturor mecanismelor de împrăștiere.
- Material ideal pentru calculul proprietăților în vrac: calculul descrie un cristal omogen, tridimensional. Efectele asociate cu limitele de grăunte, suprafețele, interfețele și confinarea cuantică nu sunt incluse în mod explicit.Material ideal pentru calculul proprietăților în vrac: calculul descrie un cristal omogen, tridimensional. Efectele asociate cu limitele de grăunte, suprafețele, interfețele și confinarea cuantică nu sunt incluse în mod explicit.
- Structura cristalină și structura benzilor de energie: calculele utilizează structurile cubice și pseudo-cubice considerate de Gawarecki și colaboratorii săi și descriu benzile electronice din apropierea punctului R al zonei Brillouin. Alte faze cristaline și tranziții de fază structurale nu sunt luate în considerare în mod automat.Structura cristalină și structura benzilor de energie: calculele utilizează structurile cubice și pseudo-cubice considerate de Gawarecki și colaboratorii săi și descriu benzile electronice din apropierea punctului R al zonei Brillouin. Alte faze cristaline și tranziții de fază structurale nu sunt luate în considerare în mod automat.
- Aliaje cu halogeni amestecați: Proprietățile compozițiilor cu halogeni amestecați sunt estimate prin interpolare liniară între compușii puri. Acest lucru permite explorarea unor compoziții arbitrare, deși efecte precum deformarea benzii de energie și dezordinea locală a aliajului nu sunt incluse în mod explicit.Aliaje cu halogeni amestecați: Proprietățile compozițiilor cu halogeni amestecați sunt estimate prin interpolare liniară între compușii puri. Acest lucru permite explorarea unor compoziții arbitrare, deși efecte precum deformarea benzii de energie și dezordinea locală a aliajului nu sunt incluse în mod explicit.
Combinând o structură electronică detaliată cu unul dintre principalele mecanisme intrinseci de împrăștiere din perovskitele metalo-halogenice, OghmaNano oferă o metodă utilă și eficientă din punct de vedere computațional pentru calcularea mobilității limitate de fononi. Aceasta este deosebit de potrivită pentru a analiza tendințele materialelor, a compara compozițiile halogenice și a înțelege modul în care modificările structurii electronice influențează transportul de sarcină.Combinând o structură electronică detaliată cu unul dintre principalele mecanisme intrinseci de împrăștiere din perovskitele metalo-halogenice, OghmaNano oferă o metodă utilă și eficientă din punct de vedere computațional pentru calcularea mobilității limitate de fononi. Aceasta este deosebit de potrivită pentru a analiza tendințele materialelor, a compara compozițiile halogenice și a înțelege modul în care modificările structurii electronice influențează transportul de sarcină.
8. Explorări suplimentare.8. Explorări suplimentare.
Acum că puteți calcula structurile de bandă ale perovskitelor, ratele de împrăștiere și mobilitatea purtătorilor de sarcină, încercați să modificați parametrii materialului pentru a vedea cum diferite compoziții influențează rezultatele. Mai jos sunt prezentate trei puncte de plecare utile:Acum că puteți calcula structurile de bandă ale perovskitelor, ratele de împrăștiere și mobilitatea purtătorilor de sarcină, încercați să modificați parametrii materialului pentru a vedea cum diferite compoziții influențează rezultatele. Mai jos sunt prezentate trei puncte de plecare utile:
Aceste exemple sunt oferite ca punct de plecare. De asemenea, puteți modifica parametrii individuali din scripturile Lua pentru materiale, pentru a analiza materialele menționate în literatura de specialitate sau compozițiile preparate în propriul laborator.Aceste exemple sunt oferite ca punct de plecare. De asemenea, puteți modifica parametrii individuali din scripturile Lua pentru materiale, pentru a analiza materialele menționate în literatura de specialitate sau compozițiile preparate în propriul laborator.