

Jak se počítají elektronové struktury v perovskitech? Osmipásmová k·p teorie.Jak se počítají elektronové struktury v perovskitech? Osmipásmová k·p teorie.
Proč se vypočítává elektronová pásová struktura?Proč se vypočítává elektronová pásová struktura?
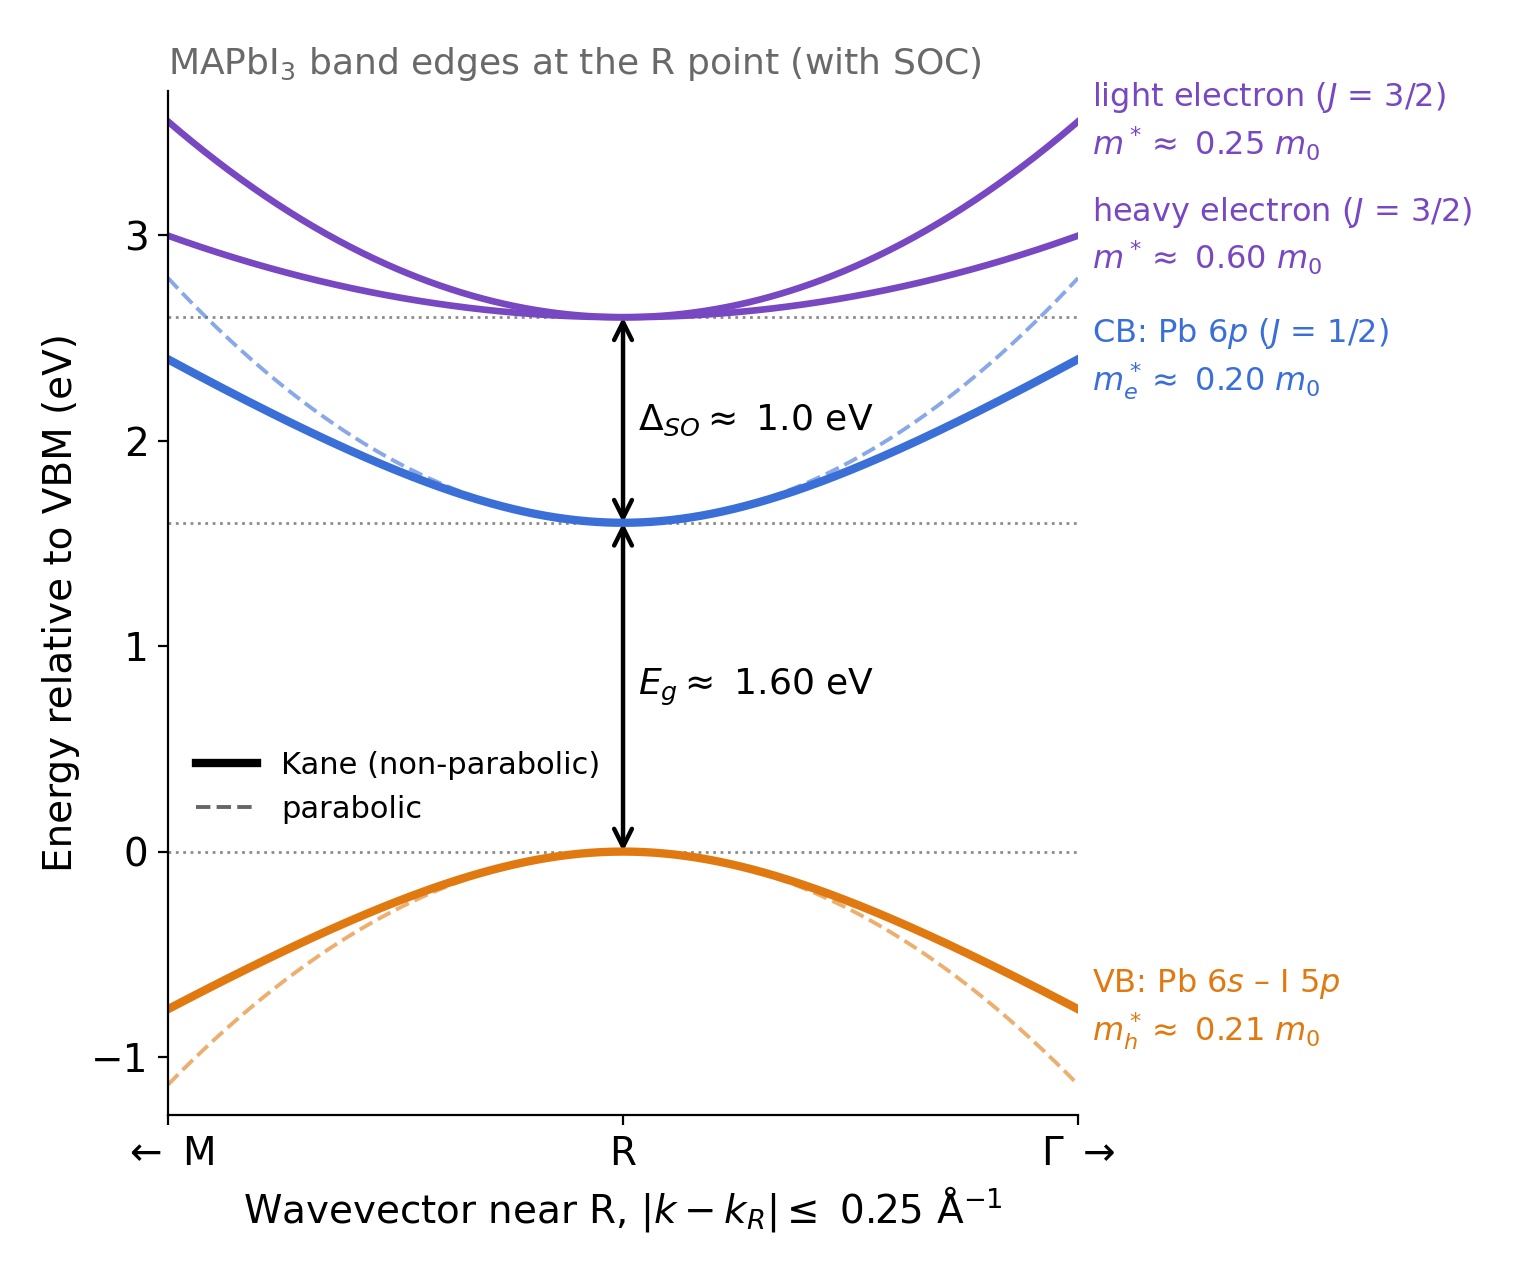
Výpočet elektronové pásové struktury perovskitu znamená určení, které energetické hladiny elektronů jsou povoleny při různých vlnových vektorech v jeho krystalické mřížce. Výsledné energetické pásy poskytují informace o šířce zakázaného pásu, efektivní hmotnosti, rychlosti nosičů náboje a elektronických stavech, které jsou k dispozici elektronům a děrám. Příklad výpočtu pro MAPbI3 je uveden v ??.Výpočet elektronové pásové struktury perovskitu znamená určení, které energetické hladiny elektronů jsou povoleny při různých vlnových vektorech v jeho krystalické mřížce. Výsledné energetické pásy poskytují informace o šířce zakázaného pásu, efektivní hmotnosti, rychlosti nosičů náboje a elektronických stavech, které jsou k dispozici elektronům a děrám. Příklad výpočtu pro MAPbI3 je uveden v ??.
K čemu je to užitečné? Jakmile jsou vypočítány elektronické pásmové struktury a odpovídající vlnové funkce, slouží jako výchozí bod pro předpovídání široké škály vlastností polovodičů. Mezi tyto vlastnosti patří rozptyl akustických fononů, rozptyl polárních optických fononů (Fröhlichův rozptyl), doby relaxace nosičů náboje, pohyblivost elektronů a děr, koncentrace nosičů náboje, hustota stavů, optická absorpce, spontánní emise, stimulovaná emise a optický zisk. Elektronickou strukturu lze také použít k prozkoumání toho, jak se tyto vlastnosti mění v závislosti na teplotě, hustotě nosičů náboje a složení materiálu. Tímto způsobem je výpočet pásmové struktury často prvním krokem k pochopení elektrického i optického chování polovodiče.K čemu je to užitečné? Jakmile jsou vypočítány elektronické pásmové struktury a odpovídající vlnové funkce, slouží jako výchozí bod pro předpovídání široké škály vlastností polovodičů. Mezi tyto vlastnosti patří rozptyl akustických fononů, rozptyl polárních optických fononů (Fröhlichův rozptyl), doby relaxace nosičů náboje, pohyblivost elektronů a děr, koncentrace nosičů náboje, hustota stavů, optická absorpce, spontánní emise, stimulovaná emise a optický zisk. Elektronickou strukturu lze také použít k prozkoumání toho, jak se tyto vlastnosti mění v závislosti na teplotě, hustotě nosičů náboje a složení materiálu. Tímto způsobem je výpočet pásmové struktury často prvním krokem k pochopení elektrického i optického chování polovodiče.
Zde vysvětlujeme, jak OghmaNano vypočítává pásové struktury trojrozměrných perovskitů CsPbX3 a MAPbX3 (X = Cl, Br nebo I), přičemž vycházíme ze Schrödingerovy rovnice a postupujeme k osmipásovému modelu k·p. Matematické vyjádření a parametrizace materiálů vycházejí z práce Gawarecki a kol., „Osmipásové vyjádření k·p a materiálový zisk pro vybrané kubické a pseudokubické perovskity“, Physical Review Applied 22, 014058 (2024): publikovaný článek (DOI) | volně dostupný preprint na arXiv. Vysvětlení a ilustrace na této stránce popisují numerický postup nezávisle; původní publikace obsahuje kompletní maticové vyjádření a odvození.Zde vysvětlujeme, jak OghmaNano vypočítává pásové struktury trojrozměrných perovskitů CsPbX3 a MAPbX3 (X = Cl, Br nebo I), přičemž vycházíme ze Schrödingerovy rovnice a postupujeme k osmipásovému modelu k·p. Matematické vyjádření a parametrizace materiálů vycházejí z práce Gawarecki a kol., „Osmipásové vyjádření k·p a materiálový zisk pro vybrané kubické a pseudokubické perovskity“, Physical Review Applied 22, 014058 (2024): publikovaný článek (DOI) | volně dostupný preprint na arXiv. Vysvětlení a ilustrace na této stránce popisují numerický postup nezávisle; původní publikace obsahuje kompletní maticové vyjádření a odvození.
Pokyny k provedení simulace, výběru materiálu nebo zkoumání kompozic obsahujících směs halogenidů naleznete v praktickém návodu na perovskitovou pásmovou strukturu a pohyblivost. Podrobnější vysvětlení toho, jak elektronové stavy interagují s polárními optickými fonony, je k dispozici na naší stránce teorie Fröhlichova rozptylu.Pokyny k provedení simulace, výběru materiálu nebo zkoumání kompozic obsahujících směs halogenidů naleznete v praktickém návodu na perovskitovou pásmovou strukturu a pohyblivost. Podrobnější vysvětlení toho, jak elektronové stavy interagují s polárními optickými fonony, je k dispozici na naší stránce teorie Fröhlichova rozptylu.
Začneme Schrödingerovou rovnicí.Začneme Schrödingerovou rovnicí.
Abyste pochopili, jak se v polovodiči vytvářejí elektronové pásy, představte si elektron, který se pohybuje krystalem. Místo toho, aby elektron vnímal potenciál jednoho izolovaného atomu, setkává se s opakujícím se uspořádáním atomů, z nichž každý přispívá k celkovému potenciálu krystalu. To je znázorněno v ??, kde je potenciál izolovaného atomu porovnán s periodickým potenciálem krystalu.Abyste pochopili, jak se v polovodiči vytvářejí elektronové pásy, představte si elektron, který se pohybuje krystalem. Místo toho, aby elektron vnímal potenciál jednoho izolovaného atomu, setkává se s opakujícím se uspořádáním atomů, z nichž každý přispívá k celkovému potenciálu krystalu. To je znázorněno v ??, kde je potenciál izolovaného atomu porovnán s periodickým potenciálem krystalu.
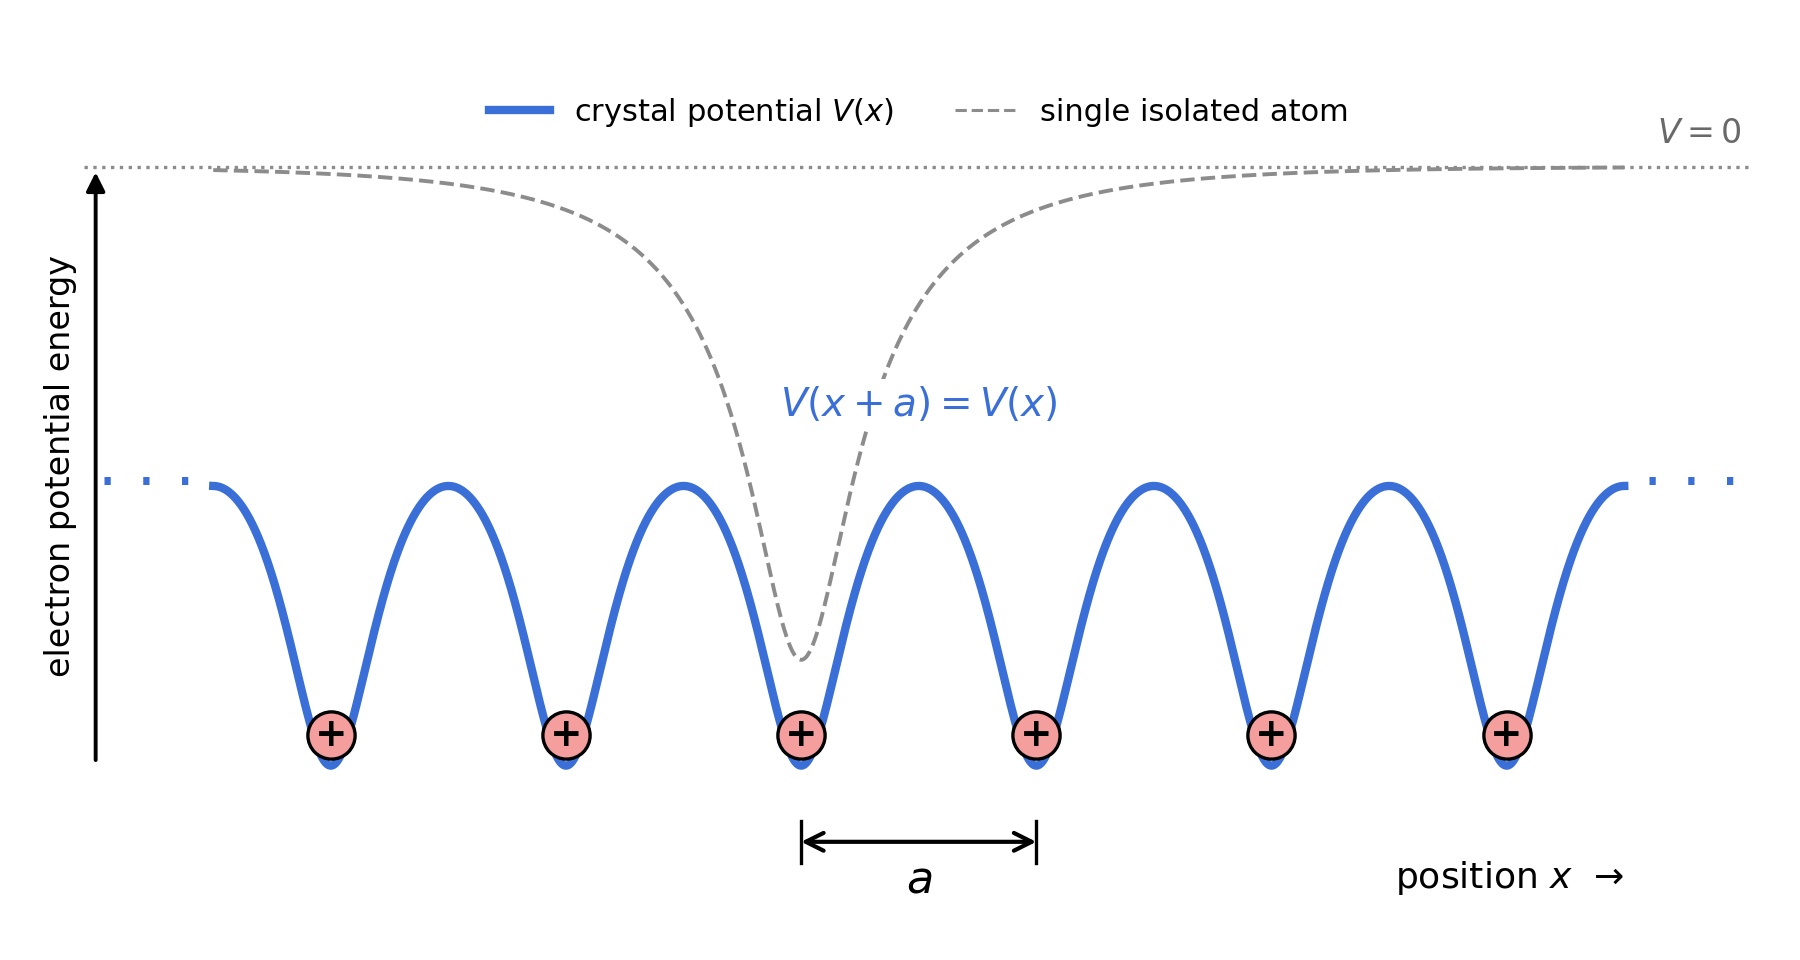
Důležitou vlastností je, že krystalový potenciál se pravidelně opakuje v určitých intervalech, které jsou dány vzdáleností mezi atomy v krystalové mřížce \(a\). Matematicky to znamená, že \(V(x+a)=V(x)\). Elektron, který se pohybuje v takovém periodickém potenciálu, může zaujímat různé povolené energetické stavy, které dohromady tvoří elektronové pásy daného materiálu.Důležitou vlastností je, že krystalový potenciál se pravidelně opakuje v určitých intervalech, které jsou dány vzdáleností mezi atomy v krystalové mřížce \(a\). Matematicky to znamená, že \(V(x+a)=V(x)\). Elektron, který se pohybuje v takovém periodickém potenciálu, může zaujímat různé povolené energetické stavy, které dohromady tvoří elektronové pásy daného materiálu.
Pro výpočet těchto stavů vycházíme z časově nezávislé Schrödingerovy rovnice:Pro výpočet těchto stavů vycházíme z časově nezávislé Schrödingerovy rovnice:
\[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \] \[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \]
Zde \(\psi\) představuje vlnovou funkci elektronu, \(E\) jeho energii a \(\hat H\) Hamiltonián – matematický operátor, který popisuje energii elektronu. V jednoduchém modelu krystalu, který popisuje pouze jeden elektron, obsahuje Hamiltonián dva příspěvky: kinetickou energii elektronu a potenciální energii spojenou s atomovou mřížkou.Zde \(\psi\) představuje vlnovou funkci elektronu, \(E\) jeho energii a \(\hat H\) Hamiltonián – matematický operátor, který popisuje energii elektronu. V jednoduchém modelu krystalu, který popisuje pouze jeden elektron, obsahuje Hamiltonián dva příspěvky: kinetickou energii elektronu a potenciální energii spojenou s atomovou mřížkou.
\[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \] \[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \]
První člen popisuje kinetickou energii elektronu, zatímco \(V_{\mathrm{crystal}}(\mathbf r)\) představuje periodický potenciál, který je znázorněn v ??. Řešením Schrödingerovy rovnice pro tento potenciál získáme přípustné energie elektronů a odpovídající vlnové funkce, ze kterých lze sestavit elektronovou pásovou strukturu.První člen popisuje kinetickou energii elektronu, zatímco \(V_{\mathrm{crystal}}(\mathbf r)\) představuje periodický potenciál, který je znázorněn v ??. Řešením Schrödingerovy rovnice pro tento potenciál získáme přípustné energie elektronů a odpovídající vlnové funkce, ze kterých lze sestavit elektronovou pásovou strukturu.
V zásadě lze elektronickou strukturu vypočítat řešením úplného atomového potenciálu, například pomocí teorie funkcionálu hustoty (DFT). Pokud nás však primárně zajímají elektronové stavy v blízkosti zakázaného pásu, je často efektivnější popsat menší počet důležitých stavů pomocí efektivního Hamiltoniánu.V zásadě lze elektronickou strukturu vypočítat řešením úplného atomového potenciálu, například pomocí teorie funkcionálu hustoty (DFT). Pokud nás však primárně zajímají elektronové stavy v blízkosti zakázaného pásu, je často efektivnější popsat menší počet důležitých stavů pomocí efektivního Hamiltoniánu.
Tato myšlenka je základem metody k·p. Zachováváme Schrödingerovu vlastnírovnicí, ale nahrazujeme jednoduchý jednoelektronový Hamiltonián maticí, která popisuje několik vzájemně působících elektronových pásem. U kovových halogenidových perovskitů společnost OghmaNano používá osmipásmovou formulaci vyvinutou společností Gawarecki a dalšími, která zahrnuje silnou spinově-orbitální vazbu, která je pro tyto materiály charakteristická. Numerické parametry tohoto Hamiltoniánu byly získány přizpůsobením modelu strukturám pásem vypočteným metodou DFT (Gawarecki a další, sekce III–IV).Tato myšlenka je základem metody k·p. Zachováváme Schrödingerovu vlastnírovnicí, ale nahrazujeme jednoduchý jednoelektronový Hamiltonián maticí, která popisuje několik vzájemně působících elektronových pásem. U kovových halogenidových perovskitů společnost OghmaNano používá osmipásmovou formulaci vyvinutou společností Gawarecki a dalšími, která zahrnuje silnou spinově-orbitální vazbu, která je pro tyto materiály charakteristická. Numerické parametry tohoto Hamiltoniánu byly získány přizpůsobením modelu strukturám pásem vypočteným metodou DFT (Gawarecki a další, sekce III–IV).
V jakém bodě v k-prostoru bychom měli vypočítat pásovou strukturu?V jakém bodě v k-prostoru bychom měli vypočítat pásovou strukturu?
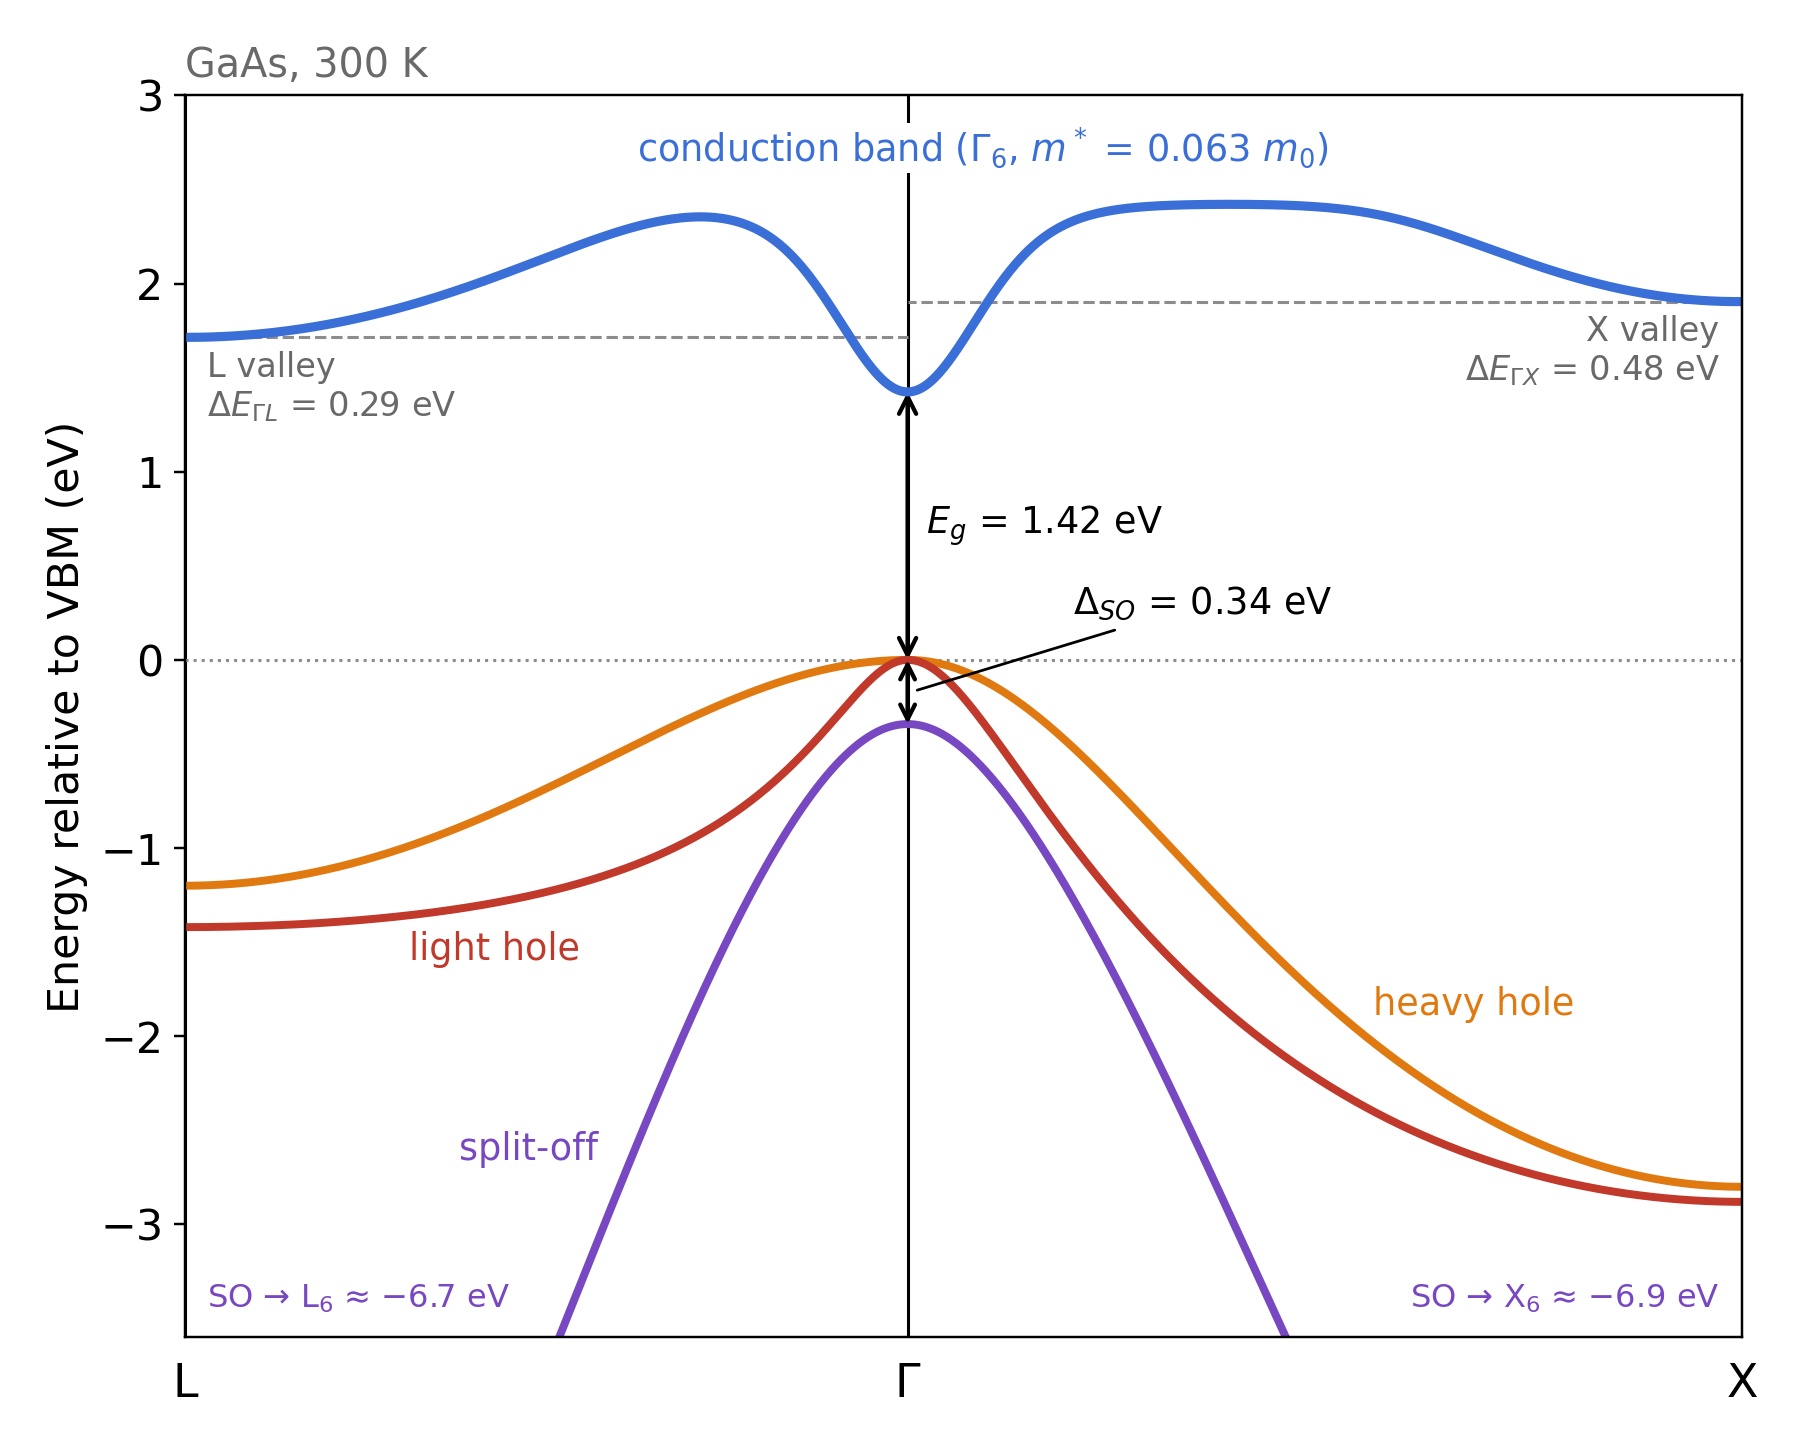
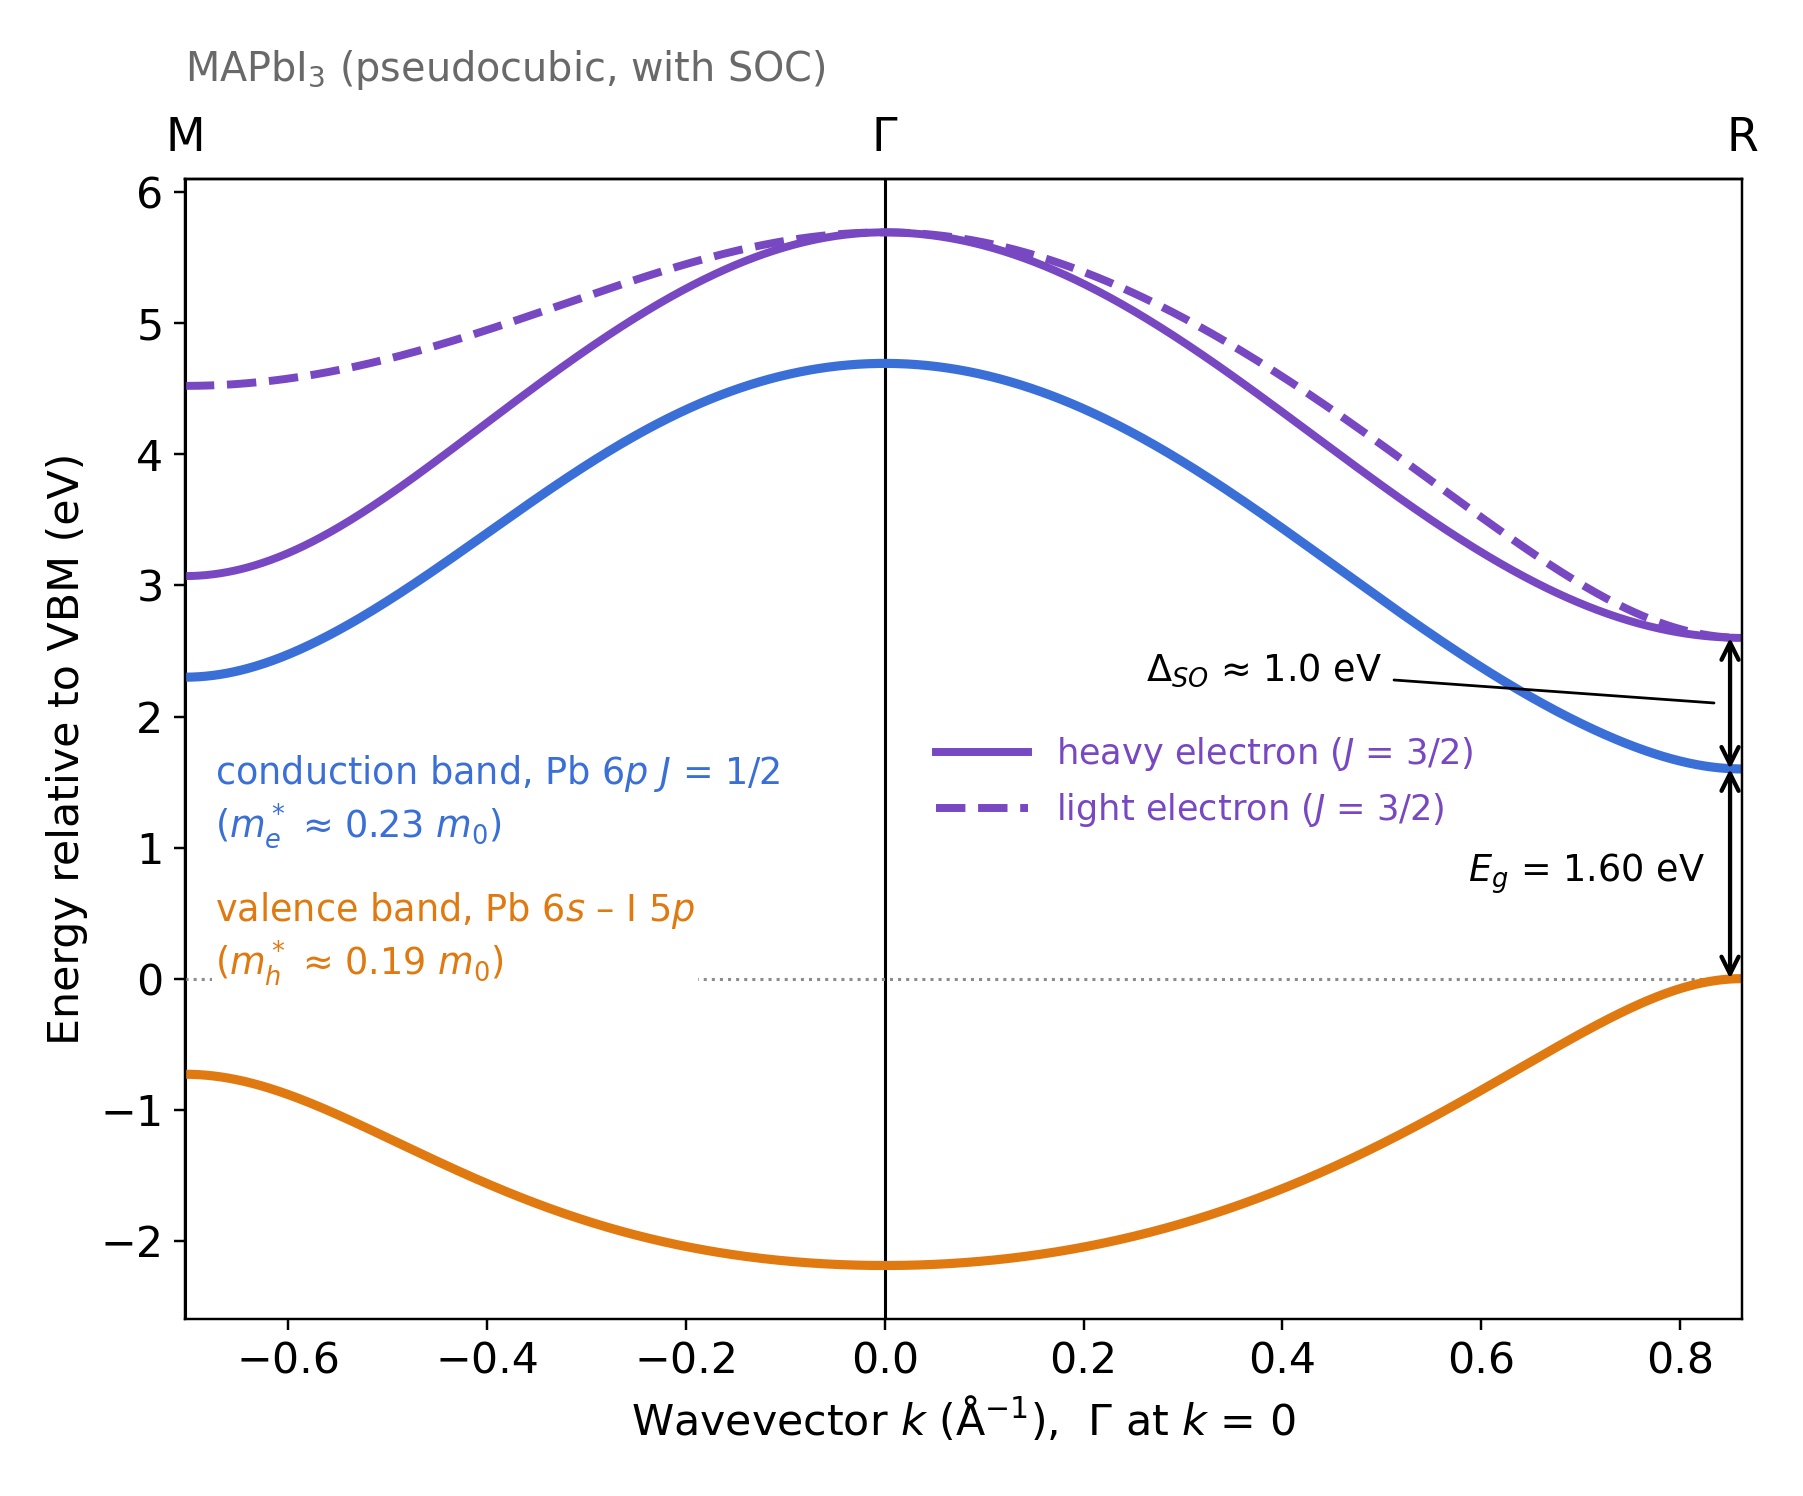
Při výpočtu elektronové pásové struktury polovodiče není nutné vypočítávat všechny možné elektronové stavy v celém hybnostním prostoru krystalu (k-prostoru). Pro mnoho aplikací, zejména pro rozptyl a pohyblivost nosičů náboje, nás nejvíce zajímají stavy v blízkosti minima vodivostního pásu a maxima valenčního pásu. Důvodem je, že elektrony mají tendenci obsazovat stavy v blízkosti dna vodivostního pásu, zatímco díry obsazují stavy v blízkosti vrcholu valenčního pásu.Při výpočtu elektronové pásové struktury polovodiče není nutné vypočítávat všechny možné elektronové stavy v celém hybnostním prostoru krystalu (k-prostoru). Pro mnoho aplikací, zejména pro rozptyl a pohyblivost nosičů náboje, nás nejvíce zajímají stavy v blízkosti minima vodivostního pásu a maxima valenčního pásu. Důvodem je, že elektrony mají tendenci obsazovat stavy v blízkosti dna vodivostního pásu, zatímco díry obsazují stavy v blízkosti vrcholu valenčního pásu.
Poloha těchto extrémních hodnot v energetickém pásu závisí na materiálu. Například u známého polovodiče arsenidu gallia (GaAs) se obě tyto hodnoty nacházejí ve středu Brillouinovy zóny, známé jako Bod Γ (gama).To je patrné z ??Proto, při použití metody k·p k popisu elektronových stavů v blízkosti energetické mezery polovodiče GaAs, obvykle konstruujeme Hamiltonián v okolí bodu Γ. Poloha těchto extrémních hodnot v energetickém pásu závisí na materiálu. Například u známého polovodiče arsenidu gallia (GaAs) se obě tyto hodnoty nacházejí ve středu Brillouinovy zóny, známé jako Bod Γ (gama).To je patrné z ??Proto, při použití metody k·p k popisu elektronových stavů v blízkosti energetické mezery polovodiče GaAs, obvykle konstruujeme Hamiltonián v okolí bodu Γ.
Halogenidové perovskity obsahující olovo se liší. U kubických perovskitů, které zde zkoumáme, se minimum vodivostního pásu a maximum valenčního pásu nacházejí v jednom z vrcholů Brillouinovy zóny, známém jako bod R. Na příkladu MAPbI3 je to znázorněno v ??. Proto konstruujeme perovskitový Hamiltonián kolem bodu R, a nikoli kolem bodu Γ, protože právě v této oblasti se nacházejí elektronové stavy, které jsou nejdůležitější pro transport v blízkosti okraje pásu (Gawarecki a kol., obr. 1).Halogenidové perovskity obsahující olovo se liší. U kubických perovskitů, které zde zkoumáme, se minimum vodivostního pásu a maximum valenčního pásu nacházejí v jednom z vrcholů Brillouinovy zóny, známém jako bod R. Na příkladu MAPbI3 je to znázorněno v ??. Proto konstruujeme perovskitový Hamiltonián kolem bodu R, a nikoli kolem bodu Γ, protože právě v této oblasti se nacházejí elektronové stavy, které jsou nejdůležitější pro transport v blízkosti okraje pásu (Gawarecki a kol., obr. 1).
Pro výpočet elektronových pásem v okolí bodu R začínáme v tomto bodě a postupně se od něj vzdalujeme v k-prostoru. Matematicky tento pohyb popisujeme pomocí malého vlnového vektoru \(\mathbf{k}\):Pro výpočet elektronových pásem v okolí bodu R začínáme v tomto bodě a postupně se od něj vzdalujeme v k-prostoru. Matematicky tento pohyb popisujeme pomocí malého vlnového vektoru \(\mathbf{k}\):
\[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \] \[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \]
Zde \(\mathbf{K}_R\) označuje polohu bodu R a \(\mathbf{k}\) popisuje naši odchylku od tohoto bodu. Tedy \(\mathbf{k}=0\) odpovídá samotnému bodu R. Změnou složek vektoru \(\mathbf{k}\) a vyřešením Hamiltonovy funkce v každé poloze získáme elektronovou pásovou strukturu v okolí pásmové mezery.Zde \(\mathbf{K}_R\) označuje polohu bodu R a \(\mathbf{k}\) popisuje naši odchylku od tohoto bodu. Tedy \(\mathbf{k}=0\) odpovídá samotnému bodu R. Změnou složek vektoru \(\mathbf{k}\) a vyřešením Hamiltonovy funkce v každé poloze získáme elektronovou pásovou strukturu v okolí pásmové mezery.
Existuje ještě jeden rozdíl mezi GaAs a těmito perovskity. U GaAs má okraj valenčního pásu převážně charakter p a okraj vodivostního pásu má charakter s. U halogenidů olova s perovskitovou strukturou je toto uspořádání obrácené: valenční pás má převážně charakter s, zatímco blízké vodivostní pásy mají charakter p. Toto rozlišení určuje, které elektronové stavy musíme zahrnout při vytváření osmipásmového Hamiltoniánu (Gawarecki a kol., obr. 1).Existuje ještě jeden rozdíl mezi GaAs a těmito perovskity. U GaAs má okraj valenčního pásu převážně charakter p a okraj vodivostního pásu má charakter s. U halogenidů olova s perovskitovou strukturou je toto uspořádání obrácené: valenční pás má převážně charakter s, zatímco blízké vodivostní pásy mají charakter p. Toto rozlišení určuje, které elektronové stavy musíme zahrnout při vytváření osmipásmového Hamiltoniánu (Gawarecki a kol., obr. 1).
Konstrukce Hamiltoniánu pro perovskity.Konstrukce Hamiltoniánu pro perovskity.
Poté, co jsme si ujasnili, že chceme vypočítat elektronové stavy v okolí bodu R, můžeme nyní sestavit Hamiltonián, který se používá k jejich popisu. Připomeňme, že jsme začali časově nezávislou Schrödingerovou rovnicí:Poté, co jsme si ujasnili, že chceme vypočítat elektronové stavy v okolí bodu R, můžeme nyní sestavit Hamiltonián, který se používá k jejich popisu. Připomeňme, že jsme začali časově nezávislou Schrödingerovou rovnicí:
\[ \hat H\psi = E\psi. \] \[ \hat H\psi = E\psi. \]
Místo toho, abychom se explicitně snažili vyřešit rovnici pro celkový atomový potenciál, nahradíme původní Hamiltonián efektivním Hamiltoniánem s osmi pásmy, přičemž vycházíme z formulace, kterou vyvinuli Gawarecki a kolegové (sekce IV a příloha A). Tento Hamiltonián je matice \(8\times8\), která popisuje energie a interakce osmi elektronových stavů.Místo toho, abychom se explicitně snažili vyřešit rovnici pro celkový atomový potenciál, nahradíme původní Hamiltonián efektivním Hamiltoniánem s osmi pásmy, přičemž vycházíme z formulace, kterou vyvinuli Gawarecki a kolegové (sekce IV a příloha A). Tento Hamiltonián je matice \(8\times8\), která popisuje energie a interakce osmi elektronových stavů.
Tyto stavy odpovídají třem skupinám pruhů, které jsou znázorněny v. ??: Tyto stavy odpovídají třem skupinám pruhů, které jsou znázorněny v. ??:
- Valenční pás (2 stavy): Stavy, které se převážně chovají jako s-orbitaly a nacházejí se v horní části valenčního pásu.Valenční pás (2 stavy): Stavy, které se převážně chovají jako s-orbitaly a nacházejí se v horní části valenčního pásu.
- Nižší vodivostní pás (2 stavy): Nejnižší vodivostní pás, který má převážně charakter p-typu, s celkovým momentem hybnosti \(j=1/2\).Nižší vodivostní pás (2 stavy): Nejnižší vodivostní pás, který má převážně charakter p-typu, s celkovým momentem hybnosti \(j=1/2\).
- Horní vodivé pásy (4 stavy): Stavy podobné p-orbitalům s vyšší energií a celkovým momentem hybnosti \(j=3/2\), oddělené od nejnižšího vodivého pásu spinově-orbitální vazbou.Horní vodivé pásy (4 stavy): Stavy podobné p-orbitalům s vyšší energií a celkovým momentem hybnosti \(j=3/2\), oddělené od nejnižšího vodivého pásu spinově-orbitální vazbou.
Zápis Schrödingerovy rovnice v maticové formě.Zápis Schrödingerovy rovnice v maticové formě.
V modelu s osmi pásmy je vlnová funkce vyjádřena osmi koeficienty, přičemž každý koeficient odpovídá jednomu ze základních stavů. Schrödingerova rovnice se proto stává problémem hledání vlastních čísel matice:V modelu s osmi pásmy je vlnová funkce vyjádřena osmi koeficienty, přičemž každý koeficient odpovídá jednomu ze základních stavů. Schrödingerova rovnice se proto stává problémem hledání vlastních čísel matice:
\[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \] \[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \]
Zde \(H(\mathbf{k})\) představuje náš \(8\times8\) Hamiltonián, \(E_n(\mathbf{k})\) je jedna z jeho přípustných hodnot energie a \(\mathbf{u}_n(\mathbf{k})\) je odpovídající osmirozměrný vlastní vektor.Zde \(H(\mathbf{k})\) představuje náš \(8\times8\) Hamiltonián, \(E_n(\mathbf{k})\) je jedna z jeho přípustných hodnot energie a \(\mathbf{u}_n(\mathbf{k})\) je odpovídající osmirozměrný vlastní vektor.
Explicitní matice v příloze A publikace Gawarecki a kol. využívá bázi založenou na celkovém momentu hybnosti. Stavy jsou uspořádány následovně a jejich barvy odpovídají pásmům v našem dřívějším diagramu MAPbI3:Explicitní matice v příloze A publikace Gawarecki a kol. využívá bázi založenou na celkovém momentu hybnosti. Stavy jsou uspořádány následovně a jejich barvy odpovídají pásmům v našem dřívějším diagramu MAPbI3:
\[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \] \[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \]
Štítky označují celkový moment hybnosti a jeho projekci. Všimněte si, že v tomto konkrétním uspořádání jsou nejprve uvedeny dva valenční stavy, následované čtyřmi vyššími stavy vodivostního pásu a nakonec dvěma nižšími stavy vodivostního pásu.Štítky označují celkový moment hybnosti a jeho projekci. Všimněte si, že v tomto konkrétním uspořádání jsou nejprve uvedeny dva valenční stavy, následované čtyřmi vyššími stavy vodivostního pásu a nakonec dvěma nižšími stavy vodivostního pásu.
Úplný osmipásmový Hamiltonián.Úplný osmipásmový Hamiltonián.
Nyní můžeme dosadit kompletní Hamiltonián do Schrödingerovy rovnice. Na základě maticové formulace uvedené v příloze A, rovnice (A1), od Gawareckiho a dalších, získáme:Nyní můžeme dosadit kompletní Hamiltonián do Schrödingerovy rovnice. Na základě maticové formulace uvedené v příloze A, rovnice (A1), od Gawareckiho a dalších, získáme:
Ačkoli se zdá, že je tato matice na první pohled složitá, její struktura je poměrně jednoduchá. Barevně odlišené diagonální prvky popisují tři skupiny elektronových pásem:Ačkoli se zdá, že je tato matice na první pohled složitá, její struktura je poměrně jednoduchá. Barevně odlišené diagonální prvky popisují tři skupiny elektronových pásem:
- Oranžová – \(E_v\): Dva energetické stavy valenčního pásu.Oranžová – \(E_v\): Dva energetické stavy valenčního pásu.
- Fialová – \(E_{hc}\) a \(E_{lc}\): Čtyři nejvyšší energetické stavy v pásmu vodivosti, které se často označují jako větve pro těžké a lehké elektrony.Fialová – \(E_{hc}\) a \(E_{lc}\): Čtyři nejvyšší energetické stavy v pásmu vodivosti, které se často označují jako větve pro těžké a lehké elektrony.
- Modrá – \(E_{sc}\): Dva energetické stavy v nejnižší části vodivého pásu, oddělené od vyšších vodivých pásů vlivem spinově-orbitální vazby.Modrá – \(E_{sc}\): Dva energetické stavy v nejnižší části vodivého pásu, oddělené od vyšších vodivých pásů vlivem spinově-orbitální vazby.
Zbývající položky popisují interakce mezi těmito stavy. Tyto členy způsobují, že se energetické pásma mísí a ovlivňují se navzájem, což se projevuje v jejich energii a zakřivení, když se pohybujeme v k-prostoru. Hvězdička označuje komplexní sdružení. Hamiltonián je hermitovský, což znamená, že prvky na protilehlých stranách diagonály jsou komplexně sdružené.Zbývající položky popisují interakce mezi těmito stavy. Tyto členy způsobují, že se energetické pásma mísí a ovlivňují se navzájem, což se projevuje v jejich energii a zakřivení, když se pohybujeme v k-prostoru. Hvězdička označuje komplexní sdružení. Hamiltonián je hermitovský, což znamená, že prvky na protilehlých stranách diagonály jsou komplexně sdružené.
Co znamenají jednotlivé prvky matice?Co znamenají jednotlivé prvky matice?
Symboly v Hamiltoniánu se vypočítávají z materiálových parametrů a vlnového vektoru \(\mathbf{k}=(k_x,k_y,k_z)\). Nejprve se vypočítají diagonální energie podle následujícího vzorce:Symboly v Hamiltoniánu se vypočítávají z materiálových parametrů a vlnového vektoru \(\mathbf{k}=(k_x,k_y,k_z)\). Nejprve se vypočítají diagonální energie podle následujícího vzorce:
\[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \] \[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \]
Zde \(m_0\) představuje hmotnost volného elektronu a \(k^2=k_x^2+k_y^2+k_z^2\). Šířka zakázaného pásma \(E_g\) určuje energii nejnižšího vodivého pásu, zatímco \(\Delta_c\) popisuje rozdělení způsobené spinově-orbitální vazbou. Parametr \(\delta\) zavádí další rozdělení vyšších vodivých stavů, když se symetrie krystalu sníží.Zde \(m_0\) představuje hmotnost volného elektronu a \(k^2=k_x^2+k_y^2+k_z^2\). Šířka zakázaného pásma \(E_g\) určuje energii nejnižšího vodivého pásu, zatímco \(\Delta_c\) popisuje rozdělení způsobené spinově-orbitální vazbou. Parametr \(\delta\) zavádí další rozdělení vyšších vodivých stavů, když se symetrie krystalu sníží.
Zbývající pojmy popisují vazbu mezi různými elektronickými stavy:Zbývající pojmy popisují vazbu mezi různými elektronickými stavy:
\[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \] \[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \]
Parametry \(P_{\parallel}\) a \(P_z\) popisují vazbu mezi valenčním a vodivostním stavem v různých krystalografických směrech. Parametry \(\gamma'_1\), \(\gamma'_2\) a \(\gamma'_3\) ovlivňují zakřivení, míšení a směrovou závislost elektronových pásem. Nakonec parametr \(\zeta\) zavádí dodatečnou vazbu spojenou se sníženou symetrií.Parametry \(P_{\parallel}\) a \(P_z\) popisují vazbu mezi valenčním a vodivostním stavem v různých krystalografických směrech. Parametry \(\gamma'_1\), \(\gamma'_2\) a \(\gamma'_3\) ovlivňují zakřivení, míšení a směrovou závislost elektronových pásem. Nakonec parametr \(\zeta\) zavádí dodatečnou vazbu spojenou se sníženou symetrií.
Tyto výrazy spolu s kompletním Hamiltoniánem uvedeným výše jsou uvedeny v příloze A. Gawarecki a další.Číselné hodnoty pro všech šest materiálů jsou uvedeny v tabulce parametrů, která se nachází níže na této stránce. Tyto výrazy spolu s kompletním Hamiltoniánem uvedeným výše jsou uvedeny v příloze A. Gawarecki a další.Číselné hodnoty pro všech šest materiálů jsou uvedeny v tabulce parametrů, která se nachází níže na této stránce.
Řešení Hamiltonovy rovnice pro výpočet pásové struktury.Řešení Hamiltonovy rovnice pro výpočet pásové struktury.
Poté, co jsme vytvořili osmipásmový Hamiltonián, můžeme jej nyní vyřešit a získat tak elektronovou pásmovou strukturu. V bodě R, kde platí \(k_x=k_y=k_z=0\), se Hamiltonián výrazně zjednodušuje. Pokud za referenční energetickou hladinu zvolíme maximum valenčního pásu, můžeme hlavní energie na okrajích pásů určit z následujících hodnot:Poté, co jsme vytvořili osmipásmový Hamiltonián, můžeme jej nyní vyřešit a získat tak elektronovou pásmovou strukturu. V bodě R, kde platí \(k_x=k_y=k_z=0\), se Hamiltonián výrazně zjednodušuje. Pokud za referenční energetickou hladinu zvolíme maximum valenčního pásu, můžeme hlavní energie na okrajích pásů určit z následujících hodnot:
\[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \] \[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \]
Tyto výrazy určují hlavní energetické úrovně valenčního pásu, nejnižšího vodivého pásu a dvou horních větví vodivého pásu. Jejich rozdělení je znázorněno v ??. V kubické aproximaci platí \(\delta=\zeta=0\) a \(P_{\parallel}=P_z\). U pseudokubických materiálů může dodatečné vazebné uspořádání závislé na symetrii upravit přesné vlastní hodnoty, takže konečné energie získáme diagonalizací úplného Hamiltoniánu.Tyto výrazy určují hlavní energetické úrovně valenčního pásu, nejnižšího vodivého pásu a dvou horních větví vodivého pásu. Jejich rozdělení je znázorněno v ??. V kubické aproximaci platí \(\delta=\zeta=0\) a \(P_{\parallel}=P_z\). U pseudokubických materiálů může dodatečné vazebné uspořádání závislé na symetrii upravit přesné vlastní hodnoty, takže konečné energie získáme diagonalizací úplného Hamiltoniánu.
Jak se vzdalujeme od bodu R, členy vlnového vektoru nabývají nenulových hodnot. Prvky matice se mění, elektronové stavy interagují a výsledné vlastní hodnoty začínají vykazovat disperzi. To má za následek zakřivené elektronové pásy, které jsou vidět na našich diagramech zobrazujících pásovou strukturu.Jak se vzdalujeme od bodu R, členy vlnového vektoru nabývají nenulových hodnot. Prvky matice se mění, elektronové stavy interagují a výsledné vlastní hodnoty začínají vykazovat disperzi. To má za následek zakřivené elektronové pásy, které jsou vidět na našich diagramech zobrazujících pásovou strukturu.
V praxi OghmaNano opakovaně provádí výpočet vlastních čísel. Pro každý vybraný vlnový vektor dosazuje do výše uvedených rovnic \(k_x\), \(k_y\), \(k_z\) a materiálové parametry, sestavuje numerický Hamiltonián \(8\times8\) a řeší Schrödingerovu rovnici:V praxi OghmaNano opakovaně provádí výpočet vlastních čísel. Pro každý vybraný vlnový vektor dosazuje do výše uvedených rovnic \(k_x\), \(k_y\), \(k_z\) a materiálové parametry, sestavuje numerický Hamiltonián \(8\times8\) a řeší Schrödingerovu rovnici:
\[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \] \[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \]
Tímto způsobem získáme osm vlastních čísel (přípustných hodnot energie elektronů) a osm odpovídajících vlastních vektorů (elektronových stavů). Výpočet se poté opakuje v postupných bodech v k-prostoru. Například, abychom vypočítali pásovou strukturu podél osy x, vyhodnocujeme Hamiltonián v následujících bodech:Tímto způsobem získáme osm vlastních čísel (přípustných hodnot energie elektronů) a osm odpovídajících vlastních vektorů (elektronových stavů). Výpočet se poté opakuje v postupných bodech v k-prostoru. Například, abychom vypočítali pásovou strukturu podél osy x, vyhodnocujeme Hamiltonián v následujících bodech:
\[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \] \[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \]
V každém bodě osmi vypočtených vlastních hodnot udává elektronové energie pro daný vlnový vektor:V každém bodě osmi vypočtených vlastních hodnot udává elektronové energie pro daný vlnový vektor:
\[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \] \[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \]
Zobrazení těchto energií v závislosti na vlnovém vektoru vytváří známý diagram energetické struktury E–k. Další směry v krystalu lze prozkoumat změnou trajektorie v k-prostoru, zatímco kompletní třírozměrné výpočty zahrnují body \(k_x\), \(k_y\) a \(k_z\). Kompletní numerický postup je shrnut v ??.Zobrazení těchto energií v závislosti na vlnovém vektoru vytváří známý diagram energetické struktury E–k. Další směry v krystalu lze prozkoumat změnou trajektorie v k-prostoru, zatímco kompletní třírozměrné výpočty zahrnují body \(k_x\), \(k_y\) a \(k_z\). Kompletní numerický postup je shrnut v ??.
\(E_g,\Delta_c,P,\gamma'\ldots\)
\((k_x,k_y,k_z)\)
\(H(\mathbf{k})\), 8 × 8
Eight eigenvalues
and eigenvectors
Electronic band structure
Vypočítaná pásová struktura rovněž poskytuje informace o efektivních hmotnostech elektronů a děr. V blízkosti jednoduchého extrému pásma lze efektivní hmotnost v daném směru získat z křivosti energetického pásma:Vypočítaná pásová struktura rovněž poskytuje informace o efektivních hmotnostech elektronů a děr. V blízkosti jednoduchého extrému pásma lze efektivní hmotnost v daném směru získat z křivosti energetického pásma:
\[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \] \[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \]
přičemž pro otvory se používá odpovídající konvence o kladné hmotnosti. Nicméně, jak uvidíme níže, kompletní elektronové pásy a vlnové funkce poskytují podstatně více informací než jediná hodnota efektivní hmotnosti.přičemž pro otvory se používá odpovídající konvence o kladné hmotnosti. Nicméně, jak uvidíme níže, kompletní elektronové pásy a vlnové funkce poskytují podstatně více informací než jediná hodnota efektivní hmotnosti.
Parametry materiálu a způsob, jakým se používají v modelu.Parametry materiálu a způsob, jakým se používají v modelu.
Pro vytvoření osmipásmového Hamiltoniánu potřebujeme sadu číselných parametrů, které popisují elektronické vlastnosti daného materiálu. Gawarecki a kolegové získali tyto parametry přizpůsobením osmipásmového modelu k·p elektronickým pásmovým strukturám, které byly vypočteny pomocí hybridní funkční teorie funkcionálu hustoty (DFT), včetně spinově-orbitální vazby (viz oddíly III–IV jejich článku).Pro vytvoření osmipásmového Hamiltoniánu potřebujeme sadu číselných parametrů, které popisují elektronické vlastnosti daného materiálu. Gawarecki a kolegové získali tyto parametry přizpůsobením osmipásmového modelu k·p elektronickým pásmovým strukturám, které byly vypočteny pomocí hybridní funkční teorie funkcionálu hustoty (DFT), včetně spinově-orbitální vazby (viz oddíly III–IV jejich článku).
Následující hodnoty jsou převzaty z tabulky I publikace Gawarecki a kol. a týkají se šesti čistých kovhalogenidových perovskitů, které jsou součástí knihovny materiálů OghmaNano.Následující hodnoty jsou převzaty z tabulky I publikace Gawarecki a kol. a týkají se šesti čistých kovhalogenidových perovskitů, které jsou součástí knihovny materiálů OghmaNano.
| ParametrParametr | CsPbCl3CsPbCl3 | CsPbBr3CsPbBr3 | CsPbI3CsPbI3 | MAPbCl3MAPbCl3 | MAPbBr3MAPbBr3 | MAPbI3MAPbI3 |
|---|---|---|---|---|---|---|
| např. (elektronvolt)např. (elektronvolt) | 2.7442.744 | 2.0732.073 | 1.4161.416 | 3.0073.007 | 2.2772.277 | 1.5491.549 |
| Δc (eV)Δc (eV) | 1.4441.444 | 1.4761.476 | 1.4941.494 | 1.5061.506 | 1.5081.508 | 1.5001.500 |
| δ (eV)δ (eV) | 00 | 00 | 00 | 0.0450.045 | 0.0570.057 | 0.0750.075 |
| ζ (elektronvolty)ζ (elektronvolty) | 00 | 00 | 00 | 0.0160.016 | 0.0300.030 | 0.0450.045 |
| P∥ (eV·Å)P∥ (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 8.8788.878 | 8.6238.623 | 8.0978.097 |
| Pz (eV·Å)Pz (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 9.8969.896 | 9.3029.302 | 9.0589.058 |
| γ′1γ′1 | 1.6431.643 | 2.1832.183 | 2.9972.997 | 1.5811.581 | 2.1442.144 | 2.9672.967 |
| γ′2γ′2 | 0.1900.190 | 0.3940.394 | 0.6830.683 | 0.1400.140 | 0.1900.190 | 0.2860.286 |
| γ′3γ′3 | −0.691−0.691 | −1.081−1.081 | −1.169−1.169 | −0.599−0.599 | −1.060−1.060 | −1.150−1.150 |
Různé parametry určují, jak je Hamiltonián sestaven a jak se chovají výsledné elektronové pásy:Různé parametry určují, jak je Hamiltonián sestaven a jak se chovají výsledné elektronové pásy:
- \(E_g\): Základní šířka zakázaného pásu. Určuje energetickou hladinu nejnižšího vodivého pásu vzhledem k maximu valenčního pásu.\(E_g\): Základní šířka zakázaného pásu. Určuje energetickou hladinu nejnižšího vodivého pásu vzhledem k maximu valenčního pásu.
- \(\Delta_c\): Hlavní rozštěpení způsobené interakcí spinu a oběžné dráhy mezi dolní a horní skupinou vodivých pásem. Posouvá horní vodivé stavy vzhledem k nejnižšímu vodivému pásu.\(\Delta_c\): Hlavní rozštěpení způsobené interakcí spinu a oběžné dráhy mezi dolní a horní skupinou vodivých pásem. Posouvá horní vodivé stavy vzhledem k nejnižšímu vodivému pásu.
- \(\delta\) a \(\zeta\): Další parametry pro rozdělení a vazbu, které souvisejí se sníženou krystalovou symetrií. U obou parametrů je hodnota nulová pro kubické sady parametrů CsPbX3, ale může být nenulová pro pseudokubické MAPbX3.\(\delta\) a \(\zeta\): Další parametry pro rozdělení a vazbu, které souvisejí se sníženou krystalovou symetrií. U obou parametrů je hodnota nulová pro kubické sady parametrů CsPbX3, ale může být nenulová pro pseudokubické MAPbX3.
- \(P_{\parallel}\) a \(P_z\): Popište vazbu mezi převážně s-charakteristickými valenčními stavy a p-charakteristickými vodivostními stavy. Pro směr v rovině krystalu a pro vertikální směr se používají odlišné hodnoty. Jejich jednotky jsou eV·Å.\(P_{\parallel}\) a \(P_z\): Popište vazbu mezi převážně s-charakteristickými valenčními stavy a p-charakteristickými vodivostními stavy. Pro směr v rovině krystalu a pro vertikální směr se používají odlišné hodnoty. Jejich jednotky jsou eV·Å.
- \(\gamma'_1\), \(\gamma'_2\) a \(\gamma'_3\): Koeficienty členů v Hamiltoniánu, které závisí na vlnovém vektoru. Ovlivňují průměrnou křivost energetických pásem, anizotropii a míchání mezi vodivými stavy, včetně příspěvků z pásem mimo osmipásmový model.\(\gamma'_1\), \(\gamma'_2\) a \(\gamma'_3\): Koeficienty členů v Hamiltoniánu, které závisí na vlnovém vektoru. Ovlivňují průměrnou křivost energetických pásem, anizotropii a míchání mezi vodivými stavy, včetně příspěvků z pásem mimo osmipásmový model.
- \(a_{\mathrm{exp}}\) a \(a_{\mathrm{DFT}}\): Experimentálně zjištěné a teoreticky vypočtené hodnoty mřížkových konstant. Tyto hodnoty slouží jako referenční údaje pro strukturu a nepředstavují další parametry, které by se používaly v zobrazeném Hamiltoniánu.\(a_{\mathrm{exp}}\) a \(a_{\mathrm{DFT}}\): Experimentálně zjištěné a teoreticky vypočtené hodnoty mřížkových konstant. Tyto hodnoty slouží jako referenční údaje pro strukturu a nepředstavují další parametry, které by se používaly v zobrazeném Hamiltoniánu.
- \(m_v\) a neupravené parametry \(\gamma_1,\gamma_2,\gamma_3\): Odvozené veličiny, které byly zahrnuty v původní publikaci. Hamiltonián používá upravené parametry, protože vazba mezi explicitně zahrnutými pásmy je již zohledněna v matici. Viz rovnice (2)–(4) od Gawareckiho a dalších.\(m_v\) a neupravené parametry \(\gamma_1,\gamma_2,\gamma_3\): Odvozené veličiny, které byly zahrnuty v původní publikaci. Hamiltonián používá upravené parametry, protože vazba mezi explicitně zahrnutými pásmy je již zohledněna v matici. Viz rovnice (2)–(4) od Gawareckiho a dalších.
V OghmaNano obsahují skripty pro čisté materiály tabulkované hodnoty parametrů. U smíšených halogenidových perovskitů skripty pro materiál interpolují mezi odpovídajícími koncovými parametry před sestavením Hamiltoniánu. To umožňuje provést stejný výpočet s osmi pásmy pro uživatelem vybrané složení obsahující jód, brom a chlor. Postup je vysvětlen v návod pro smíšené halogenidové perovskity.V OghmaNano obsahují skripty pro čisté materiály tabulkované hodnoty parametrů. U smíšených halogenidových perovskitů skripty pro materiál interpolují mezi odpovídajícími koncovými parametry před sestavením Hamiltoniánu. To umožňuje provést stejný výpočet s osmi pásmy pro uživatelem vybrané složení obsahující jód, brom a chlor. Postup je vysvětlen v návod pro smíšené halogenidové perovskity.
Co všechno můžeme vypočítat z pásové struktury?Co všechno můžeme vypočítat z pásové struktury?
Jakmile jsou vypočítány elektronické pásové struktury a odpovídající vlnové funkce, můžeme je použít jako výchozí bod pro předpovídání široké škály vlastností polovodičů. Mezi tyto vlastnosti patří efektivní hmotnosti, koncentrace nosičů náboje, akustický a optický rozptyl fononů, doby relaxace nosičů, pohyblivost elektronů a děr, optická absorpce, spontánní emise a optický zisk.Jakmile jsou vypočítány elektronické pásové struktury a odpovídající vlnové funkce, můžeme je použít jako výchozí bod pro předpovídání široké škály vlastností polovodičů. Mezi tyto vlastnosti patří efektivní hmotnosti, koncentrace nosičů náboje, akustický a optický rozptyl fononů, doby relaxace nosičů, pohyblivost elektronů a děr, optická absorpce, spontánní emise a optický zisk.
Například jedním z hlavních vnitřních mechanismů rozptylu v polárních kovohalogenidových perovskitech je Fröhlichův rozptyl, při kterém elektrony nebo díry interagují s longitudinálními optickými fonony. Pomocí Fermiho zlatého pravidla lze rychlost rozptylu vypočítat integrací přes dostupné konečné elektronové stavy:Například jedním z hlavních vnitřních mechanismů rozptylu v polárních kovohalogenidových perovskitech je Fröhlichův rozptyl, při kterém elektrony nebo díry interagují s longitudinálními optickými fonony. Pomocí Fermiho zlatého pravidla lze rychlost rozptylu vypočítat integrací přes dostupné konečné elektronové stavy:
\[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \] \[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \]
Zde \(M_{\pm}\) představuje maticový prvek fononové absorpce nebo emise, včetně příslušného faktoru fononové obsazenosti. Diracova delta funkce zajišťuje zachování energie během přechodu. Výpočet rozptylu lze následně použít k získání dob relaxace hybnosti a společně s vypočítanými rychlostmi v pásmu a obsazeností nosičů náboje k určení pohyblivosti omezené podle modelu Fröhlicha.Zde \(M_{\pm}\) představuje maticový prvek fononové absorpce nebo emise, včetně příslušného faktoru fononové obsazenosti. Diracova delta funkce zajišťuje zachování energie během přechodu. Výpočet rozptylu lze následně použít k získání dob relaxace hybnosti a společně s vypočítanými rychlostmi v pásmu a obsazeností nosičů náboje k určení pohyblivosti omezené podle modelu Fröhlicha.
Podobně lze elektronické pásy a optické maticové prvky přechodu využít k výpočtu optického zesílení. V rámci Fermiho zlatého pravidla lze jeho spektrální závislost schematicky vyjádřit takto:Podobně lze elektronické pásy a optické maticové prvky přechodu využít k výpočtu optického zesílení. V rámci Fermiho zlatého pravidla lze jeho spektrální závislost schematicky vyjádřit takto:
\[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \] \[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \]
Tento výraz popisuje optické přechody mezi vypočítanými valenčními a vodivostními pásmy. Jejich energie, vlnové funkce a obsazenost nosiči náboje určují spektrální polohu a intenzitu absorpce nebo stimulované emise. Pro kvantitativní předpovědi jsou zapotřebí další parametry popisující rozptyl a optické vlastnosti.Tento výraz popisuje optické přechody mezi vypočítanými valenčními a vodivostními pásmy. Jejich energie, vlnové funkce a obsazenost nosiči náboje určují spektrální polohu a intenzitu absorpce nebo stimulované emise. Pro kvantitativní předpovědi jsou zapotřebí další parametry popisující rozptyl a optické vlastnosti.
Kompletní vysvětlení absorpce a emise LO fononů a výpočtu pohyblivosti nosičů náboje naleznete na naší stránce stránka věnovaná teorii Frohlichova rozptylu. Chcete-li se seznámit s tím, jak se v praxi provádějí výpočty pásové struktury a pohyblivosti perovskitů, včetně čistých a směsných halogenidových materiálů, podívejte se na podrobný návod OghmaNano.Kompletní vysvětlení absorpce a emise LO fononů a výpočtu pohyblivosti nosičů náboje naleznete na naší stránce stránka věnovaná teorii Frohlichova rozptylu. Chcete-li se seznámit s tím, jak se v praxi provádějí výpočty pásové struktury a pohyblivosti perovskitů, včetně čistých a směsných halogenidových materiálů, podívejte se na podrobný návod OghmaNano.
Zdroje a doporučená literatura.Zdroje a doporučená literatura.
Hlavní zdroj: K. Gawarecki, M. Wiśniewski, M. Polak, R. Kudrawiec a M. Gładysiewicz, „Osmipásmový model k·p a materiálový zisk pro vybrané kubické a pseudokubické perovskity“, Physical Review Applied 22, 014058 (2024). DOI: 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (volně dostupný předtisk). Zejména viz oddíl IV a příloha A, kde naleznete kompletní Hamiltonián, a tabulka I, kde jsou uvedeny parametry.Hlavní zdroj: K. Gawarecki, M. Wiśniewski, M. Polak, R. Kudrawiec a M. Gładysiewicz, „Osmipásmový model k·p a materiálový zisk pro vybrané kubické a pseudokubické perovskity“, Physical Review Applied 22, 014058 (2024). DOI: 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (volně dostupný předtisk). Zejména viz oddíl IV a příloha A, kde naleznete kompletní Hamiltonián, a tabulka I, kde jsou uvedeny parametry.