
 ☰
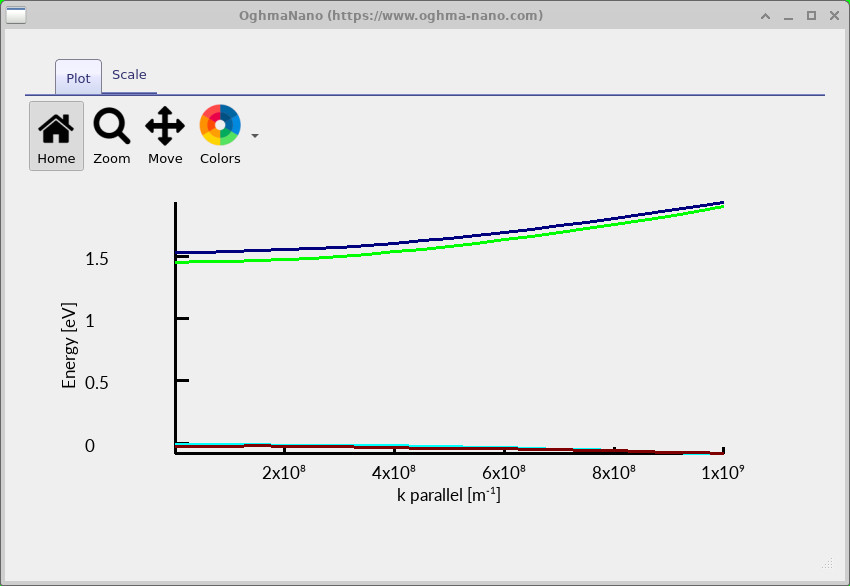
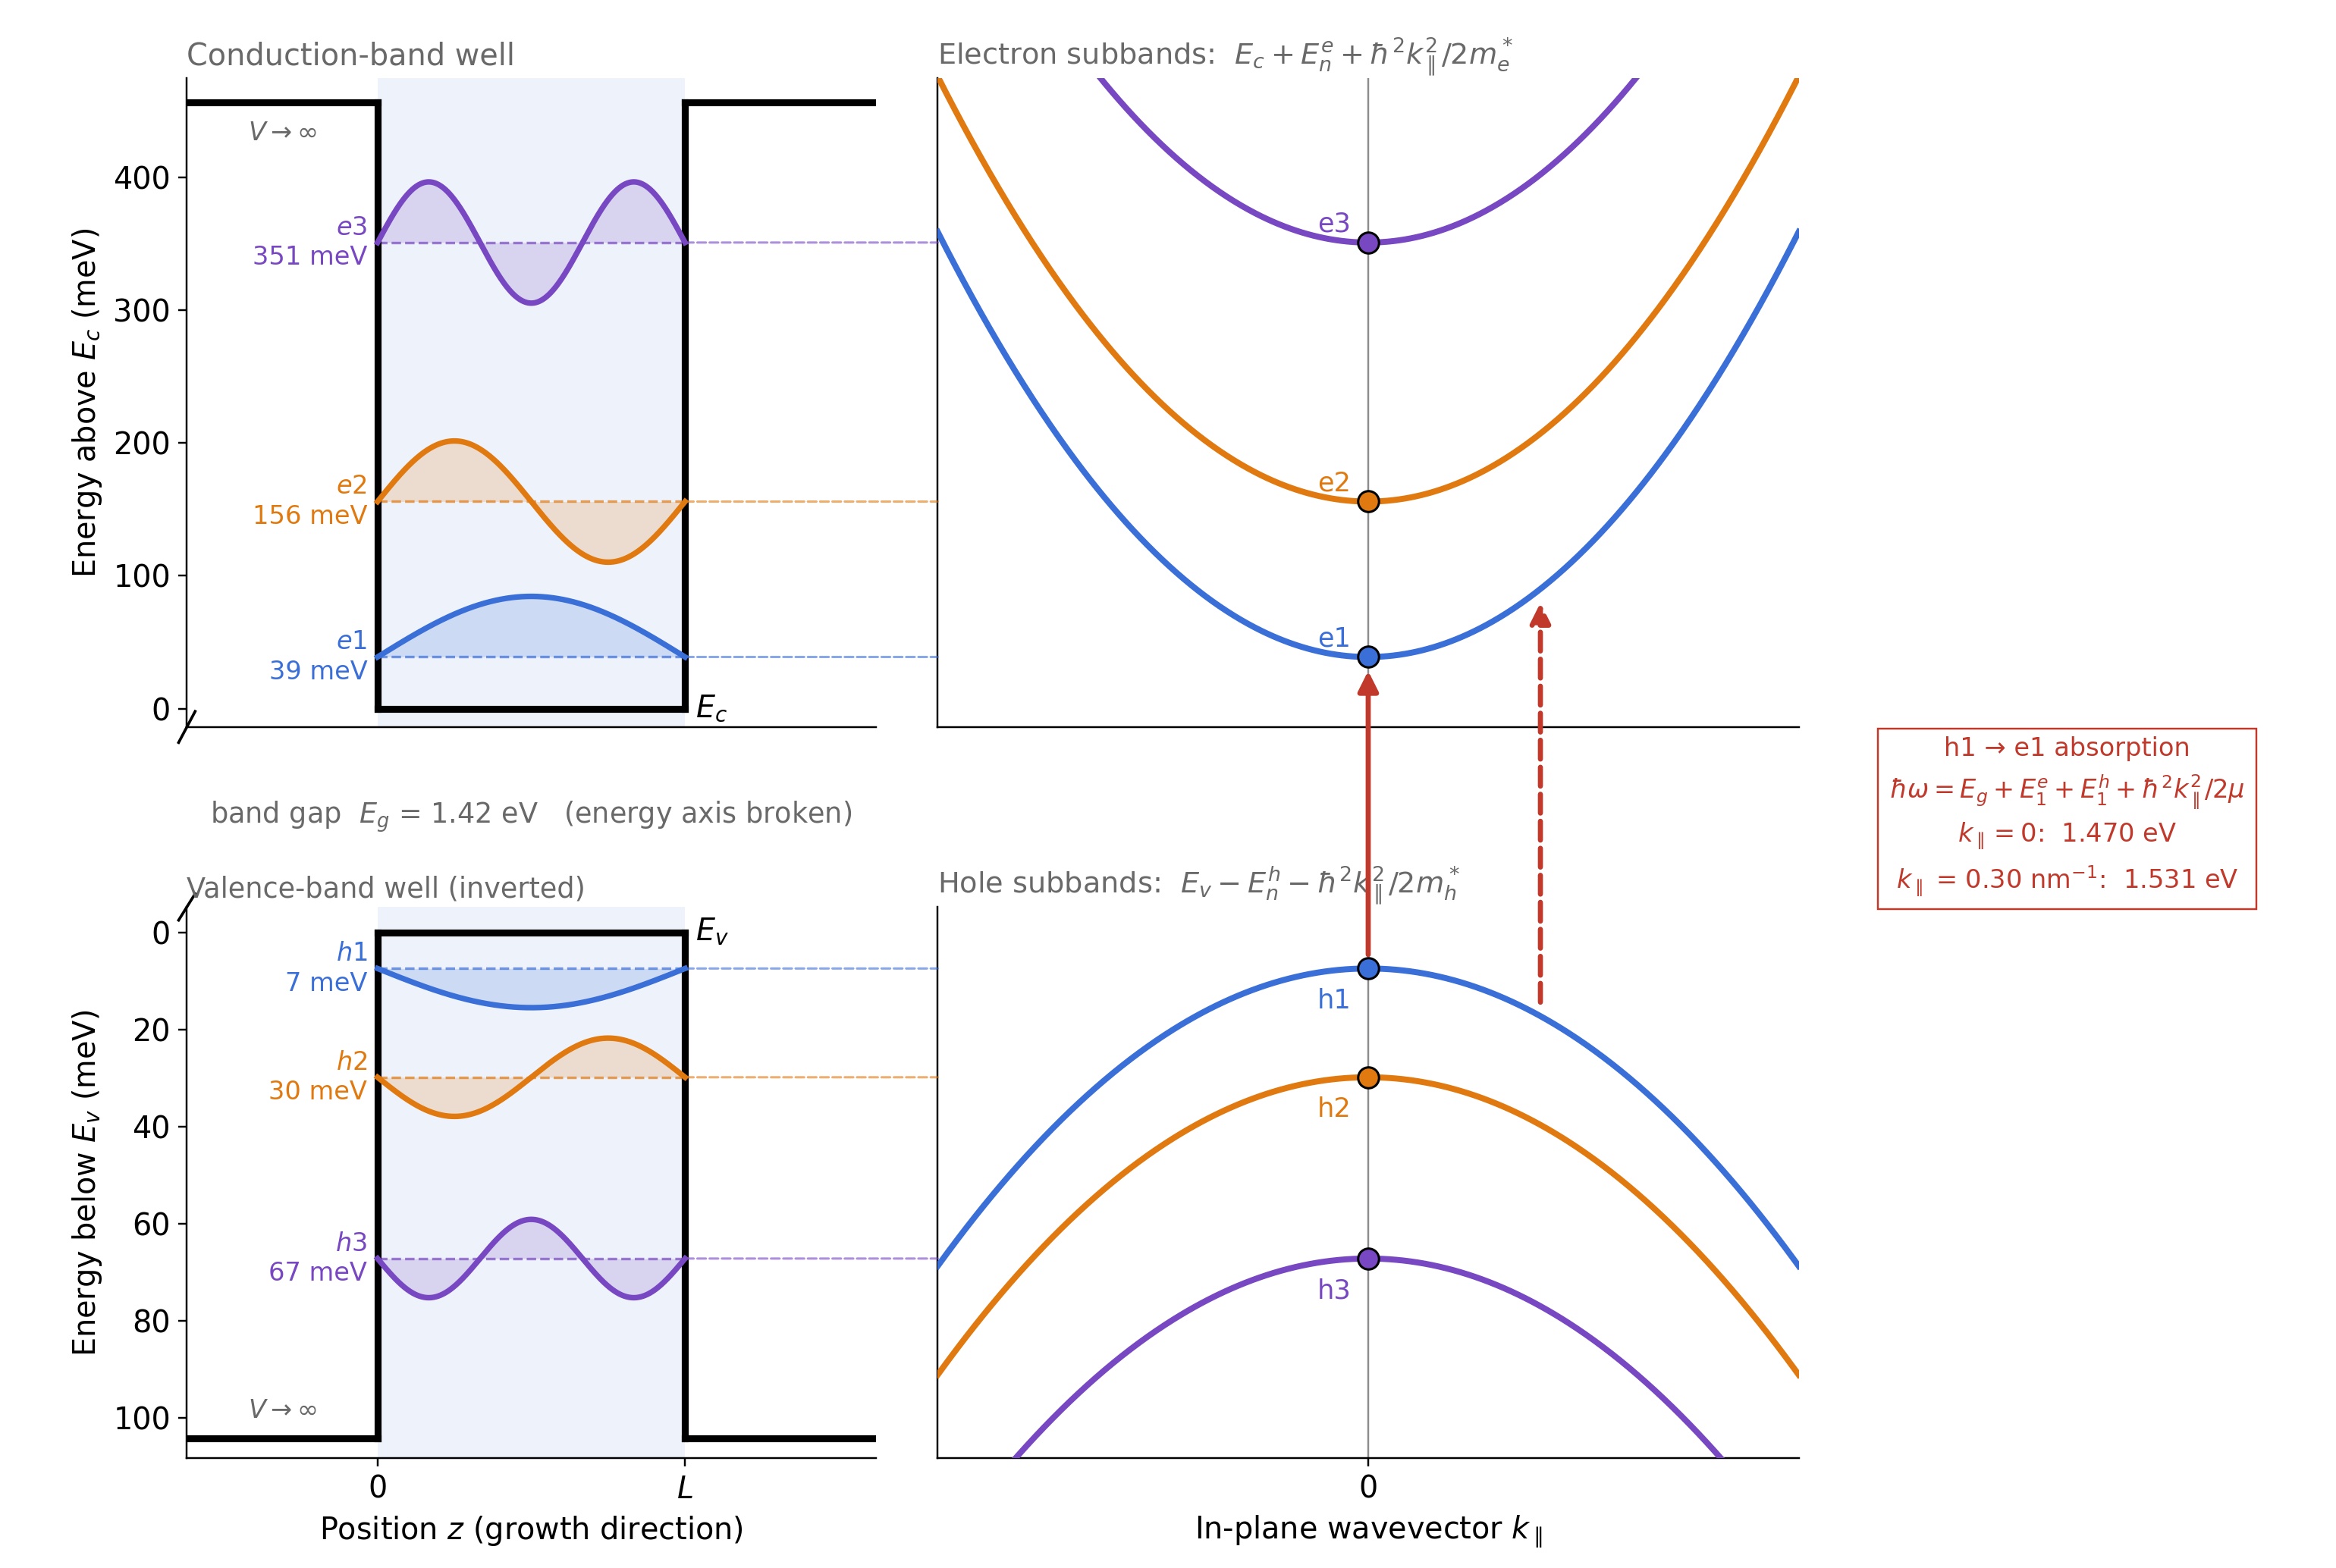

OghmaNano incluye una familia de herramientas para calcular la estructura de bandas de semiconductores, pozos cuánticos y resolver ecuaciones de tipo k·p, con el fin de determinar los estados electrónicos tanto en pozos cuánticos bidimensionales como en semiconductores masivos. Los modelos calculan los estados confinados de electrones y huecos, la dispersión de la banda electrónica, las funciones de onda, la mezcla de bandas y los elementos de la matriz óptica, y pueden combinarse con cálculos de absorción óptica, emisión espontánea, emisión estimulada, ganancia, dispersión de portadores y movilidad.
Existe una variedad de modelos de estructura de bandas disponibles para diferentes materiales semiconductores y estructuras cristalinas:
En conjunto, estos modelos permiten a OghmaNano calcular tanto las subbandas cuánticas bidimensionales de pozos cuánticos como las estructuras de banda tridimensionales de semiconductores. En el caso de los pozos cuánticos, las cargas están confinadas a lo largo de la dirección de crecimiento, pero pueden moverse libremente en paralelo a las capas. En un cálculo multibanda k·p, el vector de onda en la dirección de crecimiento se sustituye por el operador de función envolvente.
\[ k_z \longrightarrow -i\frac{d}{dz}, \]
y las ecuaciones acopladas resultantes se resuelven en toda la heteroestructura semiconductora. Al repetir el cálculo en función del vector de onda en el plano, se obtiene la dispersión de las subbandas bidimensionales. Los modelos de volumen, como el solucionador de perovskitas, resuelven directamente el hamiltoniano en función del vector de onda tridimensional \(\mathbf{k}=(k_x,k_y,k_z)\).
Los valores y vectores propios calculados ofrecen más información que un simple diagrama de bandas. Constituyen el punto de partida para las simulaciones de transiciones ópticas, absorción, emisión espontánea, emisión estimulada y ganancia óptica, así como para la dispersión de portadores, los tiempos de relajación y la movilidad, cuando sea aplicable. Estas capacidades hacen que los solucionadores de estructura de bandas sean útiles para modelar láseres semiconductores, LED, fotodetectores, heteroestructuras de pozos cuánticos, canales semiconductores de alta movilidad, dispositivos de silicio/SiGe y materiales de perovskita de haluros metálicos para células solares y materiales emisores de luz.
Para una introducción general a los principios físicos subyacentes, consulte pozos cuánticos y confinamiento de portadores y introducción a la teoría k·p.
Calcular la estructura de bandas electrónicas es solo la primera etapa de la simulación. Una vez que se conocen las energías y las funciones de onda de los estados electrónicos, OghmaNano puede utilizarlas para calcular una serie de propiedades ópticas y de transporte de carga. Estas incluyen la absorción óptica, la emisión espontánea y estimulada, la ganancia óptica, las tasas de dispersión de fonones, los tiempos de relajación de los portadores y la movilidad de los portadores de carga.
La misma idea fundamental subyace a muchos de estos cálculos: un portador realiza una transición desde un estado electrónico inicial a un estado final, y la probabilidad de esta transición está determinada por el acoplamiento entre los dos estados. En el límite de interacción débil, esto se describe mediante la regla áurea de Fermi.
\[ W_{i\rightarrow f} = \frac{2\pi}{\hbar} \left|\langle f|\hat H_{\mathrm{int}}|i\rangle\right|^2 \delta(E_f-E_i). \]
El hamiltoniano de interacción \(\hat H_{\mathrm{int}}\) depende del proceso físico que se esté considerando. En el caso de una transición óptica, describe la interacción entre los estados electrónicos y el campo electromagnético. En el caso de la dispersión de portadores, puede describir, en cambio, las interacciones con las vibraciones de la red, incluidos los fonones acústicos o los fonones ópticos longitudinales (LO). Por lo tanto, la estructura de bandas calculada proporciona una base electrónica común a partir de la cual se pueden derivar tanto las propiedades ópticas como las de transporte.
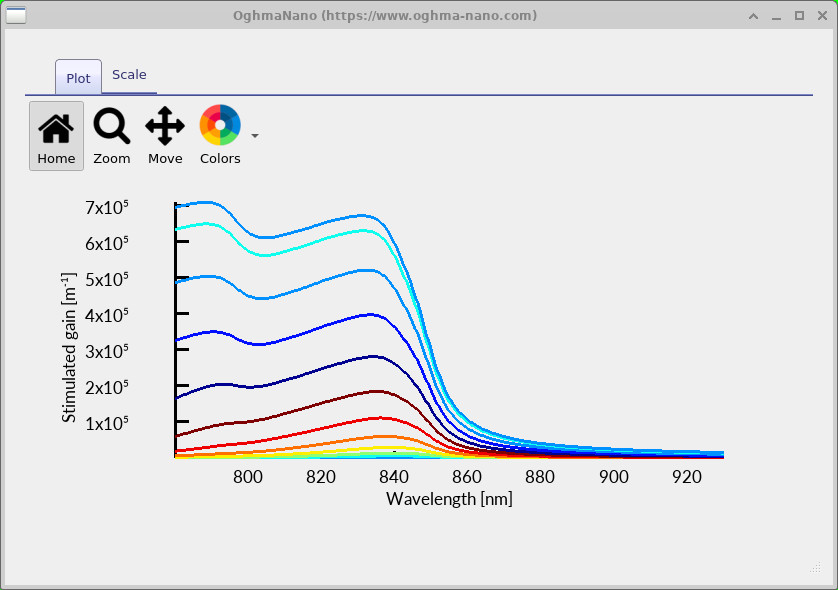
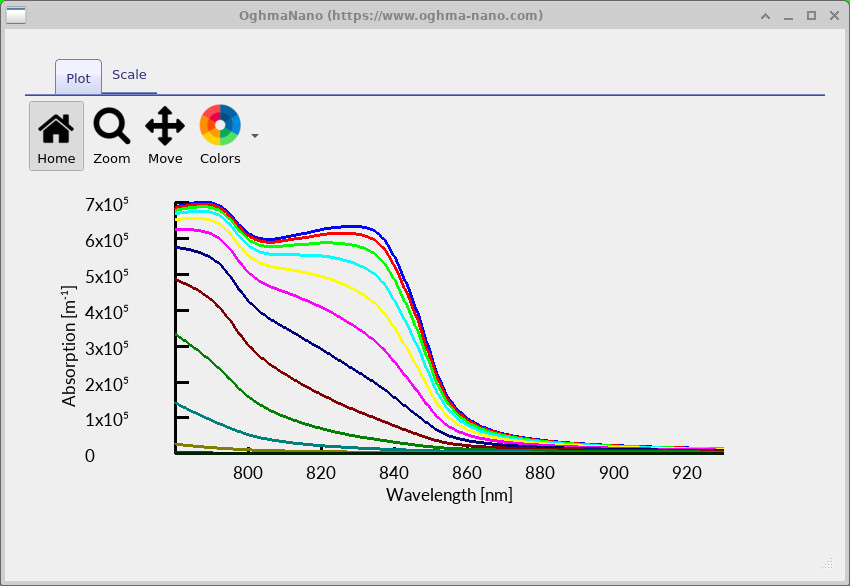
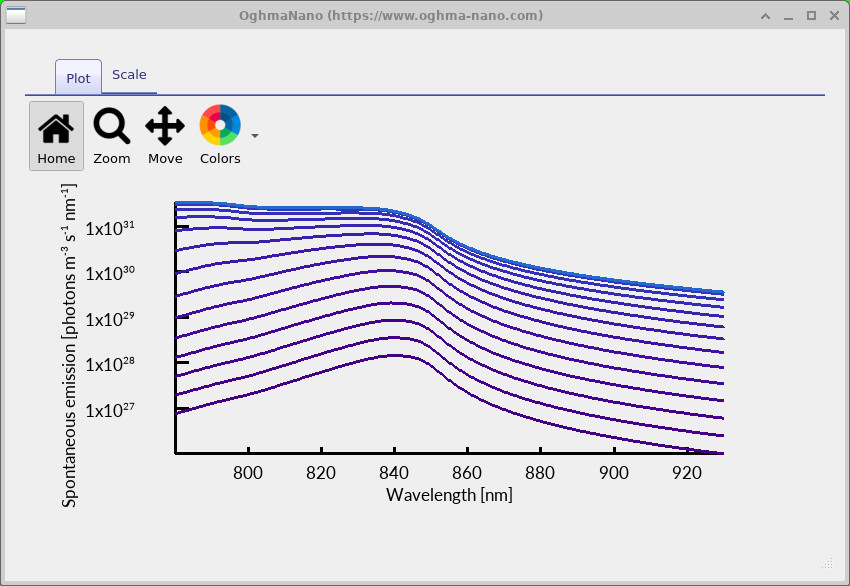
Para los cálculos ópticos, OghmaNano combina los estados de la banda de conducción y de la banda de valencia, que se han calculado, con sus respectivos elementos de la matriz óptica y las profesiones relacionadas con el transporte. Las transiciones entre los estados ocupados y no ocupados pueden sumarse a lo largo de la estructura de bandas calculada para obtener absorción, emisión estimulada, ganancia óptica neta y emisión espontánea.
Dado que los autovectores multibanda de k·p conservan la información sobre el carácter orbital y de espín de cada estado, el cálculo óptico puede ir más allá de la simple correspondencia de los niveles de energía. La mezcla de bandas modifica los elementos de la matriz de transición y, por lo tanto, la intensidad de la respuesta óptica. En sistemas anisótropos, como los semiconductores de tipo wurtzita, esto también permite tratar por separado las transiciones ópticas polarizadas TE y TM.
Los estados electrónicos también pueden utilizarse para calcular la probabilidad de que un portador de carga se disperse de una parte de la estructura de bandas a otra. Dependiendo del material y del modelo, OghmaNano puede incluir mecanismos como: dispersión de fonones acústicos y Dispersión de fonones ópticos polares de Fröhlich Estos procesos determinan el tiempo de vida de los portadores de carga, la relajación del momento y, en última instancia, la movilidad de los portadores de carga.
La dispersión de Fröhlich es especialmente importante en los semiconductores polares, como el GaAs, el InP, el GaN y las perovskitas de haluros metálicos. Un fonón óptico longitudinal crea un campo de polarización oscilante que interactúa con un electrón o una laguna. La intensidad de esta interacción se describe mediante el elemento de la matriz de Fröhlich.
\[ M(q) = -\frac{i}{q} \left[ \frac{e^2\hbar\omega_{LO}}{2V\varepsilon_0} \left( \frac{1}{\varepsilon_\infty} - \frac{1}{\varepsilon_s} \right) \right]^{1/2}. \]
Aquí, \(q\) representa el vector de onda del fonón, \(\omega_{LO}\) es la frecuencia angular del fonón LO, y \(\varepsilon_\infty\) y \(\varepsilon_s\) describen el apantallamiento dieléctrico electrónico y estático del material. La dependencia de \(1/q\) refleja la naturaleza de largo alcance de la interacción polar.
Aplicando la regla de oro de Fermi e integrando sobre los estados finales disponibles, se obtiene la tasa de dispersión de las portadoras. Por ejemplo, en el caso de la absorción de fonones LO.
\[ \begin{aligned} \frac{1}{\tau_{\mathrm{abs}}(\mathbf{k})} ={}& \frac{2\pi}{\hbar} \frac{V}{(2\pi)^3} \int d^3q\; \frac{e^2\hbar\omega_{LO}}{2V\varepsilon_0} \left( \frac{1}{\varepsilon_\infty} - \frac{1}{\varepsilon_s} \right) \frac{N_{LO}}{q^2} \\[4pt] &\times \delta\left( E(\mathbf{k}+\mathbf{q})- E(\mathbf{k})- \hbar\omega_{LO} \right). \end{aligned} \]
La función delta de Dirac impone la conservación de la energía, mientras que la integración sobre \(\mathbf{q}\) suma los vectores de onda de los fonones que pueden conectar los estados electrónicos inicial y final. La emisión de fonones LO se calcula de la misma manera, con la excepción de que el portador pierde una energía \(\hbar\omega_{LO}\). En cambio, la dispersión de fonones acústicos describe las interacciones con las vibraciones de la red de menor energía asociadas a la deformación elástica del cristal.
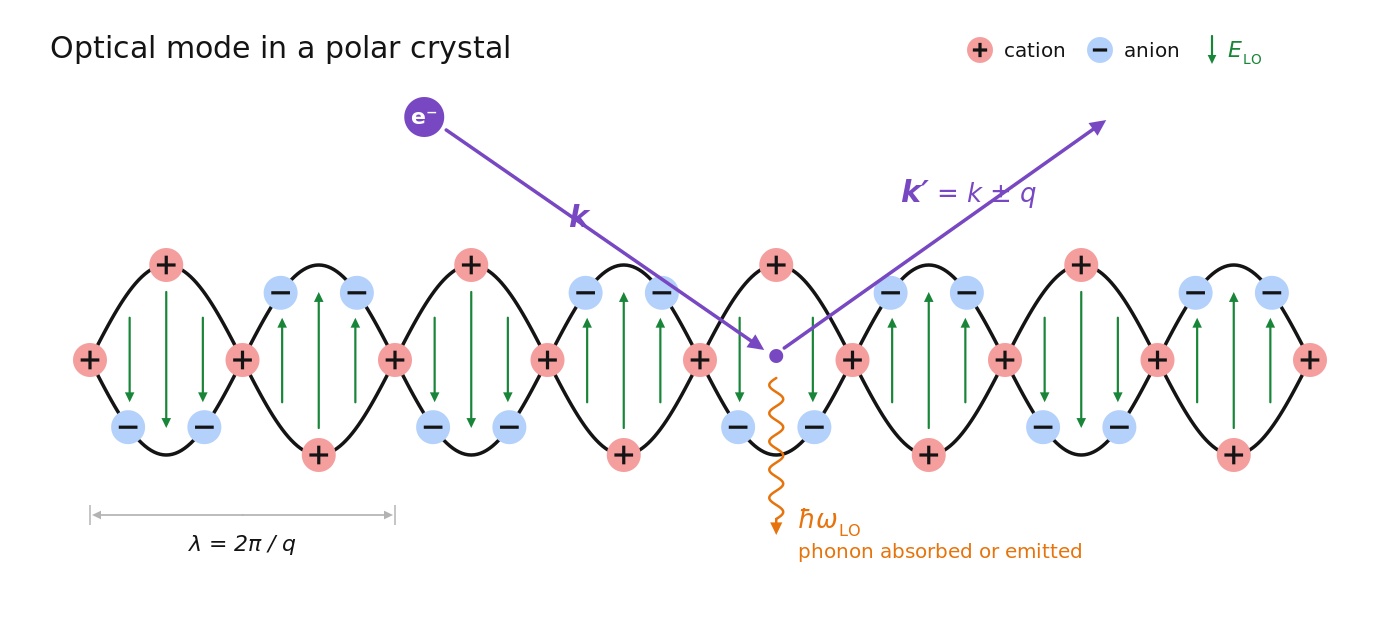
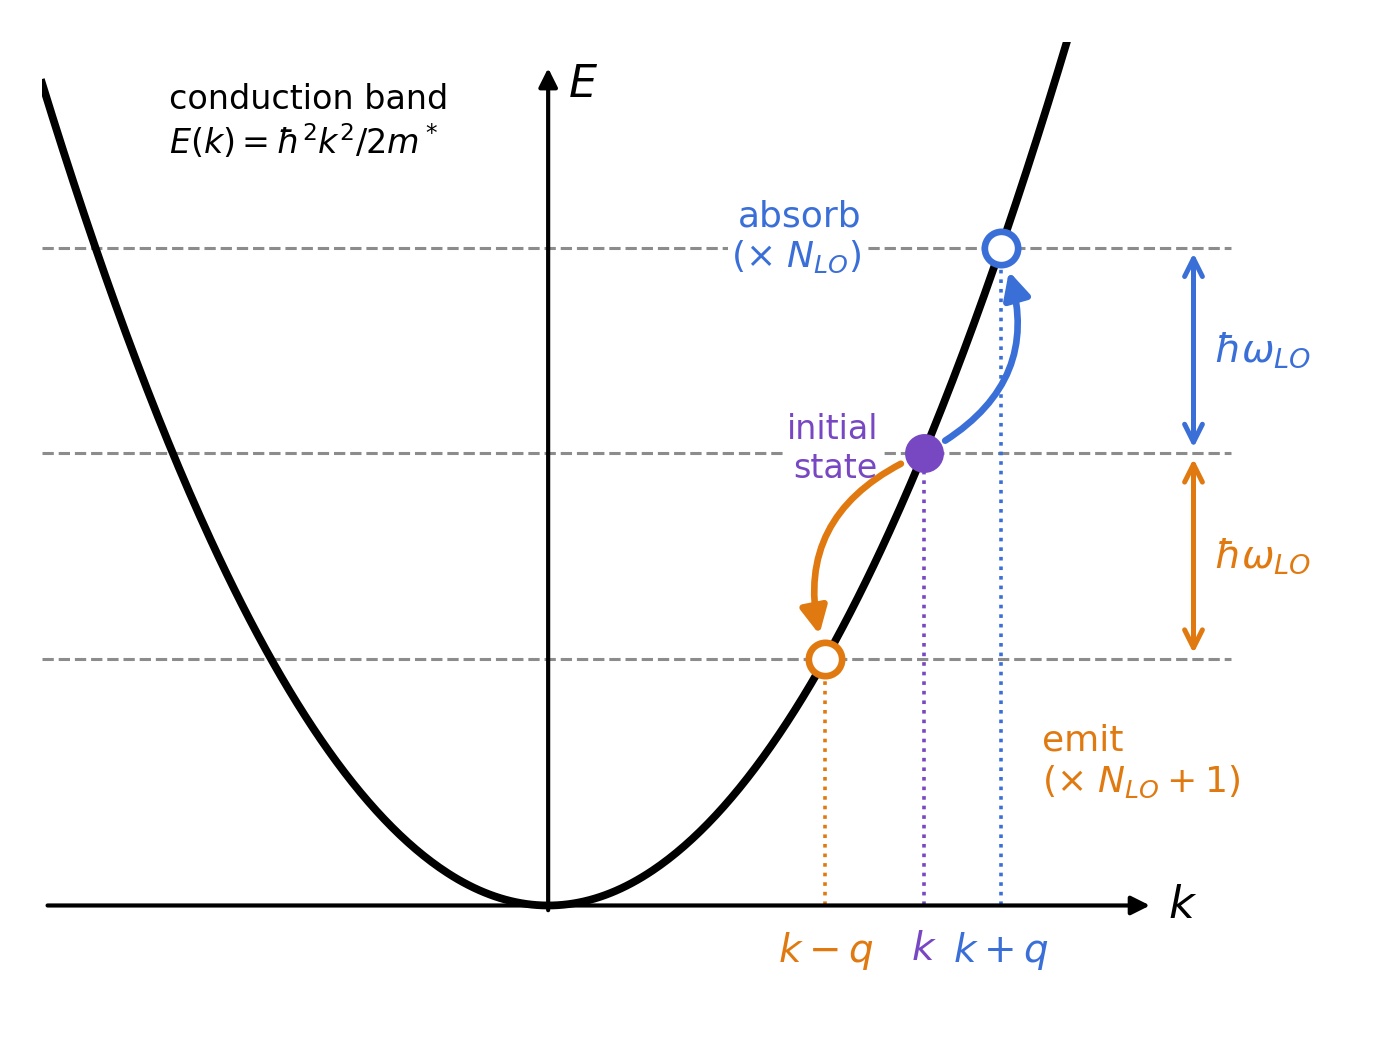
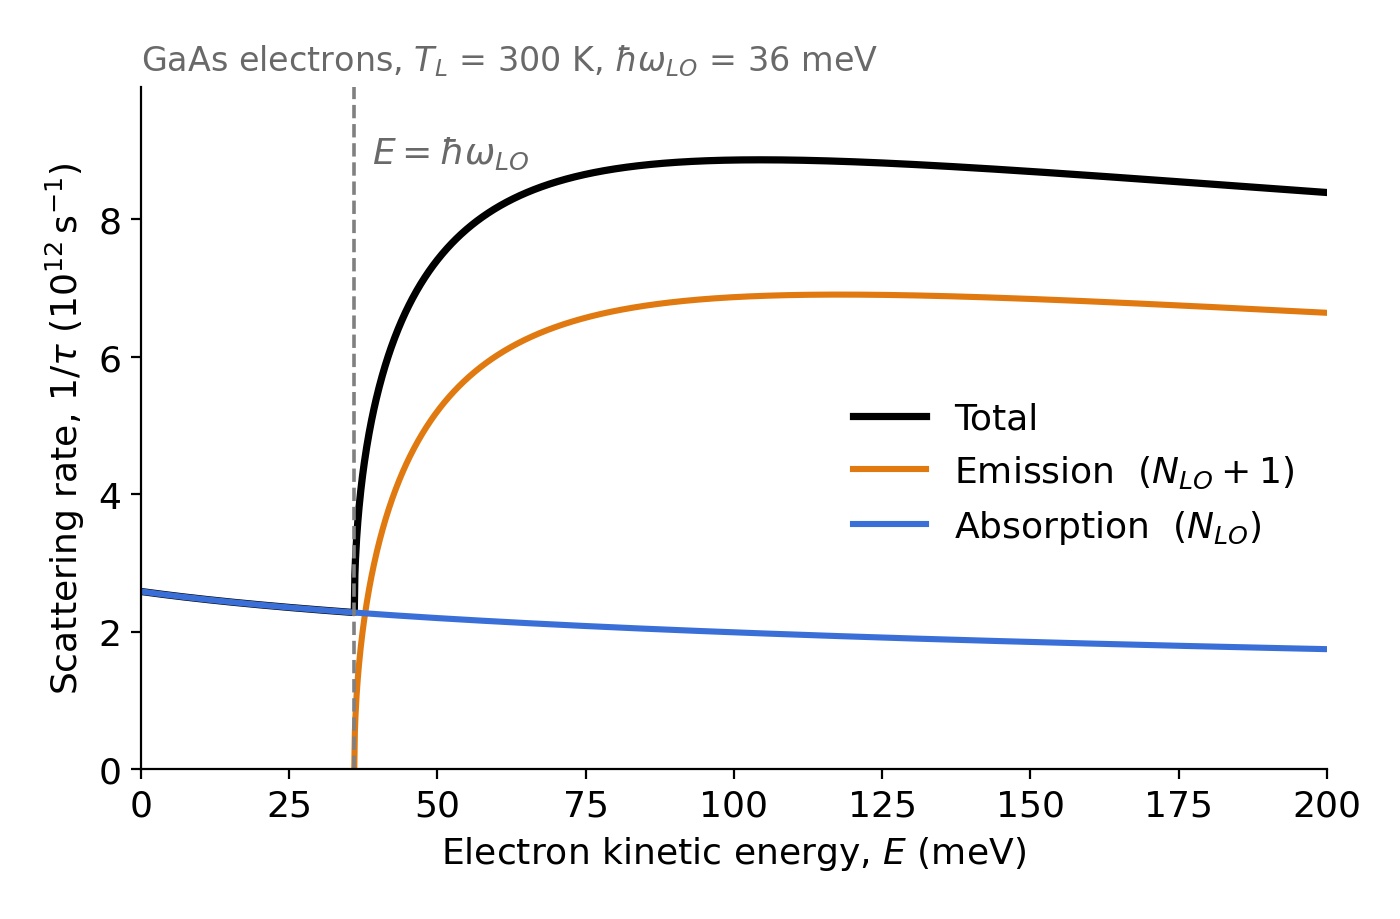
Un evento de dispersión no necesariamente anula todo el momento direccional de una partícula portadora. Por ejemplo, la dispersión hacia adelante solo modifica ligeramente la dirección de la partícula, mientras que la dispersión hacia atrás se opone fuertemente a la corriente eléctrica. Por lo tanto, para los cálculos de transporte, OghmaNano puede utilizar una tasa de relajación del momento en lugar de simplemente tomar el inverso de la tasa total de dispersión.
Una vez calculado el tiempo de relajación del transporte en toda la estructura de bandas electrónicas, la movilidad puede obtenerse promediando la velocidad y las propiedades de dispersión de los estados electrónicos que participan en el transporte. Dentro de la aproximación del tiempo de relajación,
\[ \mu_{ij} = \frac{e}{n} \sum_b \int \frac{d^3k}{(2\pi)^3} v_{b,i}(\mathbf{k}) v_{b,j}(\mathbf{k}) \tau_{\mathrm{tr},b}(\mathbf{k}) \left( -\frac{\partial f}{\partial E} \right)_{E_b(\mathbf{k})}. \]
La velocidad de los portadores se obtiene directamente a partir de la dispersión electrónica calculada.
\[ \mathbf{v}_b(\mathbf{k}) = \frac{1}{\hbar} \nabla_{\mathbf{k}}E_b(\mathbf{k}). \]
Esto permite establecer una conexión directa entre la estructura de bandas calculada y una magnitud de transporte que puede medirse experimentalmente. En lugar de asumir una única masa efectiva constante y un tiempo de dispersión fijo, el cálculo puede tener en cuenta cómo varían la velocidad de los portadores y la dispersión a lo largo de las bandas electrónicas.
Para pozos cuánticos de Si/SiGe, OghmaNano puede calcular la dispersión de fonones acústicos y la movilidad bidimensional de electrones u huecos utilizando el valle Δ del silicio y los modelos de Luttinger-Kohn. Para perovskitas metálicas-halógenas en estado sólido, la estructura electrónica de ocho bandas calculada puede combinarse con la dispersión electrón-fonón de Fröhlich para obtener los tiempos de relajación de los portadores y la movilidad limitada por fonones.
Se ofrecen ejemplos prácticos en los siguientes tutoriales: Tutorial sobre la movilidad de electrones en Si/SiGe, Tutorial sobre la movilidad de huecos en Si/SiGe y Tutorial sobre la estructura de bandas y la movilidad en perovskitas.
Los ejemplos que se proporcionan con OghmaNano ofrecen puntos de partida predefinidos para cada modelo de estructura de bandas. Para los cálculos ópticos de pozos cuánticos, el tutorial GaAs/AlGaAs, modelo de ocho bandas k·p muestra cómo calcular las subbandas electrónicas, la absorción, la emisión estimulada, la ganancia óptica y la emisión espontánea.
Para realizar cálculos en grandes cantidades, tutorial sobre la estructura de bandas y la movilidad de la perovskita muestra cómo calcular las bandas electrónicas de CsPbX.3 y MAPbX3 materiales y utilizar los estados resultantes para calcular la dispersión de Fröhlich y la movilidad de los portadores de carga.
Puede encontrar más información teórica en la guía sobre la teoría k·p, en la teoría de las transiciones ópticas y en la teoría de la dispersión de Fröhlich.
Para una introducción al confinamiento cuántico, comience con pozos cuánticos y confinamiento de portadores. El tutorial sobre bandas parabólicas presenta el modelo de pozo cuántico más sencillo, mientras que la guía sobre la teoría k·p explica cómo se acoplan varias bandas electrónicas en un hamiltoniano de múltiples bandas.
Para empezar de forma práctica, pruebe el tutorial GaAs/AlGaAs de ocho bandas k·p o el tutorial sobre la estructura de bandas y movilidad del perovskito.
Explore las herramientas de modelado cuántico y de estructura de bandas.
Comience con la introducción a los pozos cuánticos, lea la guía sobre la teoría k·p o ejecute el tutorial sobre pozos cuánticos parabólicos de GaAs/AlGaAs.