

Cum se calculează structurile de bandă în perovskite? Teoria k·p cu opt benzi.Cum se calculează structurile de bandă în perovskite? Teoria k·p cu opt benzi.
De ce este importantă calcularea structurii benzilor electronice?De ce este importantă calcularea structurii benzilor electronice?
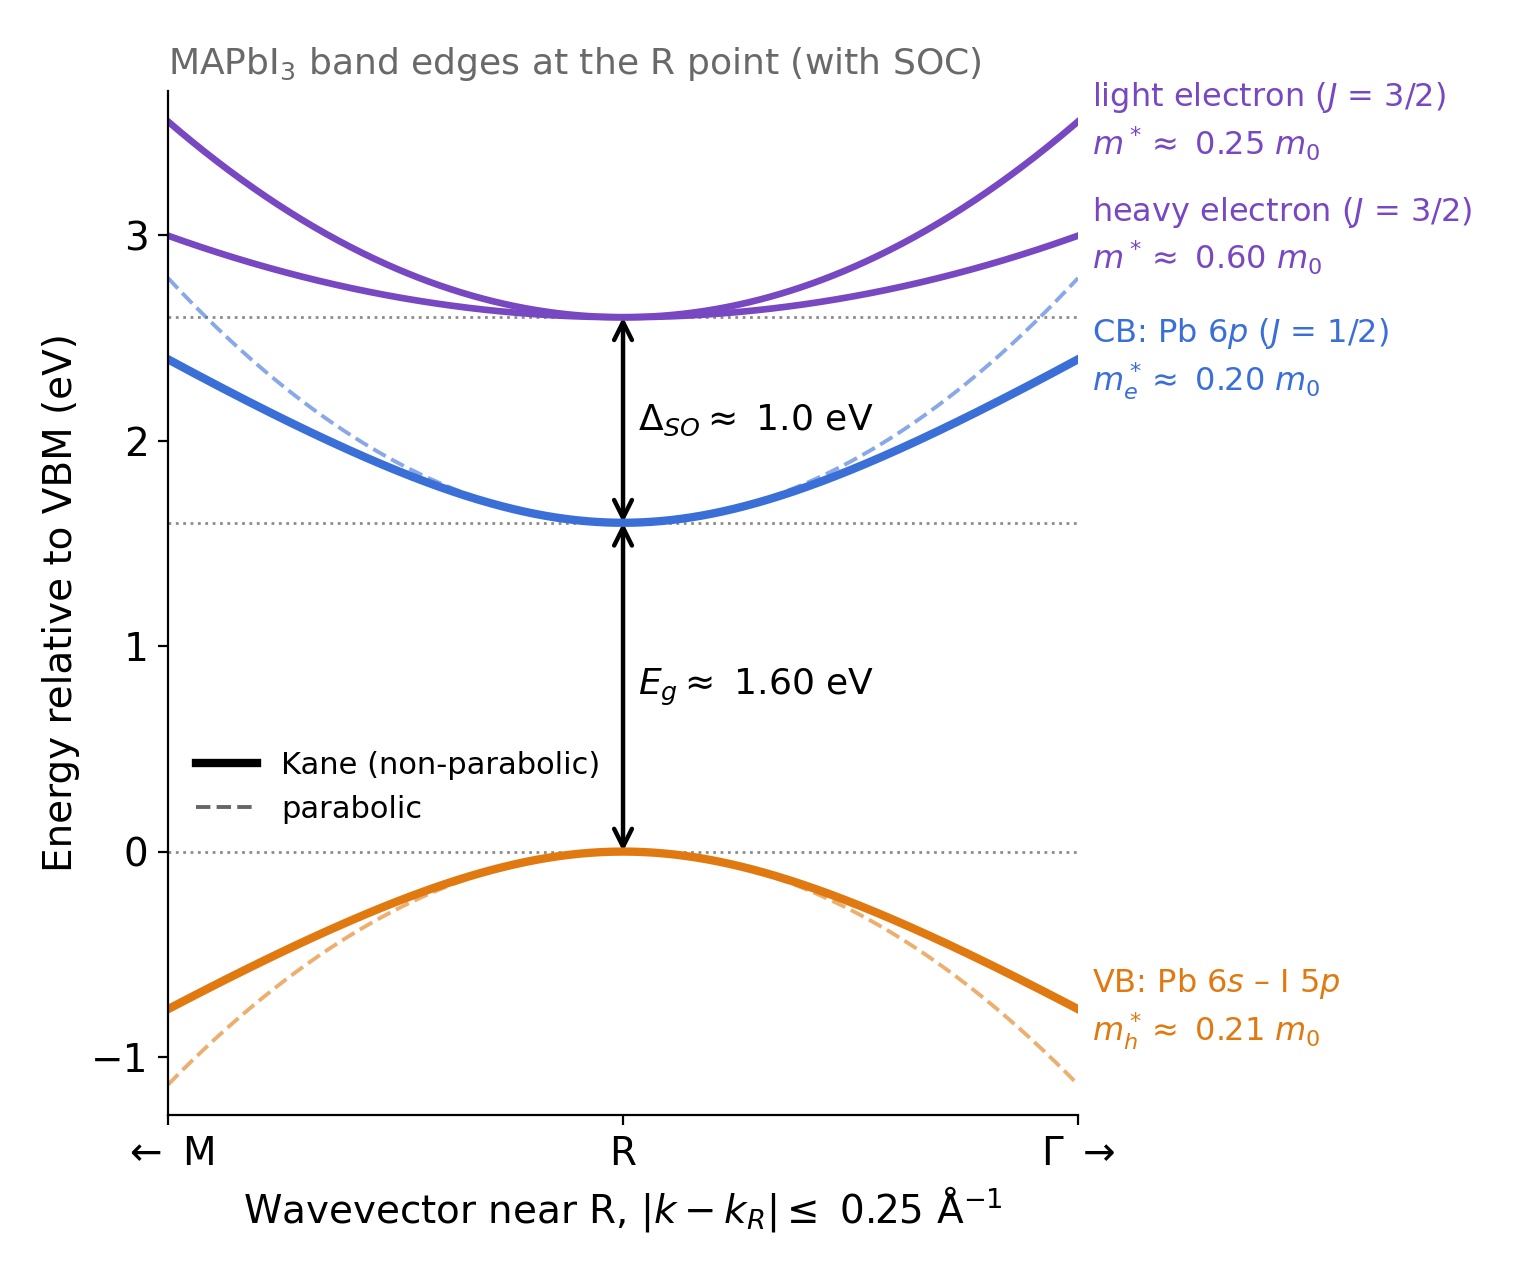
Calcularea structurii benzilor electronice a unui perovskit înseamnă determinarea energiilor electronice permise pentru diferite vectori de undă în cadrul structurii sale cristaline. Benzile de energie rezultate oferă informații despre lățimea benzii interzise, masele efective, vitezele purtătorilor de sarcină și stările electronice disponibile pentru electroni și găuri. Un exemplu de calcul efectuat pentru MAPbI3 este prezentat în ??.Calcularea structurii benzilor electronice a unui perovskit înseamnă determinarea energiilor electronice permise pentru diferite vectori de undă în cadrul structurii sale cristaline. Benzile de energie rezultate oferă informații despre lățimea benzii interzise, masele efective, vitezele purtătorilor de sarcină și stările electronice disponibile pentru electroni și găuri. Un exemplu de calcul efectuat pentru MAPbI3 este prezentat în ??.
De ce este util acest lucru? Odată ce structura electronică a benzilor și funcțiile de undă corespunzătoare au fost calculate, acestea oferă punctul de plecare pentru a prezice o gamă largă de proprietăți ale semiconductorilor. Acestea includ împrăștierea fononilor acustici, împrăștierea fononilor optici polari (Fröhlich), timpul de relaxare al purtătorilor de sarcină, mobilitatea electronilor și a găurilor, concentrațiile purtătorilor de sarcină, densitatea stărilor, absorbția optică, emisia spontană, emisia stimulată și câștigul optic. Structura electronică poate fi, de asemenea, utilizată pentru a investiga modul în care aceste proprietăți se modifică în funcție de temperatură, densitatea purtătorilor de sarcină și compoziția materialului. În acest fel, calcularea structurii benzilor este adesea primul pas în înțelegerea comportamentului electric și optic al unui semiconductor.De ce este util acest lucru? Odată ce structura electronică a benzilor și funcțiile de undă corespunzătoare au fost calculate, acestea oferă punctul de plecare pentru a prezice o gamă largă de proprietăți ale semiconductorilor. Acestea includ împrăștierea fononilor acustici, împrăștierea fononilor optici polari (Fröhlich), timpul de relaxare al purtătorilor de sarcină, mobilitatea electronilor și a găurilor, concentrațiile purtătorilor de sarcină, densitatea stărilor, absorbția optică, emisia spontană, emisia stimulată și câștigul optic. Structura electronică poate fi, de asemenea, utilizată pentru a investiga modul în care aceste proprietăți se modifică în funcție de temperatură, densitatea purtătorilor de sarcină și compoziția materialului. În acest fel, calcularea structurii benzilor este adesea primul pas în înțelegerea comportamentului electric și optic al unui semiconductor.
Aici explicăm modul în care OghmaNano calculează structurile de bandă ale perovskitelor tridimensionale CsPbX3 și MAPbX3 (X = Cl, Br sau I), începând cu ecuația lui Schrödinger și continuând cu modelul k·p cu opt benzi. Formularea matematică și parametrizarea materialelor urmează lucrările lui Gawarecki și colaboratorii, „Descrierea cu opt benzi k·p și câștigul material pentru perovskite cubice și pseudo-cubice selectate”, Physical Review Applied 22, 014058 (2024): articol publicat (DOI) | prepublicare accesibilă gratuit pe arXiv. Explicațiile și ilustrațiile de pe această pagină descriu fluxul de lucru numeric în mod independent; publicația originală conține formularea completă a matricei și derivarea acesteia.Aici explicăm modul în care OghmaNano calculează structurile de bandă ale perovskitelor tridimensionale CsPbX3 și MAPbX3 (X = Cl, Br sau I), începând cu ecuația lui Schrödinger și continuând cu modelul k·p cu opt benzi. Formularea matematică și parametrizarea materialelor urmează lucrările lui Gawarecki și colaboratorii, „Descrierea cu opt benzi k·p și câștigul material pentru perovskite cubice și pseudo-cubice selectate”, Physical Review Applied 22, 014058 (2024): articol publicat (DOI) | prepublicare accesibilă gratuit pe arXiv. Explicațiile și ilustrațiile de pe această pagină descriu fluxul de lucru numeric în mod independent; publicația originală conține formularea completă a matricei și derivarea acesteia.
Pentru instrucțiuni privind efectuarea unei simulări, alegerea unui material sau explorarea compozițiilor cu halide mixte, consultați tutorialul practic despre structura de bandă și mobilitatea perovskitelor. O explicație mai detaliată despre modul în care stările electronice interacționează cu fononii optici polari este disponibilă pe pagina noastră despre teoria împrăștierii Fröhlich.Pentru instrucțiuni privind efectuarea unei simulări, alegerea unui material sau explorarea compozițiilor cu halide mixte, consultați tutorialul practic despre structura de bandă și mobilitatea perovskitelor. O explicație mai detaliată despre modul în care stările electronice interacționează cu fononii optici polari este disponibilă pe pagina noastră despre teoria împrăștierii Fröhlich.
Începând cu ecuația lui Schrödinger.Începând cu ecuația lui Schrödinger.
Pentru a înțelege modul în care se formează benzile de energie într-un semiconductor, luați în considerare un electron care se deplasează printr-un cristal. În loc să resimtă potențialul unui singur atom izolat, electronul întâlnește o structură repetitivă de atomi, fiecare contribuind la potențialul total al cristalului. Acest lucru este ilustrat în ??, unde potențialul unui atom izolat este comparat cu potențialul periodic al unui cristal.Pentru a înțelege modul în care se formează benzile de energie într-un semiconductor, luați în considerare un electron care se deplasează printr-un cristal. În loc să resimtă potențialul unui singur atom izolat, electronul întâlnește o structură repetitivă de atomi, fiecare contribuind la potențialul total al cristalului. Acest lucru este ilustrat în ??, unde potențialul unui atom izolat este comparat cu potențialul periodic al unui cristal.
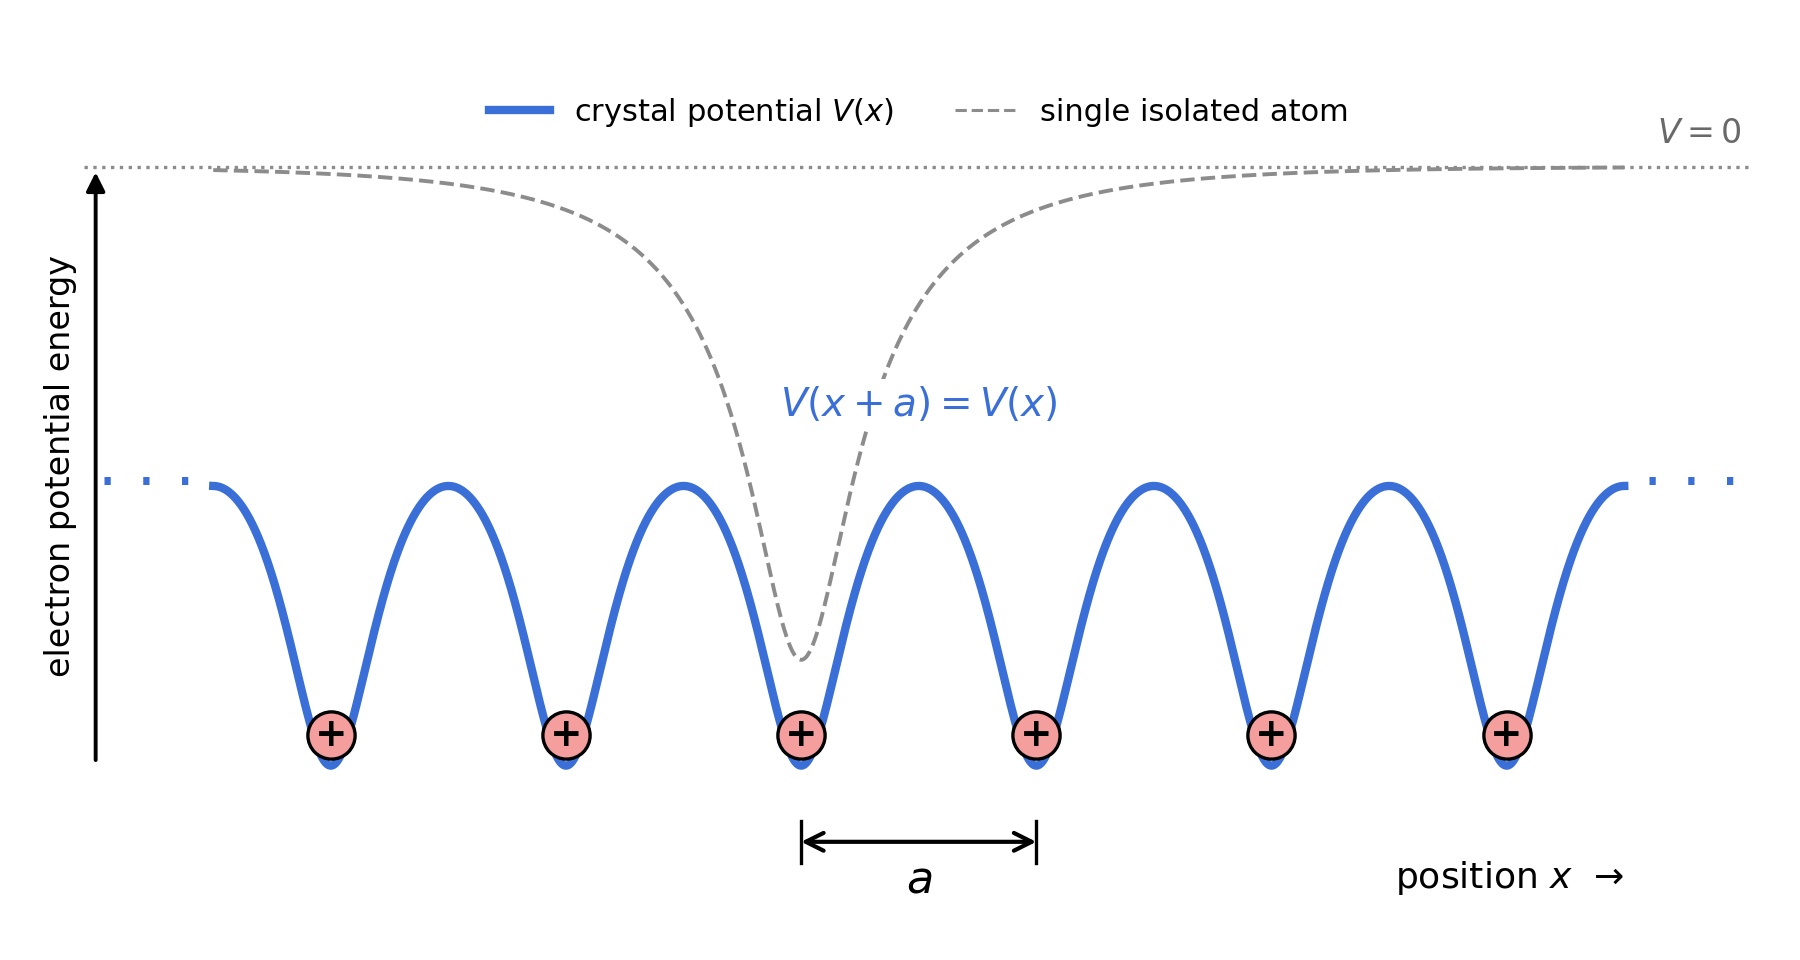
Caracteristica importantă este că potențialul cristalin se repetă la intervale regulate, determinate de distanța dintre nodurile rețelei cristaline \(a\). Din punct de vedere matematic, aceasta înseamnă că \(V(x+a)=V(x)\). Un electron care se deplasează printr-un astfel de potențial periodic poate ocupa o serie de stări energetice permise, care, luate împreună, formează benzile electronice ale materialului.Caracteristica importantă este că potențialul cristalin se repetă la intervale regulate, determinate de distanța dintre nodurile rețelei cristaline \(a\). Din punct de vedere matematic, aceasta înseamnă că \(V(x+a)=V(x)\). Un electron care se deplasează printr-un astfel de potențial periodic poate ocupa o serie de stări energetice permise, care, luate împreună, formează benzile electronice ale materialului.
Pentru a calcula aceste stări, începem cu ecuația lui Schrödinger, independentă de timp:Pentru a calcula aceste stări, începem cu ecuația lui Schrödinger, independentă de timp:
\[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \] \[ \hat H\psi(\mathbf r)=E\psi(\mathbf r). \]
Aici, \(\psi\) reprezintă funcția de undă a electronului, \(E\) este energia sa, iar \(\hat H\) este Hamiltonianul: operatorul matematic care descrie energia electronului. Într-o descriere simplă, cu un singur electron, a cristalului, Hamiltonianul conține două componente: energia cinetică a electronului și energia potențială asociată rețelei atomice:Aici, \(\psi\) reprezintă funcția de undă a electronului, \(E\) este energia sa, iar \(\hat H\) este Hamiltonianul: operatorul matematic care descrie energia electronului. Într-o descriere simplă, cu un singur electron, a cristalului, Hamiltonianul conține două componente: energia cinetică a electronului și energia potențială asociată rețelei atomice:
\[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \] \[ \hat H_0 = -\frac{\hbar^2}{2m_0}\nabla^2 + V_{\mathrm{crystal}}(\mathbf r). \]
Primul termen descrie energia cinetică a electronului, în timp ce \(V_{\mathrm{crystal}}(\mathbf r)\) reprezintă potențialul periodic prezentat în ??. Rezolvarea ecuației lui Schrödinger pentru acest potențial oferă energiile permise ale electronului și funcțiile de undă corespunzătoare, pe baza cărora poate fi construită structura benzilor electronice.Primul termen descrie energia cinetică a electronului, în timp ce \(V_{\mathrm{crystal}}(\mathbf r)\) reprezintă potențialul periodic prezentat în ??. Rezolvarea ecuației lui Schrödinger pentru acest potențial oferă energiile permise ale electronului și funcțiile de undă corespunzătoare, pe baza cărora poate fi construită structura benzilor electronice.
În principiu, structura electronică poate fi calculată prin rezolvarea potențialului atomic complet, de exemplu, utilizând teoria funcțională a densității (DFT). Cu toate acestea, dacă suntem interesați în principal de stările electronice apropiate de banda interzisă, este adesea mai eficient să descriem un număr mai mic de stări importante folosind un Hamiltonian efectiv.În principiu, structura electronică poate fi calculată prin rezolvarea potențialului atomic complet, de exemplu, utilizând teoria funcțională a densității (DFT). Cu toate acestea, dacă suntem interesați în principal de stările electronice apropiate de banda interzisă, este adesea mai eficient să descriem un număr mai mic de stări importante folosind un Hamiltonian efectiv.
Aceasta este ideea din spatele metodei k·p. Păstrăm ecuația valorilor proprii a lui Schrödinger, dar înlocuim Hamiltonianul simplu, care descrie un singur electron, cu o matrice care descrie mai multe benzi electronice care interacționează. Pentru perovskitele metal-halogen, OghmaNano utilizează formularea cu opt benzi, dezvoltată de Gawarecki și colaboratorii, care include cuplajul puternic spin-orbită, caracteristic acestor materiale. Parametrii numerici ai acestui Hamiltonian au fost obținuți prin ajustarea modelului la structurile de bandă DFT, obținute prin calcule ab initio (Gawarecki și colaboratorii, secțiunile III–IV).Aceasta este ideea din spatele metodei k·p. Păstrăm ecuația valorilor proprii a lui Schrödinger, dar înlocuim Hamiltonianul simplu, care descrie un singur electron, cu o matrice care descrie mai multe benzi electronice care interacționează. Pentru perovskitele metal-halogen, OghmaNano utilizează formularea cu opt benzi, dezvoltată de Gawarecki și colaboratorii, care include cuplajul puternic spin-orbită, caracteristic acestor materiale. Parametrii numerici ai acestui Hamiltonian au fost obținuți prin ajustarea modelului la structurile de bandă DFT, obținute prin calcule ab initio (Gawarecki și colaboratorii, secțiunile III–IV).
În ce punct din spațiul k ar trebui să calculăm structura de bandă?În ce punct din spațiul k ar trebui să calculăm structura de bandă?
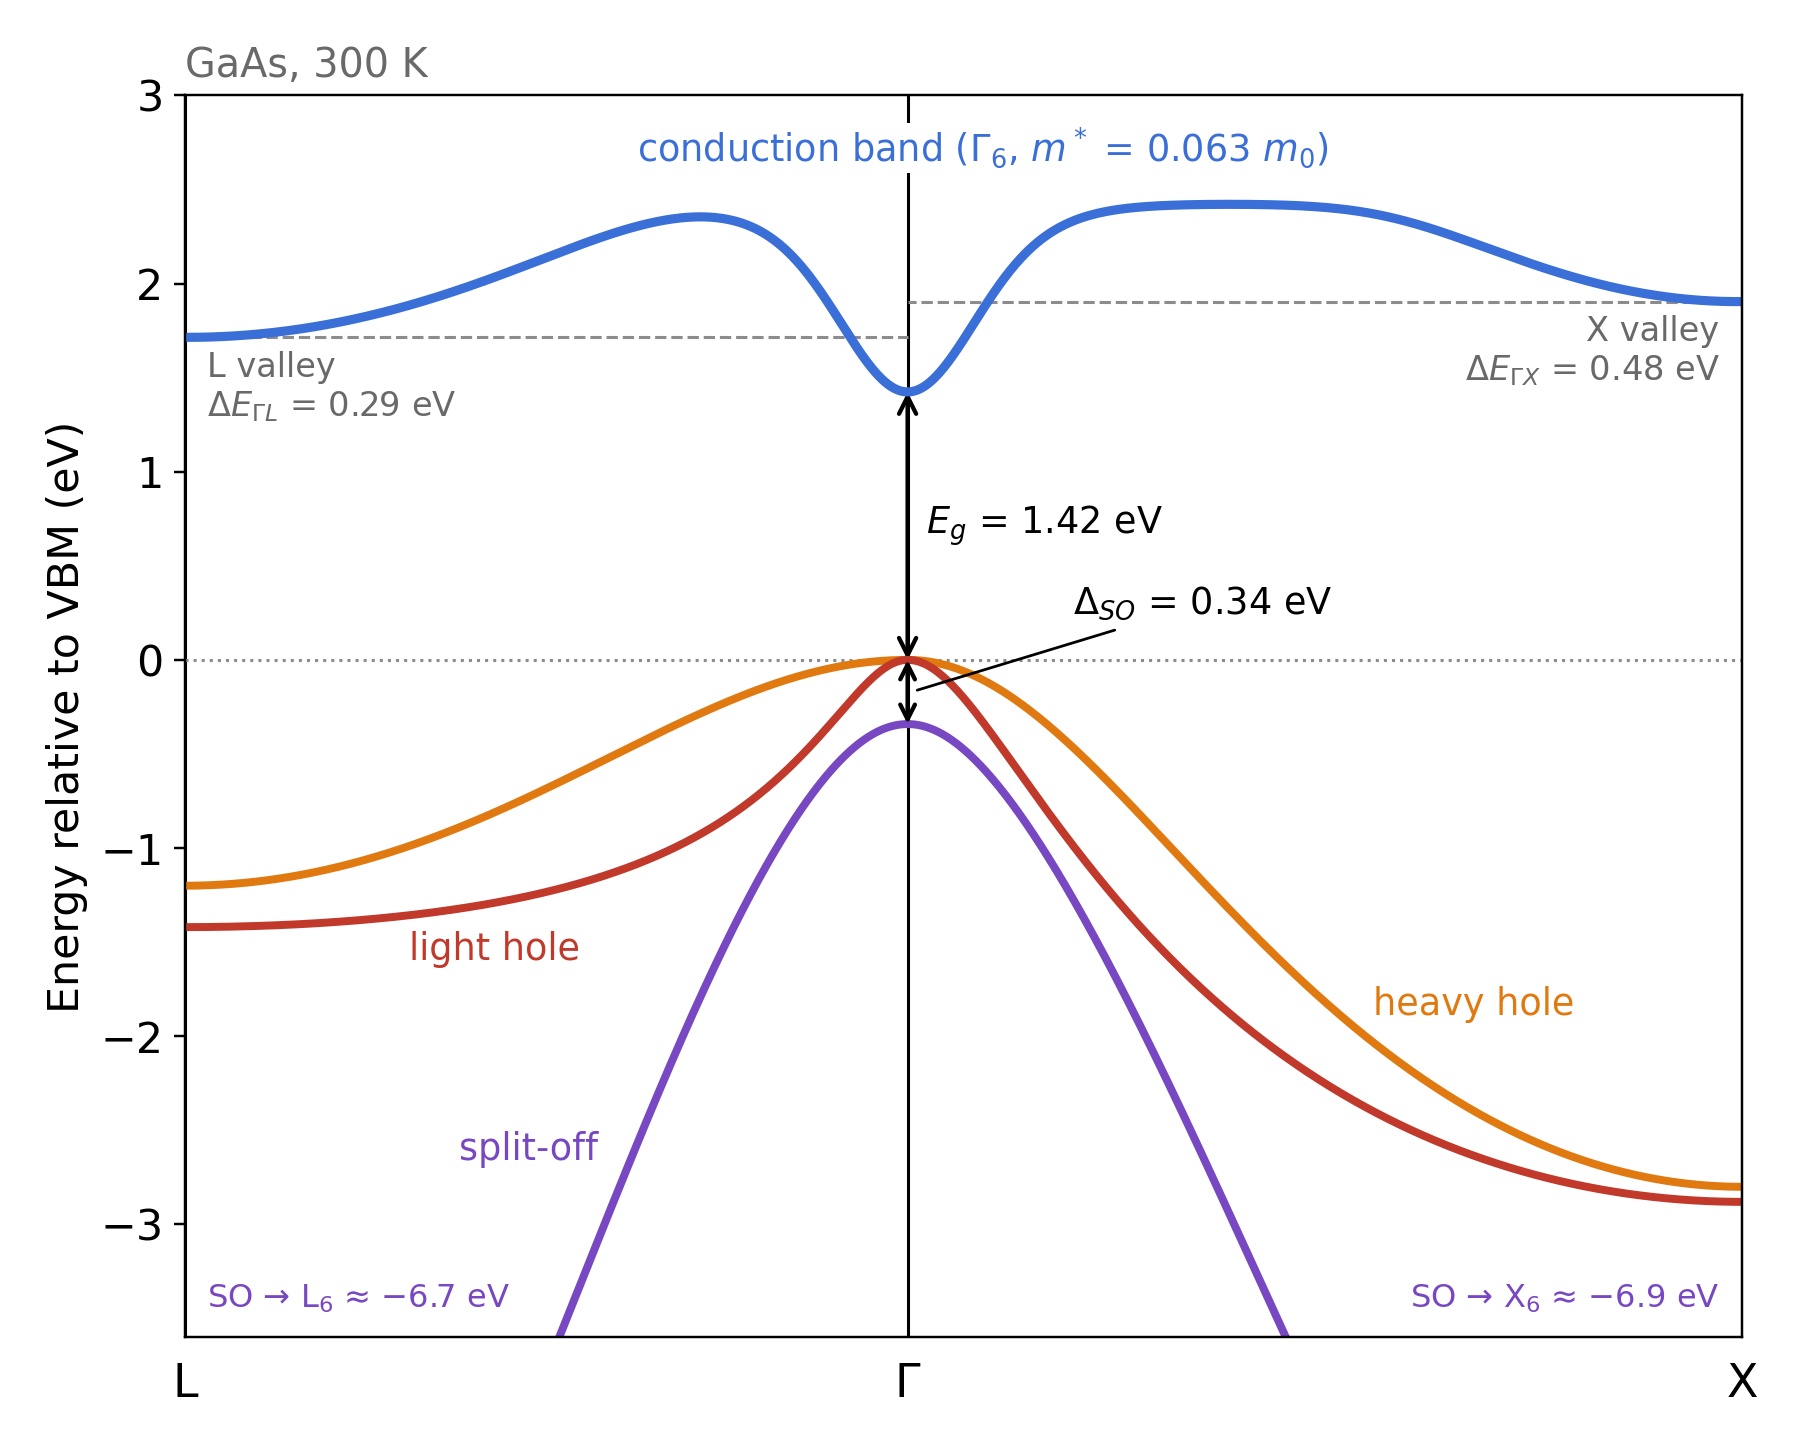
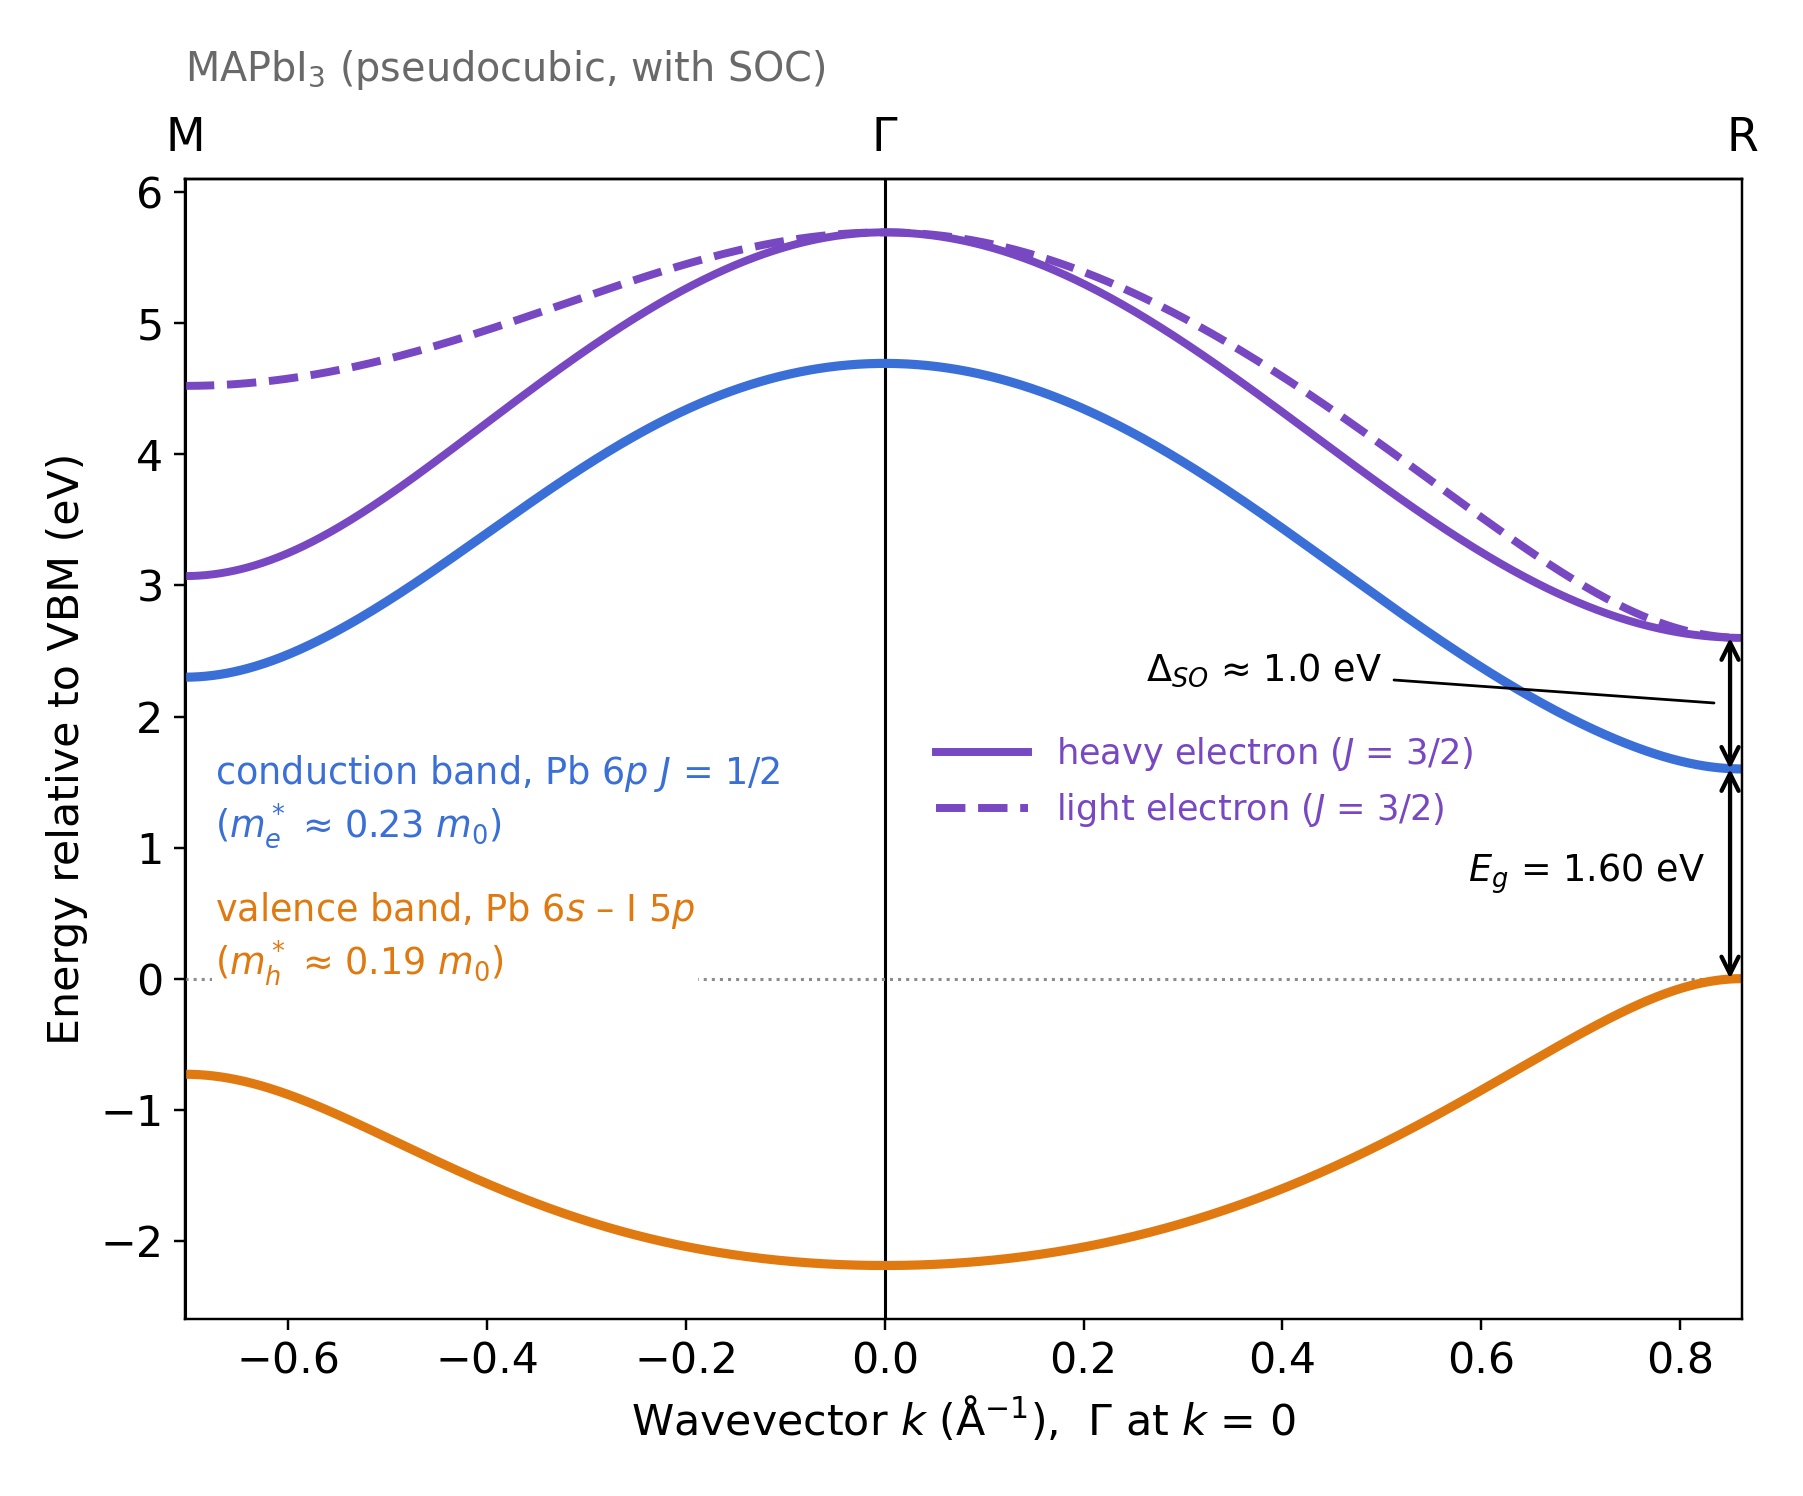
Atunci când calculăm structura benzilor electronice a unui semiconductor, nu este neapărat necesar să calculăm fiecare stare electronică posibilă în întregul spațiu al impulsurilor cristalului (spațiul k). Pentru multe aplicații, în special pentru împrăștierea purtătorilor de sarcină și mobilitate, suntem interesați în principal de stările apropiate de minimul benzii de conducție și de maximul benzii de valență. Acest lucru se datorează faptului că electronii tind să ocupe stări din apropierea fundului benzii de conducție, în timp ce golurile ocupă stări din apropierea vârfului benzii de valență.Atunci când calculăm structura benzilor electronice a unui semiconductor, nu este neapărat necesar să calculăm fiecare stare electronică posibilă în întregul spațiu al impulsurilor cristalului (spațiul k). Pentru multe aplicații, în special pentru împrăștierea purtătorilor de sarcină și mobilitate, suntem interesați în principal de stările apropiate de minimul benzii de conducție și de maximul benzii de valență. Acest lucru se datorează faptului că electronii tind să ocupe stări din apropierea fundului benzii de conducție, în timp ce golurile ocupă stări din apropierea vârfului benzii de valență.
Poziția extremelor benzilor energetice depinde de material. De exemplu, în cazul semiconductorului binecunoscut, arsenura de galiu (GaAs), ambele se află în centrul zonei Brillouin, cunoscută sub numele de punctul Γ (Gamma). Acest lucru poate fi observat în ??. Prin urmare, atunci când folosim metoda k·p pentru a descrie stările electronice din apropierea intervalului de energie al GaAs, construim, în mod normal, hamiltonianul în jurul punctului Γ.Poziția extremelor benzilor energetice depinde de material. De exemplu, în cazul semiconductorului binecunoscut, arsenura de galiu (GaAs), ambele se află în centrul zonei Brillouin, cunoscută sub numele de punctul Γ (Gamma). Acest lucru poate fi observat în ??. Prin urmare, atunci când folosim metoda k·p pentru a descrie stările electronice din apropierea intervalului de energie al GaAs, construim, în mod normal, hamiltonianul în jurul punctului Γ.
Perovskitele halogene cu plumb sunt diferite. În cazul perovskitelor cubice analizate aici, minimul benzii de conducție și maximul benzii de valență apar într-un colț al zonei Brillouin, cunoscut sub numele de punctul R. Acest lucru este ilustrat pentru MAPbI3 în ??. Prin urmare, construim Hamiltonianul perovskitei în jurul punctului R, și nu în jurul punctului Γ, deoarece acesta este regiunea care conține stările electronice cele mai relevante pentru transportul în apropierea marginii benzii (Gawarecki și colab., Fig. 1).Perovskitele halogene cu plumb sunt diferite. În cazul perovskitelor cubice analizate aici, minimul benzii de conducție și maximul benzii de valență apar într-un colț al zonei Brillouin, cunoscut sub numele de punctul R. Acest lucru este ilustrat pentru MAPbI3 în ??. Prin urmare, construim Hamiltonianul perovskitei în jurul punctului R, și nu în jurul punctului Γ, deoarece acesta este regiunea care conține stările electronice cele mai relevante pentru transportul în apropierea marginii benzii (Gawarecki și colab., Fig. 1).
Pentru a calcula benzile electronice din jurul punctului R, începem de la acea poziție și ne deplasăm treptat de la el în spațiul k. Din punct de vedere matematic, descriem această deplasare folosind un vector de undă mic \(\mathbf{k}\):Pentru a calcula benzile electronice din jurul punctului R, începem de la acea poziție și ne deplasăm treptat de la el în spațiul k. Din punct de vedere matematic, descriem această deplasare folosind un vector de undă mic \(\mathbf{k}\):
\[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \] \[ \mathbf{K}=\mathbf{K}_R+\mathbf{k}, \qquad \mathbf{k}=(k_x,k_y,k_z). \]
Aici, \(\mathbf{K}_R\) reprezintă poziția punctului R, iar \(\mathbf{k}\) descrie deplasarea noastră față de acesta. Prin urmare, \(\mathbf{k}=0\) corespunde punctului R în sine. Modificând componentele lui \(\mathbf{k}\) și rezolvând Hamiltonianul pentru fiecare poziție, obținem structura benzilor electronice din jurul intervalului de energie.Aici, \(\mathbf{K}_R\) reprezintă poziția punctului R, iar \(\mathbf{k}\) descrie deplasarea noastră față de acesta. Prin urmare, \(\mathbf{k}=0\) corespunde punctului R în sine. Modificând componentele lui \(\mathbf{k}\) și rezolvând Hamiltonianul pentru fiecare poziție, obținem structura benzilor electronice din jurul intervalului de energie.
Există o altă diferență între GaAs și aceste perovskite. În GaAs, marginea benzii de valență este predominant de tip p, iar marginea benzii de conducție este de tip s. În perovskitele cu halogenuri de plumb, această ordine este inversată: banda de valență este predominant de tip s, în timp ce benzile de conducție adiacente sunt de tip p. Această distincție determină ce stări electronice trebuie să includem atunci când construim Hamiltonianul cu opt benzi (Gawarecki și colaboratorii, Fig. 1).Există o altă diferență între GaAs și aceste perovskite. În GaAs, marginea benzii de valență este predominant de tip p, iar marginea benzii de conducție este de tip s. În perovskitele cu halogenuri de plumb, această ordine este inversată: banda de valență este predominant de tip s, în timp ce benzile de conducție adiacente sunt de tip p. Această distincție determină ce stări electronice trebuie să includem atunci când construim Hamiltonianul cu opt benzi (Gawarecki și colaboratorii, Fig. 1).
Construirea Hamiltonianului pentru perovskit.Construirea Hamiltonianului pentru perovskit.
Acum că am stabilit că dorim să calculăm stările electronice din jurul punctului R, putem construi acum hamiltonianul folosit pentru a le descrie. Reamintim că am pornit de la ecuația lui Schrödinger independentă de timp:Acum că am stabilit că dorim să calculăm stările electronice din jurul punctului R, putem construi acum hamiltonianul folosit pentru a le descrie. Reamintim că am pornit de la ecuația lui Schrödinger independentă de timp:
\[ \hat H\psi = E\psi. \] \[ \hat H\psi = E\psi. \]
În loc să rezolvăm în mod explicit ecuația pentru potențialul atomic complet, înlocuim hamiltonianul inițial cu un hamiltonian efectiv cu opt benzi, urmând formularea dezvoltată de Gawarecki și colaboratorii (Secțiunea IV și Anexa A). Acest hamiltonian este o matrice \(8\times8\) care descrie energiile și interacțiunile a opt stări electronice.În loc să rezolvăm în mod explicit ecuația pentru potențialul atomic complet, înlocuim hamiltonianul inițial cu un hamiltonian efectiv cu opt benzi, urmând formularea dezvoltată de Gawarecki și colaboratorii (Secțiunea IV și Anexa A). Acest hamiltonian este o matrice \(8\times8\) care descrie energiile și interacțiunile a opt stări electronice.
Aceste stări corespund celor trei grupuri de benzi prezentate în ??:Aceste stări corespund celor trei grupuri de benzi prezentate în ??:
- Banda de valență (2 stări): Stările cu caracter predominant s, situate în partea superioară a benzii de valență.Banda de valență (2 stări): Stările cu caracter predominant s, situate în partea superioară a benzii de valență.
- Banda de conducție inferioară (2 stări): cea mai joasă bandă de conducție, predominant de tip p, cu impuls unghiular total \(j=1/2\).Banda de conducție inferioară (2 stări): cea mai joasă bandă de conducție, predominant de tip p, cu impuls unghiular total \(j=1/2\).
- Benzile superioare de conducție (4 stări): stările de tip p, cu energie mai mare, având momentul cinetic total \(j=3/2\), separate de banda inferioară de conducție prin cuplarea spin-orbită.Benzile superioare de conducție (4 stări): stările de tip p, cu energie mai mare, având momentul cinetic total \(j=3/2\), separate de banda inferioară de conducție prin cuplarea spin-orbită.
Scrierea ecuației lui Schrödinger sub formă de matrice.Scrierea ecuației lui Schrödinger sub formă de matrice.
În modelul cu opt benzi, funcția de undă este reprezentată prin opt coeficienți, câte unul pentru fiecare stare de bază. Prin urmare, ecuația lui Schrödinger devine o problemă de determinare a valorilor proprii ale unei matrice:În modelul cu opt benzi, funcția de undă este reprezentată prin opt coeficienți, câte unul pentru fiecare stare de bază. Prin urmare, ecuația lui Schrödinger devine o problemă de determinare a valorilor proprii ale unei matrice:
\[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \] \[ \boxed{ H(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\,\mathbf{u}_n(\mathbf{k}) } \]
Aici, \(H(\mathbf{k})\) reprezintă hamiltonianul nostru \(8\times8\), \(E_n(\mathbf{k})\) este una dintre energiile sale permise, iar \(\mathbf{u}_n(\mathbf{k})\) este vectorul propriu corespunzător, având opt componente.Aici, \(H(\mathbf{k})\) reprezintă hamiltonianul nostru \(8\times8\), \(E_n(\mathbf{k})\) este una dintre energiile sale permise, iar \(\mathbf{u}_n(\mathbf{k})\) este vectorul propriu corespunzător, având opt componente.
Matricea explicită din Anexa A a lucrării lui Gawarecki și colaboratorii utilizează o bază bazată pe momentul cinetic total. Stările sunt ordonate după cum urmează, culorile corespunzând benzilor din diagrama noastră anterioară MAPbI3:Matricea explicită din Anexa A a lucrării lui Gawarecki și colaboratorii utilizează o bază bazată pe momentul cinetic total. Stările sunt ordonate după cum urmează, culorile corespunzând benzilor din diagrama noastră anterioară MAPbI3:
\[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \] \[ \mathbf{u}_n = \begin{pmatrix} \color{#db790d}{u_{v,+1/2}}\\ \color{#db790d}{u_{v,-1/2}}\\ \color{#7948bd}{u_{c,+3/2}}\\ \color{#7948bd}{u_{c,+1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-1/2}^{(3/2)}}\\ \color{#7948bd}{u_{c,-3/2}}\\ \color{#3e72d5}{u_{c,+1/2}^{(1/2)}}\\ \color{#3e72d5}{u_{c,-1/2}^{(1/2)}} \end{pmatrix}. \]
Etichetele indică momentul cinetic total și proiecția acestuia. Observați că cele două stări de valență apar primele în această ordine specifică, urmate de cele patru stări superioare de conducție și, în final, de cele două stări inferioare de conducție.Etichetele indică momentul cinetic total și proiecția acestuia. Observați că cele două stări de valență apar primele în această ordine specifică, urmate de cele patru stări superioare de conducție și, în final, de cele două stări inferioare de conducție.
Hamiltonianul complet cu opt benzi.Hamiltonianul complet cu opt benzi.
Acum putem înlocui hamiltonianul complet în ecuația lui Schrödinger. Urmând formularea matricială prezentată în Anexa A, ecuația (A1), a lucrării lui Gawarecki și colaboratorii, obținem:Acum putem înlocui hamiltonianul complet în ecuația lui Schrödinger. Urmând formularea matricială prezentată în Anexa A, ecuația (A1), a lucrării lui Gawarecki și colaboratorii, obținem:
Deși, la prima vedere, matricea pare complicată, structura sa este relativ simplă. Elementele colorate de pe diagonala principală descriu cele trei grupuri de benzi electronice:Deși, la prima vedere, matricea pare complicată, structura sa este relativ simplă. Elementele colorate de pe diagonala principală descriu cele trei grupuri de benzi electronice:
- Portocaliu — \(E_v\): Cele două stări ale benzii de valență.Portocaliu — \(E_v\): Cele două stări ale benzii de valență.
- Purpuriu — \(E_{hc}\) și \(E_{lc}\): Cele patru stări superioare ale benzii de conducție, adesea descrise ca ramurile cu electroni grei și electroni ușori.Purpuriu — \(E_{hc}\) și \(E_{lc}\): Cele patru stări superioare ale benzii de conducție, adesea descrise ca ramurile cu electroni grei și electroni ușori.
- Albastru — \(E_{sc}\): Cele două stări energetice inferioare ale benzii de conducție, separate de benzile superioare de conducție prin cuplarea spin-orbită.Albastru — \(E_{sc}\): Cele două stări energetice inferioare ale benzii de conducție, separate de benzile superioare de conducție prin cuplarea spin-orbită.
Restul elementelor descriu interacțiunile dintre aceste stări. Acești termeni determină amestecarea benzilor și influențează energiile și curbura acestora pe măsură ce ne deplasăm în spațiul k. Asteriscul indică conjugarea complexă. Hamiltonianul este hermitian, ceea ce înseamnă că elementele de pe laturile opuse ale diagonalei sunt conjugate complexe una cu cealaltă.Restul elementelor descriu interacțiunile dintre aceste stări. Acești termeni determină amestecarea benzilor și influențează energiile și curbura acestora pe măsură ce ne deplasăm în spațiul k. Asteriscul indică conjugarea complexă. Hamiltonianul este hermitian, ceea ce înseamnă că elementele de pe laturile opuse ale diagonalei sunt conjugate complexe una cu cealaltă.
Ce semnificație au termenii individuali din matrice?Ce semnificație au termenii individuali din matrice?
Simbolurile din Hamiltonian sunt calculate pe baza parametrilor materialului și a vectorului de undă \(\mathbf{k}=(k_x,k_y,k_z)\). În primul rând, energiile de pe diagonala matricei sunt date de:Simbolurile din Hamiltonian sunt calculate pe baza parametrilor materialului și a vectorului de undă \(\mathbf{k}=(k_x,k_y,k_z)\). În primul rând, energiile de pe diagonala matricei sunt date de:
\[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \] \[ \begin{aligned} \color{#db790d}{E_v} &= \frac{\hbar^2}{2m_0}k^2, \\[10pt] \color{#7948bd}{E_{hc}} &= E_g+\Delta_c+\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2+ \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#7948bd}{E_{lc}} &= E_g+\Delta_c-\frac{\delta}{3} + \frac{\hbar^2}{2m_0} \left[ \gamma'_1 k^2- \gamma'_2(k_x^2+k_y^2-2k_z^2) \right], \\[10pt] \color{#3e72d5}{E_{sc}} &= E_g+ \frac{\hbar^2}{2m_0}\gamma'_1 k^2. \end{aligned} \]
Aici, \(m_0\) reprezintă masa electronului liber, iar \(k^2=k_x^2+k_y^2+k_z^2\). Banda interzisă \(E_g\) determină energia celei mai joase benzi de conducție, în timp ce \(\Delta_c\) descrie separarea produsă de cuplajul spin-orbită. Parametrul \(\delta\) introduce o divizare suplimentară a stărilor superioare de conducție atunci când simetria cristalului este redusă.Aici, \(m_0\) reprezintă masa electronului liber, iar \(k^2=k_x^2+k_y^2+k_z^2\). Banda interzisă \(E_g\) determină energia celei mai joase benzi de conducție, în timp ce \(\Delta_c\) descrie separarea produsă de cuplajul spin-orbită. Parametrul \(\delta\) introduce o divizare suplimentară a stărilor superioare de conducție atunci când simetria cristalului este redusă.
Termenii rămași descriu cuplajul dintre diferite stări electronice:Termenii rămași descriu cuplajul dintre diferite stări electronice:
\[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \] \[ \begin{aligned} V &= \frac{1}{\sqrt{6}} P_{\parallel}(k_x+ik_y), \\[10pt] U &= \frac{1}{\sqrt{3}} (P_zk_z+i\zeta), \\[10pt] S &= \frac{\hbar^2}{2m_0} \,2\sqrt{3}\gamma'_3(k_x+ik_y)k_z, \\[10pt] R &= -\frac{\hbar^2}{2m_0} \sqrt{3} \left[ \gamma'_2(k_x^2-k_y^2) + 2i\gamma'_3k_xk_y \right], \\[10pt] D &= -\frac{\hbar^2}{2m_0} \sqrt{2}\gamma'_2 (k_x^2+k_y^2-2k_z^2). \end{aligned} \]
Parametrii \(P_{\parallel}\) și \(P_z\) descriu cuplajul dintre stările de valență și de conducție în diferite direcții ale cristalului. Parametrii \(\gamma'_1\), \(\gamma'_2\) și \(\gamma'_3\) influențează curbura, amestecarea și dependența direcțională a benzilor electronice. În cele din urmă, \(\zeta\) introduce un cuplaj suplimentar asociat cu o simetrie redusă.Parametrii \(P_{\parallel}\) și \(P_z\) descriu cuplajul dintre stările de valență și de conducție în diferite direcții ale cristalului. Parametrii \(\gamma'_1\), \(\gamma'_2\) și \(\gamma'_3\) influențează curbura, amestecarea și dependența direcțională a benzilor electronice. În cele din urmă, \(\zeta\) introduce un cuplaj suplimentar asociat cu o simetrie redusă.
Aceste expresii, împreună cu Hamiltonianul complet prezentat mai sus, sunt detaliate în Anexa A a Gawarecki și alții.Valorile numerice pentru toate cele șase materiale sunt prezentate în tabelul de parametri, mai jos, pe această pagină. Aceste expresii, împreună cu Hamiltonianul complet prezentat mai sus, sunt detaliate în Anexa A a Gawarecki și alții.Valorile numerice pentru toate cele șase materiale sunt prezentate în tabelul de parametri, mai jos, pe această pagină.
Rezolvarea ecuației lui Hamilton pentru a calcula structura benzilor de energie.Rezolvarea ecuației lui Hamilton pentru a calcula structura benzilor de energie.
După ce am construit Hamiltonianul cu opt benzi, putem acum să-l rezolvăm pentru a obține structura benzilor electronice. În punctul R, unde \(k_x=k_y=k_z=0\), Hamiltonianul devine considerabil mai simplu. Luând maximul benzii de valență ca referință energetică, energiile principale ale marginilor benzilor pot fi identificate din:După ce am construit Hamiltonianul cu opt benzi, putem acum să-l rezolvăm pentru a obține structura benzilor electronice. În punctul R, unde \(k_x=k_y=k_z=0\), Hamiltonianul devine considerabil mai simplu. Luând maximul benzii de valență ca referință energetică, energiile principale ale marginilor benzilor pot fi identificate din:
\[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \] \[ \begin{aligned} \color{#db790d}{E_v(0)} &= 0, \\[6pt] \color{#3e72d5}{E_{sc}(0)} &= E_g, \\[6pt] \color{#7948bd}{E_{hc}(0)} &= E_g+\Delta_c+\frac{\delta}{3}, \\[6pt] \color{#7948bd}{E_{lc}(0)} &= E_g+\Delta_c-\frac{\delta}{3}. \end{aligned} \]
Aceste expresii identifică principalele intervale de energie ale benzii de valență, a celei mai joase benzi de conducție și a celor două ramuri superioare ale benzii de conducție. Separarea lor este ilustrată în ??, în cazul limitei cubice, în \(\delta=\zeta=0\) și \(P_{\parallel}=P_z\). Pentru materialele pseudo-cubice, o cuplare suplimentară, dependentă de simetrie, poate modifica valorile proprii exacte, astfel încât obținem energiile finale prin diagonalizarea Hamiltonianului complet.Aceste expresii identifică principalele intervale de energie ale benzii de valență, a celei mai joase benzi de conducție și a celor două ramuri superioare ale benzii de conducție. Separarea lor este ilustrată în ??, în cazul limitei cubice, în \(\delta=\zeta=0\) și \(P_{\parallel}=P_z\). Pentru materialele pseudo-cubice, o cuplare suplimentară, dependentă de simetrie, poate modifica valorile proprii exacte, astfel încât obținem energiile finale prin diagonalizarea Hamiltonianului complet.
Pe măsură ce ne îndepărtăm de R, termenii vectorului de undă devin diferiți de zero. Elementele matricei se modifică, stările electronice interacționează, iar valorile proprii rezultante încep să se disperseze. Acest lucru dă naștere benzilor electronice curbe, așa cum se pot observa în diagramele noastre de structură de bandă.Pe măsură ce ne îndepărtăm de R, termenii vectorului de undă devin diferiți de zero. Elementele matricei se modifică, stările electronice interacționează, iar valorile proprii rezultante încep să se disperseze. Acest lucru dă naștere benzilor electronice curbe, așa cum se pot observa în diagramele noastre de structură de bandă.
În practică, OghmaNano efectuează un calcul repetat al valorilor proprii. Pentru fiecare vector de undă selectat, acesta înlocuiește \(k_x\), \(k_y\), \(k_z\) și parametrii materialului în expresiile prezentate mai sus, asamblează Hamiltonianul numeric \(8\times8\) și rezolvă ecuația lui Schrödinger:În practică, OghmaNano efectuează un calcul repetat al valorilor proprii. Pentru fiecare vector de undă selectat, acesta înlocuiește \(k_x\), \(k_y\), \(k_z\) și parametrii materialului în expresiile prezentate mai sus, asamblează Hamiltonianul numeric \(8\times8\) și rezolvă ecuația lui Schrödinger:
\[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \] \[ \boxed{ H(\mathbf{k})\mathbf{u}_n(\mathbf{k}) = E_n(\mathbf{k})\mathbf{u}_n(\mathbf{k}), \qquad n=1,\ldots,8. } \]
Acest lucru ne oferă opt valori proprii (energia permisă a electronilor) și opt vectori proprii corespunzători (stările electronice). Apoi, calculul este repetat pentru poziții succesive în spațiul k. De exemplu, pentru a calcula structura benzilor de-a lungul direcției x, evaluăm Hamiltonianul în următoarele puncte:Acest lucru ne oferă opt valori proprii (energia permisă a electronilor) și opt vectori proprii corespunzători (stările electronice). Apoi, calculul este repetat pentru poziții succesive în spațiul k. De exemplu, pentru a calcula structura benzilor de-a lungul direcției x, evaluăm Hamiltonianul în următoarele puncte:
\[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \] \[ \begin{aligned} \mathbf{k}_0 &= (0,0,0),\\ \mathbf{k}_1 &= (\Delta k,0,0),\\ \mathbf{k}_2 &= (2\Delta k,0,0),\\ &\ \vdots \end{aligned} \]
În fiecare punct, cele opt valori proprii calculate oferă energiile electronice corespunzătoare acelui vector de undă:În fiecare punct, cele opt valori proprii calculate oferă energiile electronice corespunzătoare acelui vector de undă:
\[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \] \[ H(\mathbf{k}_i) \quad\longrightarrow\quad \left\{ E_1(\mathbf{k}_i),\ldots,E_8(\mathbf{k}_i) \right\}. \]
Reprezentarea grafică a acestor energii în funcție de vectorul de undă oferă diagrama familiară a structurii de bandă E–k. Alte direcții ale cristalului pot fi investigate modificând traiectoria în spațiul k, în timp ce o calculare completă tridimensională analizează simultan punctele \(k_x\), \(k_y\) și \(k_z\). Fluxul de lucru numeric complet este prezentat în ??.Reprezentarea grafică a acestor energii în funcție de vectorul de undă oferă diagrama familiară a structurii de bandă E–k. Alte direcții ale cristalului pot fi investigate modificând traiectoria în spațiul k, în timp ce o calculare completă tridimensională analizează simultan punctele \(k_x\), \(k_y\) și \(k_z\). Fluxul de lucru numeric complet este prezentat în ??.
\(E_g,\Delta_c,P,\gamma'\ldots\)
\((k_x,k_y,k_z)\)
\(H(\mathbf{k})\), 8 × 8
Eight eigenvalues
and eigenvectors
Electronic band structure
Structura de bandă calculată oferă, de asemenea, informații despre masele efective ale electronilor și ale golurilor. În apropierea unui extrem al unei benzi simple, masa efectivă într-o anumită direcție poate fi obținută din curbura benzii de energie:Structura de bandă calculată oferă, de asemenea, informații despre masele efective ale electronilor și ale golurilor. În apropierea unui extrem al unei benzi simple, masa efectivă într-o anumită direcție poate fi obținută din curbura benzii de energie:
\[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \] \[ \frac{1}{m_i^*} = \frac{1}{\hbar^2} \frac{\partial^2 E}{\partial k_i^2}, \]
se utilizează convenția corespunzătoare pentru masa pozitivă, aplicată în cazul golurilor. Cu toate acestea, așa cum vom vedea mai jos, structura completă a benzilor electronice și funcțiile de undă oferă informații mult mai detaliate decât o singură valoare a masei efective.se utilizează convenția corespunzătoare pentru masa pozitivă, aplicată în cazul golurilor. Cu toate acestea, așa cum vom vedea mai jos, structura completă a benzilor electronice și funcțiile de undă oferă informații mult mai detaliate decât o singură valoare a masei efective.
Parametrii materialelor și locul în care aceștia sunt introduși în model.Parametrii materialelor și locul în care aceștia sunt introduși în model.
Pentru a construi Hamiltonianul cu opt benzi, avem nevoie de un set de parametri numerici care să descrie proprietățile electronice ale materialului. Gawarecki și colaboratorii săi au obținut acești parametri prin ajustarea modelului k·p cu opt benzi la structurile de benzi electronice calculate folosind teoria funcțională a densității (DFT) cu funcțional hibrid, incluzând cuplarea spin-orbită (vezi secțiunile III–IV din lucrarea lor).Pentru a construi Hamiltonianul cu opt benzi, avem nevoie de un set de parametri numerici care să descrie proprietățile electronice ale materialului. Gawarecki și colaboratorii săi au obținut acești parametri prin ajustarea modelului k·p cu opt benzi la structurile de benzi electronice calculate folosind teoria funcțională a densității (DFT) cu funcțional hibrid, incluzând cuplarea spin-orbită (vezi secțiunile III–IV din lucrarea lor).
Valorile prezentate mai jos sunt preluate din tabelul I din lucrarea lui Gawarecki și colaboratorii și se referă la cele șase perovskite pure, pe bază de halogenuri metalice, incluse în biblioteca de materiale OghmaNano.Valorile prezentate mai jos sunt preluate din tabelul I din lucrarea lui Gawarecki și colaboratorii și se referă la cele șase perovskite pure, pe bază de halogenuri metalice, incluse în biblioteca de materiale OghmaNano.
| ParametruParametru | CsPbCl3CsPbCl3 | CsPbBr3CsPbBr3 | CsPbI3CsPbI3 | MAPbCl3MAPbCl3 | MAPbBr3MAPbBr3 | MAPbI3MAPbI3 |
|---|---|---|---|---|---|---|
| Exemplu (eV)Exemplu (eV) | 2.7442.744 | 2.0732.073 | 1.4161.416 | 3.0073.007 | 2.2772.277 | 1.5491.549 |
| Δc (eV)Δc (eV) | 1.4441.444 | 1.4761.476 | 1.4941.494 | 1.5061.506 | 1.5081.508 | 1.5001.500 |
| δ (eV)δ (eV) | 00 | 00 | 00 | 0.0450.045 | 0.0570.057 | 0.0750.075 |
| ζ (electronvolți)ζ (electronvolți) | 00 | 00 | 00 | 0.0160.016 | 0.0300.030 | 0.0450.045 |
| P paralel (eV·Å)P paralel (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 8.8788.878 | 8.6238.623 | 8.0978.097 |
| Pz (eV·Å)Pz (eV·Å) | 9.2339.233 | 8.9488.948 | 8.6018.601 | 9.8969.896 | 9.3029.302 | 9.0589.058 |
| γ′1γ′1 | 1.6431.643 | 2.1832.183 | 2.9972.997 | 1.5811.581 | 2.1442.144 | 2.9672.967 |
| γ′2γ′2 | 0.1900.190 | 0.3940.394 | 0.6830.683 | 0.1400.140 | 0.1900.190 | 0.2860.286 |
| γ′3γ′3 | −0.691−0.691 | −1.081−1.081 | −1.169−1.169 | −0.599−0.599 | −1.060−1.060 | −1.150−1.150 |
Diferitele parametri determină modul în care este construit Hamiltonianul și modul în care se comportă benzile electronice rezultate:Diferitele parametri determină modul în care este construit Hamiltonianul și modul în care se comportă benzile electronice rezultate:
- \(E_g\): Banda de energie fundamentală. Aceasta stabilește energia celei mai joase benzi de conducție în raport cu maximul benzii de valență.\(E_g\): Banda de energie fundamentală. Aceasta stabilește energia celei mai joase benzi de conducție în raport cu maximul benzii de valență.
- \(\Delta_c\): Principala separare datorată interacțiunii spin-orbită dintre grupurile de niveluri energetice inferioare și superioare ale benzii de conducție. Aceasta deplasează nivelurile energetice superioare ale benzii de conducție în raport cu nivelul energetic cel mai scăzut al acestei benzi.\(\Delta_c\): Principala separare datorată interacțiunii spin-orbită dintre grupurile de niveluri energetice inferioare și superioare ale benzii de conducție. Aceasta deplasează nivelurile energetice superioare ale benzii de conducție în raport cu nivelul energetic cel mai scăzut al acestei benzi.
- \(\delta\) și \(\zeta\): Parametri suplimentari de divizare și cuplare asociați cu o simetrie cristalină redusă. Ambii parametri sunt zero pentru seturile de parametri cubici CsPbX3, dar pot avea valori diferite de zero pentru MAPbX3 pseudo-cubic.\(\delta\) și \(\zeta\): Parametri suplimentari de divizare și cuplare asociați cu o simetrie cristalină redusă. Ambii parametri sunt zero pentru seturile de parametri cubici CsPbX3, dar pot avea valori diferite de zero pentru MAPbX3 pseudo-cubic.
- \(P_{\parallel}\) și \(P_z\): Descrieți interacțiunea dintre stările de valență, predominant de tip s, și stările de conducție, de tip p. Se utilizează valori separate pentru direcțiile cristaline din plan și pentru direcția verticală. Unitățile de măsură sunt eV·Å.\(P_{\parallel}\) și \(P_z\): Descrieți interacțiunea dintre stările de valență, predominant de tip s, și stările de conducție, de tip p. Se utilizează valori separate pentru direcțiile cristaline din plan și pentru direcția verticală. Unitățile de măsură sunt eV·Å.
- \(\gamma'_1\), \(\gamma'_2\) și \(\gamma'_3\): Coeficienții termenilor care depind de vectorul de undă în Hamiltonian. Aceștia influențează curbura medie a benzii, anizotropia și amestecarea dintre stările de conducție, inclusiv contribuțiile provenite din benzile din afara modelului cu opt benzi.\(\gamma'_1\), \(\gamma'_2\) și \(\gamma'_3\): Coeficienții termenilor care depind de vectorul de undă în Hamiltonian. Aceștia influențează curbura medie a benzii, anizotropia și amestecarea dintre stările de conducție, inclusiv contribuțiile provenite din benzile din afara modelului cu opt benzi.
- \(a_{\mathrm{exp}}\) și \(a_{\mathrm{DFT}}\): Constantele de rețea obținute experimental, respectiv prin calcule DFT. Acestea sunt furnizate ca referință structurală și nu reprezintă coeficienți suplimentari de ajustare în Hamiltonianul prezentat.\(a_{\mathrm{exp}}\) și \(a_{\mathrm{DFT}}\): Constantele de rețea obținute experimental, respectiv prin calcule DFT. Acestea sunt furnizate ca referință structurală și nu reprezintă coeficienți suplimentari de ajustare în Hamiltonianul prezentat.
- \(m_v\) și parametrii neprelucrați \(\gamma_1,\gamma_2,\gamma_3\): Cantitățile derivate incluse în publicația originală. Hamiltonianul utilizează parametrii prelucrați, deoarece cuplajul dintre benzile incluse în mod explicit este deja luat în considerare în matrice. Consultați ecuațiile (2)–(4) din lucrarea lui Gawarecki și colaboratorii.\(m_v\) și parametrii neprelucrați \(\gamma_1,\gamma_2,\gamma_3\): Cantitățile derivate incluse în publicația originală. Hamiltonianul utilizează parametrii prelucrați, deoarece cuplajul dintre benzile incluse în mod explicit este deja luat în considerare în matrice. Consultați ecuațiile (2)–(4) din lucrarea lui Gawarecki și colaboratorii.
În OghmaNano, scripturile care descriu materialele pure conțin valorile parametrilor tabulați. Pentru perovskitele cu halogeni amestecați, scripturile materialelor realizează o interpolare între parametrii corespunzători ai punctelor extreme, înainte de a construi Hamiltonianul. Acest lucru permite efectuarea aceleiași calcule cu opt benzi pentru o compoziție de iod, brom și clor selectată de utilizator. Procedura este explicată în tutorial despre perovskitele cu halogeni amestecați.În OghmaNano, scripturile care descriu materialele pure conțin valorile parametrilor tabulați. Pentru perovskitele cu halogeni amestecați, scripturile materialelor realizează o interpolare între parametrii corespunzători ai punctelor extreme, înainte de a construi Hamiltonianul. Acest lucru permite efectuarea aceleiași calcule cu opt benzi pentru o compoziție de iod, brom și clor selectată de utilizator. Procedura este explicată în tutorial despre perovskitele cu halogeni amestecați.
Ce putem calcula pe baza structurii de bandă?Ce putem calcula pe baza structurii de bandă?
Odată ce structura electronică a benzilor și funcțiile de undă corespunzătoare au fost calculate, le putem utiliza ca punct de plecare pentru a prezice o gamă largă de proprietăți ale semiconductorilor. Acestea includ masele efective, concentrațiile de purtători de sarcină, împrăștierea fononilor acustici și optici, timpul de relaxare al purtătorilor de sarcină, mobilitatea electronilor și a găurilor, absorbția optică, emisia spontană și câștigul optic.Odată ce structura electronică a benzilor și funcțiile de undă corespunzătoare au fost calculate, le putem utiliza ca punct de plecare pentru a prezice o gamă largă de proprietăți ale semiconductorilor. Acestea includ masele efective, concentrațiile de purtători de sarcină, împrăștierea fononilor acustici și optici, timpul de relaxare al purtătorilor de sarcină, mobilitatea electronilor și a găurilor, absorbția optică, emisia spontană și câștigul optic.
De exemplu, un mecanism important de împrăștiere intrinsecă în perovskitele metal-halogenuri polare este împrăștierea Fröhlich, în care electronii sau golurile interacționează cu fononi optici longitudinali (LO). Folosind regula de aur a lui Fermi, rata de împrăștiere poate fi calculată prin integrarea pe toate stările electronice finale disponibile:De exemplu, un mecanism important de împrăștiere intrinsecă în perovskitele metal-halogenuri polare este împrăștierea Fröhlich, în care electronii sau golurile interacționează cu fononi optici longitudinali (LO). Folosind regula de aur a lui Fermi, rata de împrăștiere poate fi calculată prin integrarea pe toate stările electronice finale disponibile:
\[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \] \[ \frac{1}{\tau(\mathbf{k})} = \frac{2\pi}{\hbar} \sum_{\pm} \int\frac{d^3k'}{(2\pi)^3} \,|M_{\pm}(\mathbf{k},\mathbf{k}')|^2 \delta\!\left( E(\mathbf{k}')-E(\mathbf{k}) \mp\hbar\omega_{\mathrm{LO}} \right). \]
Aici, \(M_{\pm}\) reprezintă elementul matricei de absorbție sau emisie a fononilor, incluzând factorul de ocupare corespunzător al fononilor. Funcția Dirac delta asigură conservarea energiei în timpul tranziției. Calculul împrăștierii poate fi apoi utilizat pentru a obține timpii de relaxare a impulsului și, împreună cu vitezele de bandă calculate și ocuparea purtătorilor de sarcină, pentru a determina mobilitatea limitată de Fröhlich.Aici, \(M_{\pm}\) reprezintă elementul matricei de absorbție sau emisie a fononilor, incluzând factorul de ocupare corespunzător al fononilor. Funcția Dirac delta asigură conservarea energiei în timpul tranziției. Calculul împrăștierii poate fi apoi utilizat pentru a obține timpii de relaxare a impulsului și, împreună cu vitezele de bandă calculate și ocuparea purtătorilor de sarcină, pentru a determina mobilitatea limitată de Fröhlich.
În mod similar, benzile electronice și elementele matricei de tranziție optică pot fi utilizate pentru a calcula câștigul optic. În cadrul unei abordări bazate pe regula de aur a lui Fermi, dependența sa spectrală poate fi exprimată schematic astfel:În mod similar, benzile electronice și elementele matricei de tranziție optică pot fi utilizate pentru a calcula câștigul optic. În cadrul unei abordări bazate pe regula de aur a lui Fermi, dependența sa spectrală poate fi exprimată schematic astfel:
\[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \] \[ g(\omega)\propto \frac{1}{\omega} \sum_{c,v} \int\frac{d^3k}{(2\pi)^3} \left| \mathbf{e}\cdot\mathbf{p}_{cv}(\mathbf{k}) \right|^2 \left[f_c(\mathbf{k})-f_v(\mathbf{k})\right] \delta\!\left( E_c(\mathbf{k})-E_v(\mathbf{k}) -\hbar\omega \right). \]
Această expresie descrie tranzițiile optice dintre benzile de valență și de conducție calculate. Energiile, funcțiile de undă și ocuparea purtătorilor de sarcină determină poziția spectrală și intensitatea absorbției sau a emisie stimulate. Pentru predicții cantitative, sunt necesari parametri suplimentari de împrăștiere și optici.Această expresie descrie tranzițiile optice dintre benzile de valență și de conducție calculate. Energiile, funcțiile de undă și ocuparea purtătorilor de sarcină determină poziția spectrală și intensitatea absorbției sau a emisie stimulate. Pentru predicții cantitative, sunt necesari parametri suplimentari de împrăștiere și optici.
O explicație detaliată a absorbției și emisie de fononi LO, precum și a calculului mobilității purtătorilor de sarcină, este disponibilă pe pagina noastră dedicată teoriei împrăștierii Fröhlich. Pentru a vedea cum sunt efectuate în practică calculele structurii de bandă și ale mobilității pentru perovskite, inclusiv pentru materiale pure și cu halogeni amestecați, consultați tutorialul pas cu pas OghmaNano.O explicație detaliată a absorbției și emisie de fononi LO, precum și a calculului mobilității purtătorilor de sarcină, este disponibilă pe pagina noastră dedicată teoriei împrăștierii Fröhlich. Pentru a vedea cum sunt efectuate în practică calculele structurii de bandă și ale mobilității pentru perovskite, inclusiv pentru materiale pure și cu halogeni amestecați, consultați tutorialul pas cu pas OghmaNano.
Surse bibliografice și lecturi suplimentareSurse bibliografice și lecturi suplimentare
Modelul principal: K. Gawarecki, M. Wiśniewski, M. Polak, R. Kudrawiec și M. Gładysiewicz, „Descrierea cu opt benzi k·p și câștigul material pentru perovskite cubice și pseudo-cubice selectate”, Physical Review Applied 22, 014058 (2024). DOI: 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (pre-publicare gratuită). Consultați în special Secțiunea IV și Anexa A pentru Hamiltonianul complet și Tabelul I pentru parametri.Modelul principal: K. Gawarecki, M. Wiśniewski, M. Polak, R. Kudrawiec și M. Gładysiewicz, „Descrierea cu opt benzi k·p și câștigul material pentru perovskite cubice și pseudo-cubice selectate”, Physical Review Applied 22, 014058 (2024). DOI: 10.1103/PhysRevApplied.22.014058; arXiv:2306.08643 (pre-publicare gratuită). Consultați în special Secțiunea IV și Anexa A pentru Hamiltonianul complet și Tabelul I pentru parametri.