

Potentiel intrinsèque dans les simulations de dérive-diffusion
Le potentiel intrinsèque, \(V_{bi}\), est le potentiel électrostatique interne qui se forme lorsque deux contacts ou régions semi-conductrices ayant des positions différentes sur l’échelle de Fermi sont mis en contact électrique. Dans les simulations de dérive-diffusion, le potentiel intrinsèque détermine la courbure de la bande d’équilibre, fixe le champ électrique initial et définit le point de départ pour la résolution de l’équation de Poisson et des équations de continuité des porteurs.
La figure ?? illustre la formation d’un potentiel interne due à l’alignement des niveaux de Fermi. Dans la partie (a), les deux matériaux sont isolés. Le matériau situé à gauche contient une forte concentration de trous, tandis que le matériau situé à droite contient une forte concentration d’électrons. Comme les deux matériaux ne sont pas encore en contact électrique, leurs potentiels électrochimiques sont indépendants et leurs niveaux de Fermi n’ont pas besoin d’être alignés.
Lorsque les deux matériaux sont mis en contact, comme le montre schématiquement le schéma (b), les porteurs de charge peuvent se redistribuer entre eux. Les électrons se déplacent du matériau ayant le potentiel chimique électronique le plus élevé vers le matériau ayant le potentiel chimique électronique le plus faible, tandis que les trous se redistribuent dans le sens opposé. Ce transfert de charge ne peut pas se poursuivre indéfiniment : il laisse derrière lui des charges ionisées et crée un champ électrique interne. À l’équilibre thermodynamique, la force motrice nette pour le mouvement des porteurs de charge disparaît et le niveau de Fermi devient spatialement constant dans toute la structure combinée.
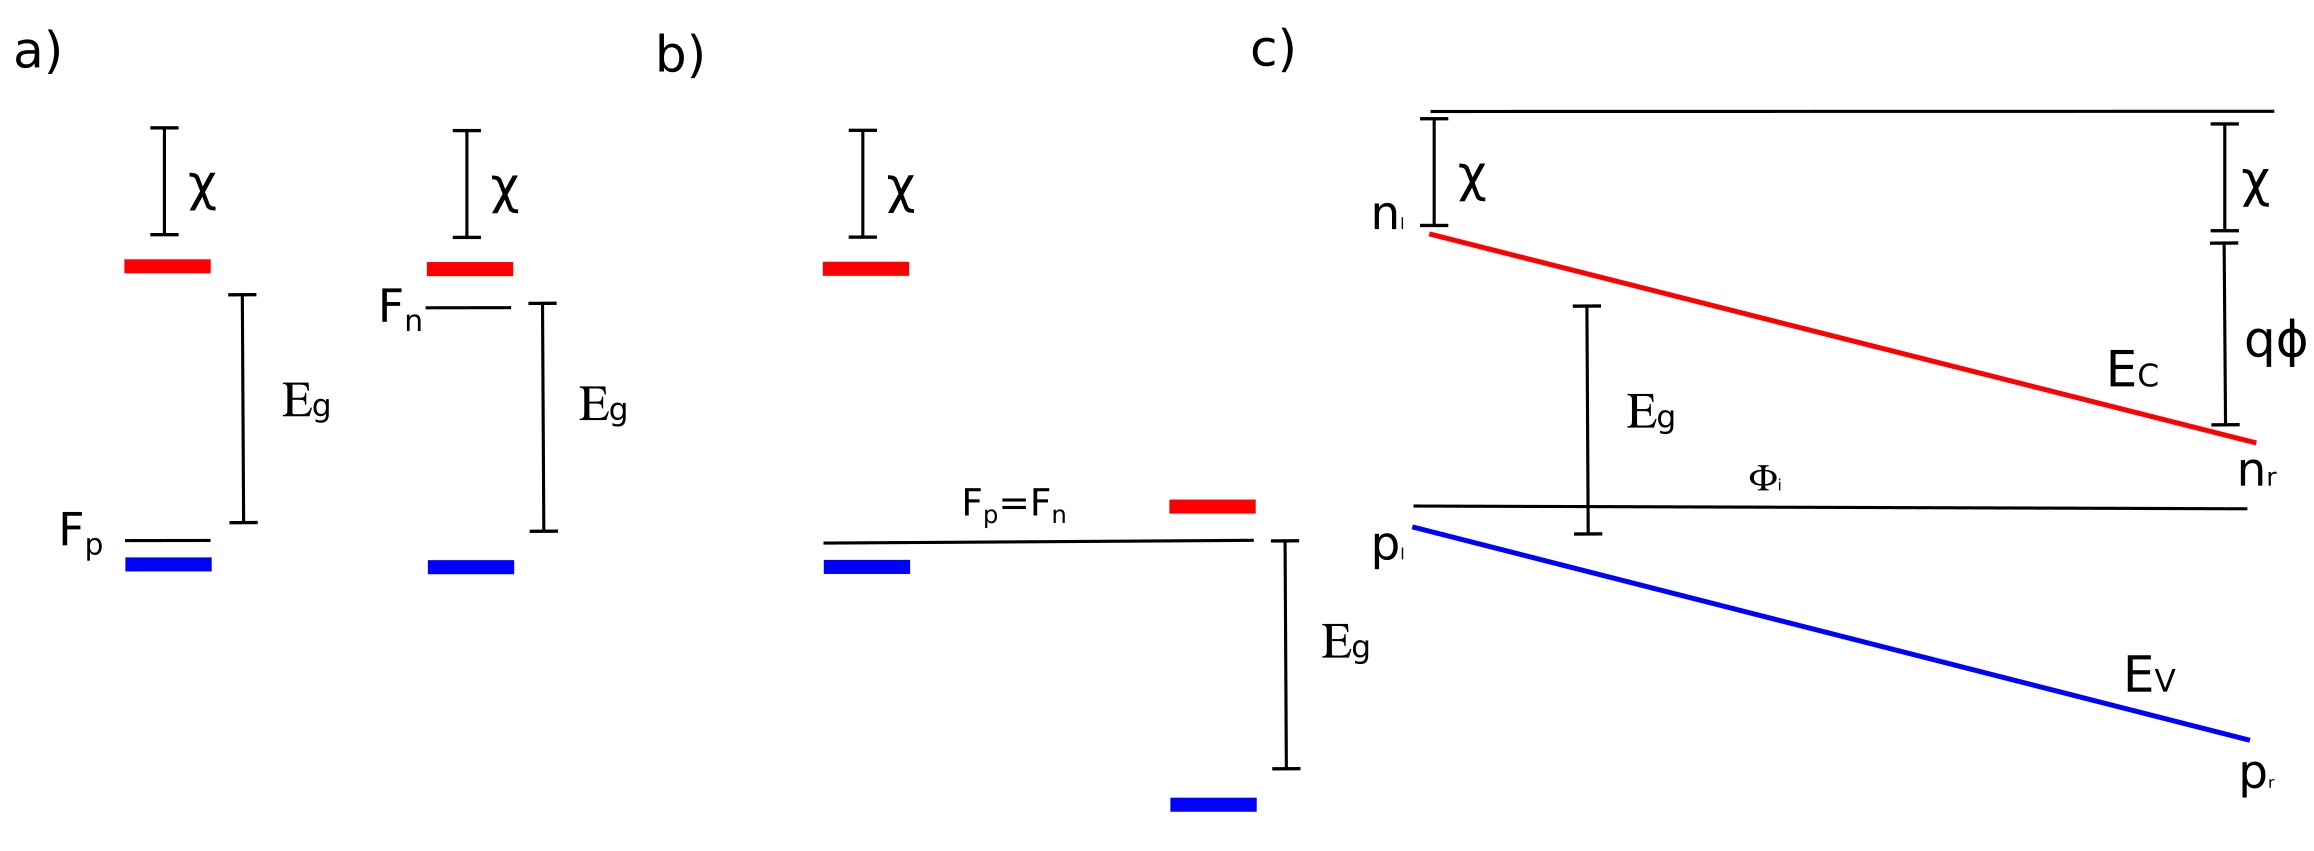
Le diagramme (c) illustre le diagramme de bandes correspondant une fois l’équilibre atteint. Le bord de la bande de conduction, \(E_C\), et le bord de la bande de valence, \(E_V\), se courbent au niveau de la jonction, car le potentiel électrostatique varie en fonction de la position. Le potentiel de contact, \(\Phi_i\), est la différence de potentiel électrostatique nécessaire pour aligner les niveaux de Fermi des deux matériaux initialement séparés. De manière équivalente, il s’agit de la différence de potentiel associée au champ électrique interne formé par la redistribution des charges.
Il s’agit du même mécanisme physique qui génère la tension intrinsèque dans une jonction semi-conductrice ou entre deux contacts asymétriques dans un dispositif. Avant le contact, les deux côtés peuvent avoir des fonctions de travail, des densités de porteurs ou des positions de niveau de Fermi différentes. Après le contact, l’équilibre exige un seul niveau de Fermi, et la différence est compensée par une courbure des bandes et un potentiel électrostatique interne. Dans les simulations de dérive-diffusion, ce potentiel intrinsèque intervient par le biais du potentiel électrostatique et modifie donc les densités de porteurs locales, le flux de courant et les barrières d’injection aux contacts.
2. Calcul du potentiel intégré.
La dérivation présentée ci-dessous donne l’équation du potentiel intégré utilisée dans la simulation, en se basant sur les densités de contact des électrons et des trous, plutôt que sur les concentrations de dopants. Cette formule est utile pour les semi-conducteurs organiques, les cellules solaires à couches minces, les diodes électroluminescentes organiques (OLED) et autres dispositifs où les densités de porteurs aux limites sont spécifiées directement.
Dans les simulations de dérive-diffusion, la première étape consiste à déterminer le potentiel intrinsèque de la structure du dispositif. Cette exigence découle de la nécessité que le niveau de Fermi soit spatialement constant à l’équilibre (voir ??). Si les deux contacts imposent des densités de porteurs différentes, cette condition ne peut être satisfaite que par la formation d’un potentiel électrostatique interne. Ici, les limites des bandes sont notées \(E_C\) et \(E_V\) ; dans les semi-conducteurs organiques, elles sont représentées de manière équivalente par les niveaux LUMO et HOMO, \(E_{LUMO}\) et \(E_{HOMO}\).
Dans les équations ci-dessous, \(\phi\) représente le déplacement du potentiel électrostatique et \(V_{bi}\) représente le potentiel total intégré dans le dispositif.
Pour évaluer le potentiel inhérent, les quantités suivantes sont nécessaires :
- Les concentrations de porteurs aux points de contact, \(n\) et \(p\).
- Les densités d’états effectives, \(N_c\) et \(N_v\).
- La largeur de bande interdite effective, \(E_g\).
On considère le contact situé à gauche comme point de référence, avec un potentiel électrostatique de \(0\) V. Les limites de bande correspondantes sont donc les suivantes :
\[ E_C = -\chi \quad,\quad E_V = -\chi - E_g \]
En supposant que les statistiques de Maxwell-Boltzmann s'appliquent, les concentrations de porteurs du côté gauche sont les suivantes :
\[ n_l = N_c \exp\!\left(\frac{F - E_C}{kT}\right) \quad,\quad p_l = N_v \exp\!\left(\frac{E_V - F}{kT}\right) \]
À l’équilibre, le niveau de Fermi \(F\) est constant dans tout le dispositif. Si la connexion située à droite impose des densités de porteurs différentes, cette condition est satisfaite en décalant les bords de bande par un potentiel électrostatique \(\phi\) :
\[ E_C = -\chi - q\phi \quad,\quad E_V = -\chi - E_g - q\phi \]
Les concentrations de porteurs sur le côté droit deviennent alors
\[ n_r = N_c \exp\!\left(\frac{F - E_C}{kT}\right) \quad,\quad p_r = N_v \exp\!\left(\frac{E_V - F}{kT}\right) \]
Le potentiel inhérent au modèle de dérive-diffusion est donc le décalage électrostatique nécessaire pour concilier les densités de porteurs imposées aux limites avec un seul niveau de Fermi, constant dans l’espace. L’expression explicite de \(\phi\) découle directement de cette condition.
2.1 Équation du potentiel intégré dérivée des densités de porteurs de charge.
En réarrangeant l’expression de la densité électronique,
\[ n = N_c \exp\!\left(\frac{F-E_C}{kT}\right) \quad \Rightarrow \quad F - E_C = kT \ln\!\left(\frac{n}{N_c}\right) \]
En effectuant cette évaluation à chaque contact (avant l’alignement électrostatique), on obtient :
\[ F_l = -\chi + kT \ln\!\left(\frac{n_l}{N_c}\right) \quad,\quad F_r = -\chi + kT \ln\!\left(\frac{n_r}{N_c}\right) \]
À l’équilibre, les niveaux de Fermi doivent être identiques, de sorte que leur différence initiale se transforme en une différence de potentiel électrostatique :
\[ qV_{bi} = F_r - F_l \]
En effectuant la substitution, on obtient :
\[ qV_{bi} = kT \ln\!\left(\frac{n_r}{N_c}\right) - kT \ln\!\left(\frac{n_l}{N_c}\right) \]
et par conséquent
\[ V_{bi} = \frac{kT}{q} \ln\!\left(\frac{n_r}{n_l}\right) \]
De manière équivalente, en utilisant la densité des trous,
\[ V_{bi} = \frac{kT}{q} \ln\!\left(\frac{p_l}{p_r}\right) \]
Cette forme de l’équation du potentiel intégré est celle qui est utilisée en interne dans les simulations de dérive-diffusion, où les densités de porteurs aux points de contact sont directement spécifiées.
Cette procédure permet de déterminer à la fois le potentiel intrinsèque et les densités de porteurs minoritaires associées au niveau des contacts. On suppose une vitesse de recombinaison infinie, de sorte que les densités de porteurs sont fixées par l’équilibre local. Des vitesses de recombinaison finies introduisent des paramètres supplémentaires et ne sont généralement pas nécessaires pour reproduire les caractéristiques expérimentales du dispositif.
Pourquoi le potentiel intrinsèque est-il important ?
Le potentiel intégré détermine le champ électrique interne du dispositif et, par conséquent, il contrôle la séparation, l’injection et l’extraction des charges. Les erreurs dans son calcul se répercutent directement sur les caractéristiques prévues de courant-tension et sur les profils de recombinaison.
Connaissant le potentiel inhérent, nous pouvons établir une estimation initiale du profil de potentiel dans tout le dispositif en utilisant une approximation linéaire. À partir de là, nous obtenons des valeurs approximatives de la densité des porteurs de charge. Ces valeurs servent de point de départ pour le principal solveur de Newton, qui calcule ensuite le potentiel et la distribution des porteurs de manière auto-cohérente. Le solveur de Newton est décrit dans la section suivante.